ФС.2.1.0171. Фармакопейная статья. Ранитидина гидрохлорид. Ранитидин
(утв. и введена в действие Приказом Минздрава России от 20.07.2023 № 377)
(«Государственная фармакопея Российской Федерации. XV издание»)
Примечание
Текст документа приведен в соответствии с публикацией на сайте https://minzdrav.gov.ru/ по состоянию на 22.08.2023. В соответствии с Приказом Минздрава России от 20.07.2023 № 377 данный документ введен в действие с 01.09.2023. Взамен ФС.2.1.0171.18.
ИСТОРИЯ ИЗМЕНЕНИЙ НОРМАТИВНО-ТЕХНИЧЕСКИХ АКТОВ
flowchart LR
  n0["Государственная фармакопея Российской Федерации. XII..."]:::doc
  click n0 "https://bukva.ai/docs/gf-xii" "Государственная фармакопея Российской Федерации. XII издание. Часть 1"
  n1["ФС.2.1.0171.18"]:::rst
  click n1 "https://bukva.ai/docs/fs-2-1-0171-18" "ФС.2.1.0171.18. Фармакопейная статья. Ранитидина гидрохлорид. Ранитидин (утв. и введена в действие Приказом Минздрава России от 31.10.2018 N 749)"
  n2["ФС.2.1.0171"]:::doc
  click n2 "https://bukva.ai/docs/prikaz-fs-2-1-0171" "ФС.2.1.0171. Фармакопейная статья. Ранитидина гидрохлорид. Ранитидин (утв. и введена в действие Приказом Минздрава России от 20.07.2023 N 377)"
  n1 --> n2
  n0 --> n1
classDef rst fill:#FFEBEB,stroke:#8B0000,color:#000;
classDef doc fill:#EBFFEB,stroke:#006400,color:#000;
classDef notEnt fill:#FFFFEB,stroke:#FF8C00,color:#000;
МИНИСТЕРСТВО ЗДРАВООХРАНЕНИЯ РОССИЙСКОЙ ФЕДЕРАЦИИ
| Ранитидина гидрохлорид Ранитидин Ranitidini hydrochloridum | ФС.2.1.0171 |
| Взамен ФС.2.1.0171.18 |
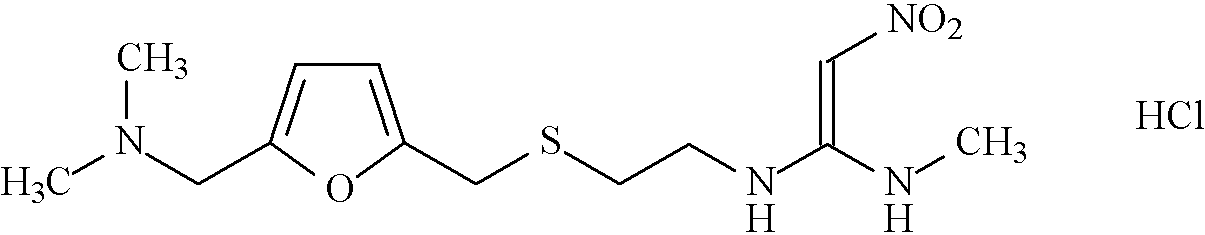
| C13H22N4O3S·HCl [66357-59-3] |
М.м. 350,86 |
|---|
ОПРЕДЕЛЕНИЕ
N-{2-[({5-[(Диметиламино)метил]фуран-2-ил}метил)сульфанил]этил}-N'-метил-2-нитроэтен-1,1-диамина гидрохлорид.
Содержит не менее 98,5% и не более 101,5% ранитидина гидрохлорида C13H22N4O3S·HCl в пересчете на сухое вещество.
СВОЙСТВА
Описание. От белого до светло-желтого цвета кристаллический порошок.
<*> Гигроскопичен, обладает полиморфизмом.
<*> Приводится для информации.
Растворимость. Очень легко или легко растворим в воде, умеренно или мало растворим в этаноле, очень мало растворим в метиленхлориде.
ИДЕНТИФИКАЦИЯ
1. ИК-спектрометрия (ОФС «Спектрометрия в средней инфракрасной области»). Инфракрасный спектр субстанции в области от 4000 до 400 см-1 по положению полос поглощения должен соответствовать спектру фармакопейного стандартного образца ранитидина гидрохлорида.
Если спектры различаются, испытуемую субстанцию и стандартный образец по отдельности растворяют в минимальных объемах метанола, выпаривают досуха при пониженном давлении при температуре 40 °C, остаток сушат в вакууме при 60 °C в течение 1 ч и записывают спектры сухих остатков.
2. Спектрофотометрия (ОФС «Спектрофотометрия в ультрафиолетовой и видимой областях»).
Испытуемый раствор. В мерную колбу вместимостью 100 мл помещают 10 мг субстанции, растворяют в воде и доводят объем раствора водой до метки. В мерную колбу вместимостью 50 мл помещают 5 мл полученного раствора и доводят объем раствора водой до метки.
Спектр поглощения испытуемого раствора в области длин волн от 220 до 360 нм должен иметь максимумы при 229 и 315 нм.
3. Качественная реакция. Субстанция должна давать характерную реакцию А на хлориды (ОФС «Общие реакции на подлинность»).
ИСПЫТАНИЯ
Температура плавления. От 137 до 143 °C (с разложением, ОФС «Температура плавления», метод 1).
Прозрачность раствора. Раствор 0,1 г субстанции в 10 мл воды, свободной от углерода диоксида, должен быть прозрачным (ОФС «Прозрачность и степень опалесценции (мутности) жидкостей»).
Цветность раствора. Раствор, полученный в испытании «Прозрачность раствора», должен выдерживать сравнение с эталоном GY5 или BY5 (ОФС «Степень окраски жидкостей», метод 2).
pH раствора. От 4,5 до 6,0 (1% раствор, полученный в испытании «Прозрачность раствора», ОФС «Ионометрия», метод 3).
Родственные примеси. Определение проводят методом ВЭЖХ (ОФС «Высокоэффективная жидкостная хроматография»).
Буферный раствор. В химический стакан вместимостью 1000 мл помещают 6,80 г натрия дигидрофосфата, растворяют в 950 мл воды для хроматографии, доводят pH до 7,10 натрия гидроксида раствором концентрированным, переносят полученный раствор в мерную колбу вместимостью 1000 мл и доводят объем раствора водой для хроматографии до метки.
Подвижная фаза А (ПФА). Ацетонитрил — буферный раствор 20:980.
Подвижная фаза Б (ПФБ). Ацетонитрил — буферный раствор 220:780.
Испытуемый раствор. В мерную колбу вместимостью 100 мл помещают 13,0 мг субстанции, растворяют в ПФА и доводят объем раствора ПФА до метки.
Раствор сравнения. В мерную колбу вместимостью 100 мл помещают 1,0 мл испытуемого раствора и доводят объем раствора ПФА до метки. В мерную колбу вместимостью 10 мл помещают 1,0 мл полученного раствора и доводят объем раствора ПФА до метки.
Раствор стандартного образца примеси A. В мерную колбу вместимостью 50 мл помещают 6,5 мг фармакопейного стандартного образца ранитидина для идентификации примеси A, растворяют в ПФА и доводят объем раствора ПФА до метки.
Раствор для проверки разделительной способности хроматографической системы. Растворяют содержимое флакона фармакопейного стандартного образца ранитидина примеси J в 1,0 мл испытуемого раствора.
Примесь A: N,N'-Бис{2-[({5-[(диметиламино)метил]-2-фурил}метил)сульфанил]этил}-2-нитроэтен-1,1-диамин [72126-78-4].
Примесь J: 1,1'-N-[Метиленбис(сульфандиилэтан-1,2-диил)]бис(N'-метил-2-нитроэтен-1,1-диамин) [1331637-48-9].
| Время, мин | ПФА, % | ПФБ, % |
|---|---|---|
| 0 — 10 | 100 \rightarrow 0 | 0 \rightarrow 100 |
| 10 — 15 | 0 | 100 |
Хроматографируют контрольный раствор, раствор для проверки разделительной способности хроматографической системы, раствор стандартного образца примеси A, раствор сравнения и испытуемый раствор.
Относительное время удерживания соединений. Ранитидин — 1 (около 7 мин); примесь J — около 0,9; примесь A — около 1,7.
Идентификация примесей. Для идентификации пика примеси A используют относительное время удерживания соединений и хроматограмму раствора стандартного образца примеси A. Для идентификации пика примеси J используют относительное время удерживания соединений и хроматограмму раствора для проверки разделительной способности хроматографической системы.
Пригодность хроматографической системы. На хроматограмме раствора для проверки разделительной способности хроматографической системы разрешение (RS) между пиками примеси J и ранитидина должно быть не менее 1,5.
На хроматограмме контрольного раствора отсутствуют пики с относительным временем удерживания, соответствующим относительному времени удерживания пика примеси A на хроматограмме раствора стандартного образца примеси A.
Поправочные коэффициенты. Для расчета содержания площадь пика примеси J умножают на 2.
Допустимое содержание примесей. На хроматограмме испытуемого раствора:
- площадь пика примеси A не должна превышать трехкратную площадь пика ранитидина на хроматограмме раствора сравнения (не более 0,3%);
- площадь пика примеси J не должна превышать 1,5 площади пика ранитидина на хроматограмме раствора сравнения (не более 0,15%);
- площадь пика любой другой примеси не должна превышать площадь пика ранитидина на хроматограмме раствора сравнения (не более 0,1%);
- сумма площадей пиков всех примесей не должна превышать пятикратную площадь пика ранитидина на хроматограмме раствора сравнения (не более 0,5%).
Не учитывают пики примесей, площадь которых менее 0,5 площади пика ранитидина на хроматограмме раствора сравнения (0,05%), и пики контрольного раствора.
Потеря в массе при высушивании. Не более 0,75% (ОФС «Потеря в массе при высушивании», способ 3). Высушивают 1 г (точная навеска) субстанции до постоянной массы при температуре 60 °C и остаточном давлении не более 0,1 кПа.
Сульфатная зола. Не более 0,1% (ОФС «Сульфатная зола»). Для определения используют 1 г (точная навеска) субстанции.
Тяжелые металлы. Не более 0,001%. Определение проводят в соответствии с ОФС «Тяжелые металлы» (метод 3Б), в зольном остатке, полученном в испытании «Сульфатная зола», с использованием эталонного раствора 1.
Остаточные органические растворители. В соответствии с ОФС «Остаточные органические растворители».
<**> Бактериальные эндотоксины. Не более 7,0 ЕЭ на 1 мг субстанции (ОФС «Бактериальные эндотоксины»).
<**> Испытание проводят для субстанции, предназначенной для производства лекарственных препаратов для парентерального применения.
Микробиологическая чистота. В соответствии с ОФС «Микробиологическая чистота».
КОЛИЧЕСТВЕННОЕ ОПРЕДЕЛЕНИЕ
Определение проводят методом титриметрии (ОФС «Титриметрия (титриметрические методы анализа)»).
Растворяют 0,28 г (точная навеска) субстанции в 35 мл воды и титруют 0,1 М раствором натрия гидроксида. Конечную точку титрования определяют потенциометрически (ОФС «Потенциометрическое титрование»).
Параллельно проводят контрольный опыт.
1 мл 0,1 М натрия гидроксида соответствует 35,09 мг ранитидина гидрохлорида C13H22N4O3S·HCl.
ХРАНЕНИЕ
В герметично укупоренной упаковке, в защищенном от света месте.