Статья 38Регламент № 2003/2003 Европейского парламента и Совета Европейского Союза
Документ утратил силу 03.11.2026.
Актуально на 03.11.2026.
Как цитировать: Статья 38. Регламент N 2003/2003 Европейского парламента и Совета Европейского Союза. 2003/2003. https://bukva.ai/docs/reglament-20032003/statya-38
Настоящий Регламент вступает в силу по истечении 20 дней с момента опубликования в Официальном Журнале Европейского союза, за исключением Статей 8 и 26(3), вступающих в силу 11 июня 2005 г.
Настоящий Регламент имеет прямое действие на территории всех Государств-членов ЕС.
Совершено в Люксембурге 13 октября 2003 г.
| N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования | Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
| 1 | 2 | 3 | 4 | 5 | 6 |
| 1(a) | Кальция нитрат (селитра известковая) | Основной ингредиент химически полученного продукта — нитрат кальция, возможен нитрат аммония. | 15% N Азот выражен как общий азот или как нитратный и аммиачный азот. Максимальное содержание аммиачного азота: 1,5% N. | Общий азот; Дополнительные факультативные уточнения: Нитратный азот; Аммиачный азот. | |
| 1(b) | Кальция/магния нитрат (селитра известковая и магниевая) | Основные ингредиенты химически полученного продукта — нитрат кальция и нитрат магния; | 13% N Азот выражен как нитратный азот. Минимальное содержание магния в форме водорастворимой соли, выраженное как оксид магния: 5% MgO | Нитратный азот; Оксид магния, растворимый в воде. | |
| 1(c) | Магния нитрат | Основной ингредиент химически полученного продукта — гексагидрат нитрата магния. | 10% N Азот выражен как нитратный азот; 14% MgO Магний выражен как водорастворимый оксид магния. | В случае поступления в продажу в форме кристаллов может быть сделана пометка «в кристаллизованной форме». | Нитратный азот; Водорастворимый оксид магния. |
| 2(a) | Натрия нитрат | Основной ингредиент химически полученного продукта — нитрат натрия; | 15% N Азот выражен как нитратный азот. | Нитратный азот | |
| 2(b) | Чилийская селитра | Основной ингредиент продукта, выработанного из каличе (самородной чилийской селитры), — нитрат натрия. | 15% N Азот выражен как нитратный азот. | Нитратный азот | |
| 3(a) | Кальция цианамид | Основные ингредиенты химически полученного продукта — кальция цианамид, оксид кальция, возможны соли аммония и мочевина в малых количествах. | 18% N Азот выражен как общий азот; Не менее 75% заявленного азота присутствует в форме соединения цианамида | Общий азот | |
| 3(b) | Азотистый кальция цианамид | Основные ингредиенты химически полученного продукта — кальция цианамид, оксид кальция, возможны соли аммония и мочевина в малых количествах, также в состав добавлен нитрат. | 18% N Азот выражен как общий азот; Не менее 75% заявленного безнитратного азота присутствует в форме соединения цианамида. Предельное содержание нитратного азота: - минимум: 1% N - максимум: 3% N | Общий азот Нитратный азот | |
| 4 | Сульфат аммония | Основной ингредиент химически полученного продукта — аммония сульфат, возможно наличие до 15% нитрата кальция (известковой селитры). | 19,7% N Азот выражен как общий азот. Максимальное содержание нитратного азота — 2,2% N, при наличии в составе нитрата кальция (известковой селитры). | В случае поступления в продажу в форме сочетания сульфата аммония и нитрата кальция (известковой селитры), обозначение должно включать фразу «содержит до 15% кальция нитрата (известковой селитры)». | Аммиачный азот. Общий азот, при наличии в составе присутствия кальция нитрата (известковой селитры). |
| 5 | Нитрат аммония или нитрат аммония кальция | Основной ингредиент химически полученного продукта — нитрат аммония, в состав которого могут входить такие наполнители как молотый известняк, сульфат кальция, молотый доломит, сульфат магния, кизерит. | 20% N Азот выражен как нитратный азот и аммиачный азот, считается, что каждая из двух форм составляет половину присутствующего азота. В случае необходимости смотри Приложения III.1 и III.2 настоящего Регламента. | Обозначение «нитрат аммония кальция» применяется исключительно для удобрений, содержащих только карбонат кальция (например, известняк) и/или карбонат магния и карбонат кальция (например, доломит) дополнительно к нитрату аммония. Минимальное содержание вышеуказанных карбонатов должно составлять 20%, а чистота — не менее 90%. | Общий азот; Нитратный азот; Аммиачный азот. |
| 6 | Сульфат-нитрат аммония | Основные ингредиенты химически полученного продукта — нитрат аммония и сульфат аммония. | 25% N Азот выражен как аммиачный азот и нитратный азот. Минимальное содержание нитратного азота — 5%. | Общий азот; Аммиачный азот; Нитратный азот. | |
| 7 | Сульфонитрат магния | Основные ингредиенты химически полученного продукта — нитрат аммония, сульфат аммония и сульфат магния. | 19% N Азот выражен как аммиачный и нитратный азот. Минимальное содержание нитратного азота — 6% N; 5% MgO Магний в форме водорастворимой соли, выражен как оксид магния. | Общий азот; Аммиачный азот; Нитратный азот; Водорастворимый оксид магния. | |
| 8 | Магния-аммония нитрат | Основные ингредиенты химически полученного продукта — нитраты аммония, составные соли магния (доломитовый карбонат магния и/или сульфат магния). | 19% N Азот выражен как аммиачный и нитратный азот. Минимальное содержание нитратного азота — 6% N; 5% MgO, Магний выражен как общий оксид магния. | Общий азот; Аммиачный азот; Нитратный азот; Общий оксид магния; Допускается водорастворимый оксид магния | |
| 9 | Мочевина | Основной ингредиент химически полученного продукта — диамид (карбамид). | 44% N Общий азот мочевины (включая биурет). Максимальное содержание биурета — 1,2%. | Общий азот, выраженный как азот мочевины. | |
| 10 | Кротонилиден-дикарбамид | Продукт, полученный путем реакции карбамида и кротональдегида. Мономерная структура. | 28% N Азот выражен как общий азот. Не менее 25% № из кротонилиден-дикарбамида. Максимально содержание азота мочевины — 3%. | Общий азот; Азот мочевины (если последний составляет не менее 1% от массы); Азот из кротонилиден-дикарбамида. | |
| 11 | Изобутилиден-димочевина | Продукт, полученный путем реакции мочевины и изобутилальдегида. Мономерная структура. Мономерная структура. | 28% N Азот выражен как общий азот Содержание N (азота) из изобутилидена димочевины — не менее 25%; Максимальное содержание азота мочевины — 3% | Общий азот; Азот мочевины (если последний составляет не менее 1% от массы); Азот из изобутилидена димочевины. | |
| 12 | Формальдегид мочевины | Продукт, полученный путем реакции мочевины и формальдегида. Основной ингредиент — молекул формальдегида мочевины. Полимерная структура. | 36% № общий азот Азот выражен как общий азот; Не менее 3/5 заявленного общего азота должно быть растворимо в горячей воде; Содержание № из формальдегида мочевины — не менее 31%; Максимальное содержание азота мочевины — 5%. | Общий азот; Азот мочевины (если последний составляет не менее 1% от массы); Азот из формальдегида мочевины, растворимый в холодной воде; Азот из формальдегида мочевины, растворимый только в горячей воде. | |
| 13 | Азотное удобрение, содержащее кротонилиден дикарбамид | Химически полученный продукт содержит кротонилиден дикарбамид и простое азотное удобрение (Список A-1, за исключением продукции под номерами 3(a), 3(b) и 5). | 18% № выражено как общий азот; Не менее 3% азота в форме аммиачного и/или нитратного и/или в форме азота мочевины. Не менее 1/3 заявленного азота должно быть получено из кротонилидена дикарбамида; Максимальное содержание биурета: (азот мочевины + азот кротонилиден дикарбамида) x 0,026. | Общий азот; Для каждой формы, содержание которой составляет не менее 1%: - нитратный азот; - аммиачный азот; - азот мочевины. Азот из кротонилидена дикарбамида. | |
| 14 | Азотное удобрение, содержащее изобутилиден-димочевину | Химически полученный продукт содержит изобутилиден-димочевину и простое азотное удобрение (Список A-1, за исключением продукции под номерами 3(a), 3(b) и 5). | 18% № выражен как общий азот; Не менее 3% азота в форме аммиачного и/или нитратного и/или азота мочевины; Не менее 1/3 заявленного азота должно быть получено из изобутилиден-димочевины; Максимальное содержание биурета: (азот мочевины + азот изобутинилиден димочевины) x 0,026. | Общий азот; Для каждой формы, содержание которой составляет не менее 1%: - нитратный азот; - аммиачный азот; - азот мочевины. Азот из изобутинилиден-димочевины. | |
| 15 | Азотное удобрение, содержащее формальдегид мочевины | Химически полученный продукт содержит формальдегид мочевины и простое азотное удобрение (Список A-1, за исключением продукции под номерами 3(a), 3(b) и 5). | 18% № выражен как общий азот; Не менее 3% азота в форме аммиачного и/или нитратного и/или азота мочевины; Не менее 1/3 заявленного азота должно быть получено из формальдегида мочевины; Не менее 3/5 азота из азота формальдегида мочевины должно быть растворимо в горячей воде; Максимальное содержание биурета: (азот мочевины + азот формальдегида) x 0,026 | Общий азот; Для каждой формы, содержание которой составляет не менее 1%: - нитратный азот; - аммиачный азот; - азот мочевины. Азот из формальдегида мочевины; Азот из формальдегида мочевины, растворимый в холодной воде; Азот из формальдегида мочевины, растворимый только в горячей воде. | |
| 16 | Сульфат карбомид-аммония | Продукт получен химически из мочевины и сульфата аммония | 30% N Азот выражен как аммиачный и азот мочевины; Минимальное содержание аммиачного азота: 4%; Минимальное содержание серы (в форме триоксида серы) — 12%; Максимальное содержание биурета — 0,9% | Общий азот; Аммиачный азот; Азот мочевины; Водорастворимый триоксид серы. | |
В случае установления требований к размеру частиц основных веществ, которые входят в состав удобрений, поступающих в продажу в гранулированной форме (удобрения 1, 3, 4, 5, 6 и 7), товарная фракция определяется соответствующим аналитическим методом.
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Общий азот; (2) Нитратный азот; (3) Аммиачный азот; (4) Азот мочевины; (5) Азот цианамида. | (1) Водорастворимый P2O5 (2) P2O5, растворимый в нейтральном цитрате аммония; (3) P2O5, растворимый в нейтральном цитрате аммония и воде; (4) P2O5, растворимый только в минеральных кислотах; (5) P2O5, растворимый в щелочном цитрате аммония (по Петерманну). (6a) P2O5, растворимый в минеральных кислотах, не менее 75% от заявленного содержания которого растворимо в 2%-ной лимонной кислоте; | Водорастворимый K2O. | (1) Общий азот; (2) Если любая из форм азота со (2) по (5) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Если содержание превышает 28% — смотри Приложение III.2. | 1. Нитрофоска (NPK-удобрение), в состав которой(го) не входит Томасшлак, кальцинированный фосфат, алюминиево-кальциевый фосфат, частично растворимый каменный фосфат, мягкий дробленый каменный фосфат, должна(о) обозначаться в соответствии с растворимостью (1), (2) или (3): - если содержание водорастворимого P2O5 не превышает 2%, обозначается только растворимость (2); - если содержание водорастворимого P2O5 составляет не менее 2%, обозначается растворимость (3) и указывается присутствие водорастворимого P2O5 растворимость [(1)]. В данном случае содержание P2O5, растворимого в минеральных кислотах, не должно превышать 2%. | (1) Водорастворимый оксид калия; (2) Допускается применение отметки «низкое содержание хлорида», если его максимальное содержание соответствует 2% Cl; (3) Допускается указание на содержание хлорида. |
| (6b) P2O5, растворимый в 2%-ной лимонной кислоте; (7) P2O5, растворимый в минеральных кислотах, не менее 75% от заявленного содержания которого растворимо в щелочном цитрате аммония (по Джоули); (8) P2O5, растворимый в минеральных кислотах, не менее 55% от заявленного содержания которого растворимо в 2%-ной муравьиной кислоте. | Для удобрений, соответствующих первому типу, тестовый образец для определения растворимости равен 1 грамму. 2 (a) Нитрофоска (NPK-удобрение), содержащая(ее) мягкий дробленый каменный фосфат или частично растворимый каменный фосфат, в состав которой(го) не входит Томасшлак, кальцинированный фосфат и алюминиево-кальциевый фосфат, должно обозначаться в соответствии с растворимостью (1), (3) и (4). В состав данного вида удобрений входит: - не менее 2% P2O5, растворимого только в минеральных кислотах растворимость [(4)]; - не менее 5% P2O5, растворимого в воде и нейтральном цитрате аммония растворимость [(3)]; - не менее 2,5% водорастворимого P2O5 растворимость [(1)]. | ||||
| Данный вид удобрений должен поступать на рынок под обозначением «Нитрофоска (NPK-удобрения), содержащая(ее) мягкий дробленый каменный фосфат» или «нитрофоска (NPK-удобрения), содержащая(ее) частично растворимый каменный фосфат». Для удобрений, соответствующих типу 2(a), тестовый образец для определения растворимости (3) равен 3 граммам. | |||||
| Размер товарной фракции для основных фосфорных компонентов. Томасшлак: не менее 75% частиц способно пройти сквозь сито с размером ячейки 0,160 мм; Алюминиево-кальциевый фосфат: не менее 90% частиц способно пройти сквозь сито с размером ячейки 0,160 мм Кальцинированный фосфат: не менее 75% частиц способно пройти сквозь сито с размером ячейки 0,160 мм Мягкий дробленый каменный фосфат: не менее 90% частиц способно пройти сквозь сито с размером ячейки 0,063 мм Частично растворимый каменный фосфат: не менее 90% частиц способно пройти сквозь сито с размером ячейки 0,160 мм | 2 (b) Нитрофоска (NPK-удобрения), содержащая(ее) алюминиево-кальциевый фосфат, в состав которой(го) не входит Томасшлак, кальцинированный фосфат, мягкий дробленый каменный фосфат и частично растворимый каменный фосфат, должна(о) обозначаться в соответствии с растворимостью (1) и (7). Последняя применяется после определения растворимости в воде. В состав данного вида удобрений входит: - не менее 2% водорастворимого P2O5 растворимость [(1)]; - не менее 5% P2O5 растворимость [(7)]. Данный вид удобрений должен поступать на рынок под обозначением «Нитрофоска (NPK-удобрения), содержащая(ее) алюминиево-кальциевый фосфат». | ||||
| 3. Для нитрофоски (NPK-удобрения), в состав которой(го) входит только один из видов фосфорных удобрений: Томасшлак, кальцинированный фосфат, алюминиево-кальциевый фосфат, мягкий дробленый каменный фосфат, в видовом обозначении должно присутствовать указание на фосфатный компонент. Указания по растворимости P2O5 должны быть даны в соответствии со следующими типами растворимости: - для удобрений, основным компонентом которых является Томасшлак: растворимость (6a) (для Франции, Италии, Испании, Португалии, Греции, Чешской Республики, Эстонии, Кипра, Латвии, Литвы, Венгрии, Мальты, Польши, Словении, Словакии, Болгарии, Румынии), (6b) (для Германии, Бельгии, Дании, Ирландии, Люксембурга, Нидерландов, Соединенного Королевства и Австрии); - для удобрений, основным компонентом которых является кальцинированный фосфат: растворимость (5); - для удобрений, основным компонентом которых является алюминиево-кальциевый фосфат: растворимость (7); - для удобрений, основным компонентом которых является мягкий дробленый каменный фосфат: растворимость (8). | |||||
| B.1.2. | Видовое обозначение: | Нитрофоска (NPK-удобрение), в состав которой(го) входит кротонилиден дикарбамид, или изобутилиден дикарбамид, или формальдегид мочевины соответственно. |
| Данные о способах производства: | Продукт получают путем химической реакции, без добавления органических питательных веществ животного или растительного происхождения. Продукт содержит кротонилиден дикарбамид, или изобутилиден дикарбамид, или формальдегид мочевины. | |
| Минимальное содержание питательных элементов (процентное отношение к весу): | - Всего: 20% (N + P2O5 + K2O); - Каждого питательного элемента: - 5% N. Не менее 1/4 заявленного содержания общего азота должно быть производным от формы азота (5), или (6), или (7). Не менее 3/5 от заявленного содержания азота (7) должно быть растворимо в горячей воде; - 5% P2O5; - 5% K2O. |
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Общий азот; (2) Нитратный азот; (3) Аммиачный азот; (4) Азот мочевины; (5) Азот кротонилиден дикарбамида; (6) Азот изобутилидендикарбамида; (7) Азот формальдегида мочевины; (8) Азот формальдегида мочевины, растворимый только в горячей воде; (9) Азот формальдегида мочевины, растворимый только в холодной воде. | (1) Водорастворимый P2O5; (2) P2O5, растворимый в нейтральном цитрате аммония; (3) P2O5, растворимый в нейтральном цитрате аммония и воде. | Водорастворимый K2O | (1) Общий азот; (2) Если любая из форм азота со (2) по (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Одна из форм азота (5) - (7) (соответственно). Форму азота (7) следует указывать в формах азота (8) и (9). | Нитрофоска (NPK-удобрение), в состав которой(го) не входит Томасшлак, кальцинированный фосфат, алюминиево-кальциевый фосфат, частично-растворимый каменный фосфат и каменный фосфат, должна(о) обозначаться в соответствии с растворимостью (1), (2) или (3): - если содержание водорастворимого P2O5 не превышает 2%, следует указывать растворимость (2); - если содержание водорастворимого P2O5 составляет не менее 2%, следует указывать растворимость (3) и содержание водорастворимого P2O5 растворимость [(1)]. Содержание P2O5, растворимого только в минеральных кислотах, не должно превышать 2%. Тестовый образец для определения растворимости (2) и (3) равен 1 гр. | (1) Водорастворимый оксид калия; (2) Допускается применение отметки «низкое содержание хлорида», если его максимальное содержание соответствует 2% Cl; (3) Допускается указание на содержание хлорида. |
B.2. АЗОТНО-ФОСФОРНЫЕ (NP) УДОБРЕНИЯ.
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Общий азот; (2) Нитратный азот; (3) Аммиачный азот; (4) Азот мочевины; (5) Азот цианамида. | (1) Водорастворимый P2O5; (2) P2O5, растворимый в нейтральном цитрате аммония; (3) P2O5, растворимый в нейтральном цитрате аммония и воде; (4) P2O5, растворимый только в минеральных кислотах; (5) P2O5, растворимый щелочном цитрате аммония (по Петерманну); (6a) P2O5, растворимый в минеральных кислотах, не менее 75% от заявленного содержания которого растворимо в 2%-ной лимонной кислоте; (6b) P2O5, растворимый в 2%-ной лимонной кислоте; | (1) Общий азот; (2) Если любая из форм азота со (2) по (5) составляет не менее 1% от общей массы, то следует обозначать ее присутствие. | 1. Азотно-фосфорное (NP) удобрение, в состав которого не входит Томасшлак, кальцинированный фосфат, алюминиево-кальциевый фосфат, частично-растворимый каменный фосфат и мягкий дробленый каменный фосфат, должно обозначаться в соответствии с растворимостью (1), (2) или (3): - если содержание водорастворимого P2O5 не превышает 2%, следует указывать только растворимость (2); - если содержание водорастворимого P2O5 составляет не менее 2%, следует указывать растворимость (3) и содержание водорастворимого P2O5 в соответствии с растворимостью [(1)]. Содержание P2O5, растворимого в минеральных кислотах, не должно превышать 2%. Для удобрений, соответствующих первому типу, тестовый образец для определения растворимости (2) и (3) равен 1 гр. | ||
| (7) P2O5, растворимый в минеральных кислотах, не менее 75% от заявленного содержания которого растворимо в щелочном цитрате аммония (по Джоули); (8) P2O5, растворимый в минеральных кислотах, не менее 55% от заявленного содержания которого растворимо в 2%-ной муравьиной кислоте. | 2(a) Азотно-фосфорное (NP) удобрение, содержащее мягкий дробленый каменный фосфат или частично растворимый каменный фосфат, в состав которого не входит Томасшлак, кальцинированный фосфат и алюминиево-кальциевый фосфат, должно обозначаться в соответствии с растворимостью (1), (3) и (4). В состав данного вида удобрений входит: - не менее 2% P2O5, растворимого только в минеральных кислотах растворимость [(4)]; - не менее 5% P2O5, растворимого в воде и нейтральном цитрате аммония растворимость [(3)]; - не менее 2,5% водорастворимого P2O5 растворимость [(1)]. Данный вид удобрений должен поставляться на товарный рынок под следующим обозначением: «Азотно-фосфорное (NP) удобрение, содержащее мягкий дробленый каменный фосфат» или «Азотно-фосфорное (NP) удобрение, содержащее частично растворимый каменный фосфат». Для удобрений, соответствующих типу 2(a), тестовый образец для определения растворимости (3) равен 3 гр. | ||||
| Размер товарной фракции для основных фосфорных компонентов. Томасшлак: не менее 75% частиц способно пройти сквозь сито с размером ячейки 0,160 мм; Алюминиево-кальциевый фосфат: не менее 90% частиц способно пройти сквозь сито с размером ячейки 0,160 мм; Кальцинированный фосфат: не менее 75% частиц способно пройти сквозь сито с размером ячейки 0,160 мм; Мягкий дробленый каменный фосфат: не менее 90% частиц способно пройти сквозь сито 0,063 мм; Частично растворимый каменный фосфат: не менее 90% частиц способно пройти сквозь сито с размером ячейки 0,160 мм. | 2 (b) Азотно-фосфорное (NP) удобрение, содержащее алюминиево-кальциевый фосфат, в состав которого не входит Томасшлак, кальцинированный фосфат, мягкий дробленый каменный фосфат и частично растворимый каменный фосфат, должно обозначаться в соответствии с растворимостью (1) и (7). Последняя применяется после определения растворимости в воде. В состав данного вида удобрений входит: - не менее 2% водорастворимого P2O5 растворимость [(1)]; - не менее 5% P2O5 в соответствии с растворимостью (7). Данный вид удобрений должен поставляться на товарный рынок под следующим обозначением: «Азотно-фосфорное (NP) удобрение, содержащее алюминиево-кальциевый фосфат». 3. Для азотно-фосфорного (NP) удобрения, в состав которого входит только один из видов фосфорных удобрений: | ||||
| Томасшлак, кальцинированный фосфат, алюминиево-кальциевый фосфат, мягкий дробленый каменный фосфат, — в видовом обозначении должно присутствовать указание на фосфатный компонент. Указания по растворимости P2O5 должны быть даны в соответствии со следующими типами растворимости: - для удобрений, основным компонентом которых является Томасшлак: растворимость (6a) (во Франции, Италии, Испании, Португалии, Греции, Чешской Республике, Эстонии, Кипре, Латвии, Литве, Венгрии, Мальте, Польше, Словении, Словакии, Болгарии, Румынии); Растворимость (6b) (в Германии, Бельгии, Дании, Ирландии, Люксембурге, Нидерландах, Соединенном Королевстве и Австрии); | |||||
| - для удобрений, основным компонентом которых является кальцинированный фосфат: растворимость (5); - для удобрений, основным компонентом которых является алюминиево-кальциевый фосфат: растворимость (7); - для удобрений, основным компонентом которых является мягкий дробленый каменный фосфат: растворимость (8). | |||||
| B.2.2. | Видовое обозначение: | Азотно-фосфорное (NP) удобрение, содержащее кротонилиден дикарбамид, или изобутилиден дикарбамид, или формальдегид мочевины соответственно. |
| Данные о способах производства: | Продукт получают путем химической реакции, без добавления органических питательных веществ животного или растительного происхождения. Продукт содержит кротонилиден дикарбамид, или изобутилиден дикарбамид, или формальдегид мочевины. | |
| Минимальное содержание питательных элементов (процентное отношение к весу): | - Всего: 18% (N + P2O5); - Каждого питательного компонента: - 5% N. Не менее 1/4 заявленного содержания общего азота должно быть производным от формы азота (5), или (6), или (7). Не менее 3/5 от заявленного содержания азота (7) должно быть растворимо в горячей воде. - 5% P2O5. |
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Общий азот; (2) Нитратный азот; (3) Аммиачный азот; (4) Азот мочевины; (5) Азот кротонилиден дикарбамида; (6) Азот изобутилиден дикарбамида; (7) Азот формальдегида мочевины; (8) Азот формальдегида мочевины, растворимый только в горячей воде; (9) Азот из формальдегида мочевины, растворимый только в холодной воде. | (1) Водорастворимый P2O5 (2) P2O5, растворимый в нейтральном цитрате аммония; (3) P2O5, растворимый в нейтральном цитрате аммония и воде. | (1) Общий азот; (2) Если любая из форм азота со (2) по (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Одна из форм азота (5) - (7) (соответственно). Форму азота (7) следует указывать в формах азота (8) и (9). | Азотно-фосфорное (NP) удобрение, в состав которого не входят Томасшлак, кальцинированный фосфат, алюминиево-кальциевый фосфат, частично растворимый каменный фосфат и каменный фосфат, должно обозначаться в соответствии с растворимостью (1), (2) или (3): - если содержание водорастворимого P2O5 не превышает 2%, следует указывать только растворимость (2); - если содержание водорастворимого P2O5 составляет не менее 2%, следует указывать растворимость (3) и содержание водорастворимого P2O5 в соответствии с растворимостью [(1)]. Содержание P2O5, растворимого в минеральных кислотах, не должно превышать 2%. Тестовый образец для определения растворимости (2) и (3) равен 1 гр. | ||
B.3. АЗОТНО-КАЛИЙНЫЕ (NK) УДОБРЕНИЯ.
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Общий азот; (2) Нитратный азот; (3) Аммиачный азот; (4) Азот мочевины; (5) Азот цианамида. | Водорастворимый K2O. | (1) Общий азот; (2) Если любая из форм азота со (2) по (5) составляет не менее 1% от общей массы, то следует обозначать ее присутствие. | (1) Водорастворимый оксид калия; (2) Допускается применение отметки «низкое содержание хлорида», если его максимальное содержание соответствует 2% Cl; (3) Допускается указание на содержание хлорида. | ||
B.3. АЗОТНО-КАЛИЙНЫЕ (NK) УДОБРЕНИЯ.
| B.3.2. | Видовое обозначение: | Азотно-калийные (NK) удобрения, содержащие кротонилиден дикарбамид, или изобутилиден дикарбамид, или формальдегид мочевины (соответственно). |
| Данные о способах производства: | Продукт получают путем химической реакции, без добавления органических питательных веществ животного или растительного происхождения. Продукт содержит кротонилиден дикарбамид, или изобутилиден дикарбамид, или формальдегид мочевины. | |
| Минимальное содержание питательных элементов (процентное отношение к весу): | - Всего: 18% (N + K2O); - Каждого питательного компонента: - 5% N. Не менее 1/4 заявленного содержания общего азота должно быть производным от формы азота (5), или (6), или (7). Не менее 3/5 от заявленного содержания азота (7) должно быть растворимо в горячей воде. - 5% K2O. |
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Общий азот; (2) Нитратный азот; (3) Аммиачный азот; (4) Азот мочевины; (5) Азот кротонилиден дикарбамида; (6) Азот изобутилиден дикарбамида; (7) Азот формальдегида мочевины; (8) Азот формальдегида мочевины, растворимый только в горячей воде; (9) Азот из формальдегида мочевины, растворимый только в холодной воде. | Водорастворимый K2O | (1) Общий азот; (2) Если любая из форм азота со (2) по (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Одна из форм азота (5) - (7) (соответственно). Форму азота (7) следует указывать в формах азота (8) и (9). | (1) Водорастворимый оксид калия; (2) Допускается применение отметки «низкое содержание хлорида», если его максимальное содержание соответствует 2% Cl; (3) Допускается указание на содержание хлорида. | ||
B.4. ФОСФОРНО-КАЛИЙНЫЕ (PK) УДОБРЕНИЯ.
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Водорастворимый P2O5; (2) P2O5, растворимый в нейтральном цитрате аммония; (3) P2O5, растворимый в нейтральном цитрате аммония и воде; (4) P2O5, растворимый только в минеральных кислотах; (5) P2O5, растворимый щелочном цитрате аммония (по Петерманну); (6a) P2O5, растворимый в минеральных кислотах, не менее 75% от заявленного содержания которого растворимо в 2%-ной лимонной кислоте; (6b) P2O5, растворимый в 2%-ной лимонной кислоте; (7) P2O5, растворимый в минеральных кислотах, не менее 75% от заявленного содержания которого растворимо | Водорастворимый K2O | 1. Фосфорно-калийное (PK) удобрение, в состав которого не входит Томасшлак, кальцинированный фосфат, алюминиево-кальциевый фосфат, частично-растворимый каменный фосфат и мягкий дробленый каменный фосфат, должно обозначаться в соответствии с растворимостью (1), (2) или (3): - если содержание водорастворимого P2O5 не превышает 2%, следует указывать только растворимость (2); - если содержание водорастворимого P2O5 составляет не менее 2%, следует указывать растворимость (3) и содержание водорастворимого P2O5 в соответствии с растворимостью [(1)]. Содержание P2O5, растворимого в минеральных кислотах, не должно превышать 2%. Для удобрений, соответствующих первому типу, тестовый образец для определения растворимости (2) и (3) равен 1 гр. 2 (a) Фосфорно-калийное (PK) удобрение, содержащее мягкий дробленый фосфат или частично растворимый каменный фосфат, в состав которых не входит Томасшлак, кальцинированный фосфат и алюминиево-кальциевый фосфат, должно обозначаться в соответствии с растворимостью (1), (3) и (4). В состав данного вида удобрений входит: | (1) Водорастворимый оксид кальция; (2) Допускается применение отметки «низкое содержание хлорида», если его максимальное содержание соответствует 2% Cl; (3) Допускается указание на содержание хлорида. | ||
| в щелочном цитрате аммония (по Джоули); (8) P2O5, растворимый в минеральных кислотах, не менее 55% от заявленного содержания которого растворимо в 2%-ной муравьиной кислоте. | - не менее 2% P2O5, растворимого только в минеральных кислотах растворимость [(4)]; - не менее 5% P2O5, растворимого в воде и нейтральном цитрате аммония растворимость [(3)]; - не менее 2,5% водорастворимого P2O5 растворимость [(1)]. Данный вид удобрений должен поставляться на товарный рынок под следующим обозначением: «Фосфорно-калийное (PK) удобрение, содержащее мягкий дробленый каменный фосфат» или «Фосфорно-калийное (PK) удобрение, содержащее частично растворимый каменный фосфат». Для удобрений, соответствующих типу 2(a), тестовый образец для определения растворимости (3) равен 3 гр. | ||||
| Размер товарной фракции для основных фосфорных компонентов. Томасшлак: не менее 75% частиц способно пройти сквозь сито с размером ячейки 0,160 мм; Алюминиево-кальциевый фосфат: не менее 90% частиц способно пройти сквозь сито с размером ячейки 0,160 мм; Кальцинированный фосфат: не менее 75% частиц способно пройти сквозь сито с размером ячейки 0,160 мм; Мягкий дробленый каменный фосфат: не менее 90% частиц способно пройти сквозь сито с размером ячейки 0,063 мм; Частично растворимый каменный фосфат: не менее 90% частиц способно пройти сквозь сито с размером ячейки 0,160 мм. | 2 (b) Фосфорно-калийное (PK) удобрение, содержащее алюминиево-кальциевый фосфат, в состав которого не входит Томасшлак, кальцинированный фосфат и частично растворимый каменный фосфат, должно обозначаться в соответствии с растворимостью (1) и (7). Последняя применяется после определения растворимости в воде. В состав данного вида удобрений входит: - не менее 2% водорастворимого P2O5 растворимость [(1)]; - не менее 5% P2O5, соответствующего растворимости (7). Данный вид удобрений должен поставляться на товарный рынок под следующим обозначением: «Фосфорно-калийное (PK) удобрение, содержащее алюминиево-кальциевый фосфат». 3. Для фосфорно-калийного (PK) удобрения, в состав которого входит только один из видов фосфорных удобрений: Томасшлак, кальцинированный фосфат, алюминиево-кальциевый фосфат, мягкий дробленый каменный фосфат, — в видовом обозначении должно присутствовать указание на фосфатный компонент. Указания по растворимости P2O5 должны быть даны в соответствии со следующими типами растворимости: | ||||
| - для удобрений, основным компонентом которых является Томасшлак: растворимость (6a) (во Франции, Италии, Испании, Португалии, Греции, Чешской Республике, Эстонии, Кипре, Латвии, Литве, Венгрии, Мальте, Польше, Словении, Словакии, Болгарии, Румынии); Растворимость (6b) (в Германии, Бельгии, Дании, Ирландии, Люксембурге, Нидерландах, Соединенном Королевстве и Австрии); - для удобрений, основным компонентом которых является кальцинированный фосфат: растворимость (5); - для удобрений, основным компонентом которых является алюминиево-кальциевый фосфат: растворимость (7); - для удобрений, основным компонентом которых является мягкий дробленый каменный фосфат: растворимость (8). | |||||
C.1. ПРОСТЫЕ ЖИДКИЕ УДОБРЕНИЯ.
| N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования |
Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
|---|---|---|---|---|---|
| 1 | 2 | 3 | 4 | 5 | 6 |
| 1 | Раствор азотного удобрения | Продукт получен путем химической реакции и растворения в воде, в устойчивой форме при атмосферном давлении, без добавления органических компонентов растительного или животного происхождения. | 15% N Азот выражен как общий азот или, в случае присутствия только одной из форм, как нитратный азот, или аммиачный азот, или азот мочевины. Максимальное содержание биурета: № мочевины x 0,026. |
||
| 2 | Раствор карбамида нитрата аммония. | Продукт получен путем химической реакции и растворения в воде, содержит нитрат аммония и карбамид. | 26% N Азот выражен как общий азот, если содержание азота мочевины составляет около половины присутствующего азота. Максимальное содержание биурета: 0,5% |
Общий азот; Нитратный азот, аммиачный азот и азот мочевины. В случае если содержание биурета не превышает 0,2%, допускается применение отметки «низкое содержание биурета». |
|
| 3 | Раствор нитрата кальция | Продукт получен путем растворения нитрата кальция в воде. | 8% N Азот выражен как азот в нитратной форме с максимальным содержанием аммиака, равным 1%; Кальций выражен как водорастворимый CaO. |
Видовое обозначение может быть дополнено одной из следующих отметок соответственно: - для листовой подкормки; - для приготовления питательных растворов; - для фертигации. |
Общий азот; Водорастворимый оксид кальция (для применения, обозначенного в столбце 5). Дополнительно: - Азот в нитратной форме; - азот в аммиачной форме. |
| 4 | Раствор нитрата магния | Продукт получен путем химической реакции и растворением нитрата магния в воде. | 6% N Азот выражен как нитратный азот. 9% MgO Магний выражен как водорастворимый оксид магния; Минимальный pH: 4 |
Нитратный азот; Водорастворимый оксид магния. |
|
| 5 | Суспензия нитрата кальция | Продукт получен суспендирования нитрата кальция в воде. | 8% N Азот выражен как общий азот или нитратный и аммиачный азот; Максимальное содержание аммиачного азота: 1,0%; 14% CaO Кальций выражен как водорастворимый CaO. |
Видовое обозначение может быть дополнено одной из следующих отметок соответственно: - для листовой подкормки; - для приготовления питательных растворов и суспензий; - для фертигации. |
Общий азот; Нитратный азот; Водорастворимый оксид кальция (для применения, обозначенного в столбце 5). |
| 6 | Раствор азотного удобрения с формальдегидом мочевины | Продукт получен путем химической реакции или растворением в воде формальдегида мочевины и азотного удобрения (из списка A-1 настоящего Регламента, за исключением продуктов под номерами 3(a), 3(b), и 5). | 18% N Выражен как общий азот. Не менее одной трети от заявленного содержания азота должно быть производным от формальдегида мочевины. Максимальное содержание биурета: (N мочевины + № формальдегида мочевины) x 0,026 |
||
| 7 | Суспензия азотного удобрения с формальдегидом мочевины | Продукт получен путем химической реакции или суспендированием в воде формальдегида мочевины и азотного удобрения (из списка A-1 настоящего Регламента, за исключением продуктов под номерами 3(a), 3(b), и 5). | 18% N Выражен как общий азот; Не менее одной трети от заявленного содержания азота должно быть производным от формальдегида мочевины (не менее трех пятых которого должно быть растворимо в горячей воде). Максимально содержание биурета: (N мочевины + № формальдегида мочевины) x 0,026. |
Общий азот; В случае если форма составляет не менее 1% от заявленного содержания: - Нитратный азот; - Аммиачный азот; - Азот мочевины. Азот формальдегида мочевины. Азот формальдегида мочевины, растворимый в холодной воде; Азот формальдегида мочевины растворимый только в горячей воде. |
C.2. СОСТАВНЫЕ ЖИДКИЕ УДОБРЕНИЯ.
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Общий азот; (2) Нитратный азот; (3) Аммиачный азот; (4) Азот мочевины. | Водорастворимый P2O5 | Водорастворимый K2O | (1) Общий азот; (2) Если любая из форм азота со (2) по (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Если содержание биурета не превышает 0,2%, допускается применение отметки «низкое содержание биурета». | Водорастворимый P2O5 | (1) Водорастворимый оксид калия; (2) Допускается применение отметки «низкое содержание хлорида», если его максимальное содержание соответствует 2% Cl; (3) Допускается указание на содержание хлорида. |
| C.2.2. | Видовое обозначение: | Раствор нитрофоски (NPK-удобрения), с содержанием формальдегида мочевины. |
| Данные о способах производства: | Продукт, полученный химическим способом и путем растворения в воде, в форме, устойчивой при атмосферном давлении, без добавления органических компонентов растительного или животного происхождения, содержащий формальдегид мочевины. | |
| Минимальное содержание питательных элементов (процентное отношение к весу), иные требования: | - Всего: 15% (N + P2O5 + K2O); - Каждого компонента: - 5% N, не менее 25% заявленного содержания общего азота должно происходить из азотной формы (5) - 3% P2O5, - 3% K2O; Максимальное содержание биурета: (N мочевины + № формальдегида мочевины) x 0,026. |
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Общий азот; (2) Нитратный азот; (3) Аммиачный азот; (4) Азот мочевины, (5) Азот из формальдегида мочевины. | Водорастворимый P2O5 | Водорастворимый K2O | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Азот из формальдегида мочевины (4) Если содержание биурета не превышает 0,2%, допускается применение отметки «низкое содержание биурета». | Водорастворимый P2O5 | (1) Водорастворимый оксид калия; (2) Отметка «низкое содержание хлорида» может применяться только в случае, если содержание Cl не превышает 2%; (3) Допускается указание на содержание хлорида. |
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Общий азот; (2) Нитратный азот; (3) Аммиачный азот; (4) Азот мочевины. | (1) Водорастворимый P2O5; (2) P2O5, растворимый в нейтральном цитрате аммония; (3) P2O5, растворимый в нейтральном цитрате аммония и воде. | Водорастворимый K2O | (1) Общий азот; (2) Если любая из форм азота со (2) по (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Если содержание биурета не превышает 0,2%, допускается применение отметки «низкое содержание биурета». | Удобрение не содержит Томасшлак, алюминиево-кальциевый фосфат, кальцинированный фосфат, частично растворимый фосфат или каменный фосфат. (1) Если содержание водорастворимого P2O5 составляет менее 2%, обозначается только растворимость 2; (2) Если водорастворимый P2O5 присутствует в количестве не менее 2%, следует указывать растворимость 3 и содержание водорастворимого P2O5. | (1) Водорастворимый оксид калия; (2) Отметка «низкое содержание хлорида» может применяться только в случае, если содержание Cl не превышает 2%; (3) Допускается указание на содержание хлорида. |
| C.2.4. | Видовое обозначение: | Суспензия нитрофоски (NPK-удобрения), содержащая формальдегид мочевины. |
| Данные о способах производства: | Продукт в жидкой форме, в котором питательные компоненты являются производными веществ, как в форме раствора, так и суспензии в воде, без добавления органических компонентов растительного или животного происхождения, содержащий формальдегид мочевины. | |
| Минимальное содержание питательных элементов (процентное отношение к весу), иные требования: | - Всего: 20% (N + P2O5 + K2O); - Каждого компонента: - 5% N, не менее 25% заявленного содержания общего азота должно происходить из азотной формы (5); - Не менее 3/5 заявленного содержания азота (5) должно растворяться в горячей воде; - 4% P2O5; - 4% K2O; - Максимальное содержание биурета: (N мочевины + № формальдегида мочевины) x 0,026. |
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Общий азот; (2) Нитратный азот; (3) Аммиачный азот; (4) Азот мочевины; (5) Азот из формальдегида мочевины. | (1) Водорастворимый P2O5; (2) P2O5, растворимый в нейтральном цитрате аммония; (3) P2O5, растворимый в нейтральном цитрате аммония и воде. | Водорастворимый K2O | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Азот из формальдегида мочевины; (4) Если содержание биурета не превышает 0,2%, допускается применение отметки «низкое содержание биурета». | Удобрение не содержит Томасшлак, алюминиево-кальциевый фосфат, кальцинированный фосфат, частично растворимый фосфат или каменный фосфат. (1) Если содержание водорастворимого P2O5 составляет менее 2%, обозначается только растворимость 2; (2) Если водорастворимый P2O5 присутствует в количестве не менее 2%, следует указывать растворимость 3 и содержание водорастворимого P2O5. | (1) Водорастворимый оксид калия; (2) Отметка «низкое содержание хлорида» может применяться только в случае, если содержание Cl не превышает 2%. (3) Допускается указание на содержание хлорида. |
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Общий азот; (2) Нитратный азот; (3) Аммиачный азот; (4) Азот мочевины. | Водорастворимый P2O5 | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Если содержание биурета не превышает 0,2%, допускается применение отметки «низкое содержание биурета». | Водорастворимый P2O5 | ||
| C.2.6. | Видовое обозначение: | Раствор азотно-фосфорного (NP) удобрения, содержащий формальдегид мочевины. |
| Данные о способах производства: | Продукт, полученный посредством химической реакции и путем растворения в воде, в форме, устойчивой при атмосферном давлении, без добавления органических компонентов растительного или животного происхождения, содержащий формальдегид мочевины. | |
| Минимальное содержание питательных элементов (процентное отношение к весу), иные требования: | - Всего: 18% (N + P2O5); - Каждого компонента: - 5% N, не менее 25% заявленного содержания должно происходить из азотной формы (5) - 5% P2O5, Максимальное содержание биурета: (N мочевины + № формальдегида мочевины) 0,026. |
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Общий азот; (2) Нитратный азот; (3) Аммиачный азот; (4) Азот мочевины, (5) Азот из формальдегида мочевины. | Водорастворимый P2O5 | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Азот из формальдегида мочевины (4) Если содержание биурета не превышает 0,2%, допускается применение отметки «низкое содержание биурета». | Водорастворимый P2O5 | ||
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Общий азот; (2) Нитратный азот; (3) Аммиачный азот; (4) Азот мочевины. | (1) Водорастворимый P2O5; (2) P2O5, растворимый в нейтральном цитрате аммония; (3) P2O5, растворимый в нейтральном цитрате аммония и воде. | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Если содержание биурета не превышает 0,2%, допускается применение отметки «низкое содержание биурета». | Удобрение не содержит Томасшлак, алюминиево-кальциевый фосфат, кальцинированный фосфат, частично растворимый фосфат или каменный фосфат. (1) Если содержание водорастворимого P2O5 составляет менее 2%, обозначается только растворимость 2; (2) Если водорастворимый P2O5 присутствует в количестве не менее 2%, следует указывать растворимость 3 и содержание водорастворимого P2O5. | ||
| C.2.8. | Видовое обозначение: | Суспензия азотно-фосфорного (NP) удобрения, содержащая формальдегид мочевины. |
| Данные о способах производства: | Продукт в жидкой форме, в которой питательные компоненты являются производными веществ, как в форме раствора, так и суспензии в воде, без добавления органических компонентов растительного или животного происхождения, содержащий формальдегид мочевины. | |
| Минимальное содержание питательных элементов (процентное отношение к весу), иные требования: | - Всего: 18% (N + P2O5); - Каждого компонента: - 5% N, не менее 25% заявленного содержания должно происходить из азотной формы (5). - Не менее 3/5 заявленного содержания азота (5) должно быть растворимо в горячей воде, - 5% P2O5, Максимальное содержание биурета: (N мочевины + № формальдегида мочевины) x 0,026. |
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Общий азот; (2) Нитратный азот; (3) Аммиачный азот; (4) Азот мочевины, (5) Азот из формальдегида мочевины. | (1) Водорастворимый P2O5; (2) P2O5, растворимый в нейтральном цитрате аммония; (3) P2O5, растворимый в нейтральном цитрате аммония и воде. | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Азот из формальдегида мочевины; (4) Если содержание биурета не превышает 0,2%, допускается применение отметки «низкое содержание биурета». | Удобрение не содержит Томасшлак, алюминиево-кальциевый фосфат, кальцинированный фосфат, частично растворимый фосфат или каменный фосфат. (1) Если содержание водорастворимого P2O5 составляет менее 2%, обозначается только растворимость 2; (2) Если водорастворимый P2O5 присутствует в количестве не менее 2%, следует указывать растворимость 3 и содержание водорастворимого P2O5. | ||
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Общий азот; (2) Нитратный азот; (3) Аммиачный азот; (4) Азот мочевины. | Водорастворимый K2O | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Если содержание биурета не превышает 0,2%, допускается применение отметки «низкое содержание биурета». | (1) Водорастворимый оксид калия; (2) Отметка «низкое содержание хлорида» может применяться только в случае, если содержание Cl не превышает 2%; (3) Допускается указание на содержание хлорида. | ||
| C.2.10. | Видовое обозначение: | Раствор азотно-калийного (NP) удобрения, содержащий формальдегид мочевины. |
| Данные о способах производства: | Продукт, полученный путем химической реакции и растворением в воде, в форме, устойчивой при атмосферном давлении, без добавления органических компонентов растительного или животного происхождения, содержащий формальдегид мочевины. | |
| Минимальное содержание питательных элементов (процентное отношение к весу), иные требования: | - Всего: 15% (N + K2O); - Каждого компонента: - 5% N, не менее 25% заявленного содержания должно происходить из азотной формы (5). - 5% K2O, Максимальное содержание биурета: (N мочевины + № формальдегида мочевины) x 0,026. |
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Общий азот; (2) Нитратный азот; (3) Аммиачный азот; (4) Азот мочевины; (5) Азот из формальдегида мочевины. | Водорастворимый K2O | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Азот из формальдегида мочевины; (4) Если содержание биурета не превышает 0,2%, допускается применение отметки «низкое содержание биурета». | (1) Водорастворимый оксид калия; (2) Отметка «низкое содержание хлорида» может применяться только в случае, если содержание Cl не превышает 2%; (3) Допускается указание на содержание хлорида. | ||
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Общий азот; (2) Нитратный азот; (3) Аммиачный азот; (4) Азот мочевины. | Водорастворимый K2O | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Если содержание биурета не превышает 0,2%, допускается применение отметки «низкое содержание биурета». | 1) Водорастворимый оксид калия; (2) Отметка «низкое содержание хлорида» может применяться только в случае, если содержание Cl не превышает 2%; (3) Допускается указание на содержание хлорида. | ||
| C.2.12. | Видовое обозначение: | Суспензия азотно-калийного (NP) удобрения, содержащая формальдегид мочевины. |
| Данные о способах производства: | Продукт в жидкой форме, в которой питательные компоненты являются производными веществ, как в форме раствора, так и суспензии в воде, без добавления органических компонентов растительного или животного происхождения, содержащий формальдегид мочевины. | |
| Минимальное содержание питательных элементов (процентное отношение к весу), иные требования: | - Всего: 18% (N + K2O); - Каждого компонента: - 5% N, не менее 25% заявленного содержания должно происходить из азотной формы (5). - Не менее 3/5 заявленного содержания азота (5) должно быть растворимо в горячей воде, - 5% K2O, Максимальное содержание биурета: (N мочевины + № формальдегида мочевины) x 0,026. |
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Общий азот; (2) Нитратный азот; (3) Аммиачный азот; (4) Азот мочевины; (5) Азот из формальдегида мочевины. | Водорастворимый K2O | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Азот из формальдегида мочевины; (4) Если содержание биурета не превышает 0,2%, допускается применение отметки «низкое содержание биурета». | (1) Водорастворимый оксид калия; (2) Отметка «низкое содержание хлорида» может применяться только в случае, если содержание Cl не превышает 2%; (3) Допускается указание на содержание хлорида. | ||
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| Водорастворимый P2O5 | Водорастворимый K2O | Водорастворимый P2O5 | (1) Водорастворимый оксид калия; (2) Отметка «низкое содержание хлорида» может применяться только в случае, если содержание Cl не превышает 2%; (3) Допускается указание на содержание хлорида. | ||
| Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
| N | P2O5 | K2O | N | P2O5 | K2O |
| 1 | 2 | 3 | 4 | 5 | 6 |
| (1) Водорастворимый P2O5 (2) P2O5, растворимый в нейтральном цитрате аммония; (3) P2O5, растворимый в нейтральном цитрате аммония и воде. | Водорастворимый K2O | Удобрение не содержит Томасшлак, алюминиево-кальциевый фосфат, кальцинированный фосфат, частично растворимый фосфат или каменный фосфат. (1) Если содержание водорастворимого P2O5 составляет менее 2%, обозначается только растворимость 2; (2) Если водорастворимый P2O5 присутствует в количестве не менее 2%, следует указывать растворимость 3 и содержание водорастворимого P2O5. | (1) Водорастворимый оксид калия; (2) Отметка «низкое содержание хлорида» может применяться только в случае, если содержание Cl не превышает 2%; (3) Допускается указание на содержание хлорида. | ||
| N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования |
Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
|---|---|---|---|---|---|
| 1 | 2 | 3 | 4 | 5 | 6 |
| 1 | Сульфат кальция. | Продукт естественного или промышленного происхождения, содержащий сульфат кальция в различной степени гидратации. | 25% CaO 35% SO3 Кальций и сера выражены как общий CaO + SO3; Тонкость помола: - не менее 80% частиц способны пройти сквозь сито с размером ячейки 2 мм; - не менее 99% частиц способны пройти сквозь сито с размером ячейки 10 мм. |
Дополнительно могут использоваться стандартные торговые наименования. | Общий триоксид серы; Дополнительно: общий CaO. |
| 2 | Раствор хлорида кальция. | Промышленно произведенный раствор хлорида кальция. | 12% CaO Кальций выражен как водорастворимый CaO. |
||
| 2.1 | Формиат кальция | Химически полученный продукт, основным компонентом которого является формиат кальция. | 33,6% CaO Кальций в виде водорастворимого CaO 56% формиат |
Оксид кальция Формиат |
|
| 2.2. | Жидкий формиат кальция | Продукт получен путем растворения в воде формиата кальция | 21% CaO Кальций в виде водорастворимого CaO 35% формиат |
Оксид кальция Формиат |
|
| 3 | Элементарная сера. | Относительно очищенный продукт естественного происхождения или промышленно произведенный. | 98% S (245%: SO3) Сера выражена как общий SO3. |
Общий триоксид серы | |
| 4 | Кизерит. | Продукт минерального происхождения, основным компонентом которого является моногидрат сульфата магния. | 24% MgO 45% SO3 Магний и сера выражены как водорастворимый оксид магния и триоксид серы. |
Дополнительно могут использоваться стандартные торговые наименования. | Водорастворимый оксид магния. Дополнительно: водорастворимый триоксид серы. |
| 5 | Сульфат магния. | Продукт, основным компонентом которого является гептагидрат сульфата магния. | 15% MgO 28% SO3. В случае добавления микроэлементов и из обозначения в соответствии со Статьями 6(4) и 6(6): 10% MgO 17% SO3 Магний и сера выражены как водорастворимый оксид магния и триоксид серы. |
Дополнительно могут использоваться стандартные торговые наименования. | Водорастворимый оксид магния; Водорастворимый триоксид серы. |
| 5.1. | Раствор сульфата магния. | Продукт получен путем растворения в воде сульфата магния, произведенного в промышленных условиях. | 5% MgO 10% SO3 Магний и сера выражены как водорастворимый оксид магния и водорастворимый серный ангидрид. |
Дополнительно могут использоваться стандартные торговые наименования. | Водорастворимый оксид магния. Дополнительно: водорастворимый серный ангидрид. |
| 5.2. | Гидроксид магния. | Продукт, полученный путем химической реакции, основным компонентом которого является гидроксид магния. | 60% MgO Размер товарной фракции: не менее 99% частиц способно пройти сквозь сито с размером ячейки 0,063 мм. |
||
| 5.3. | Суспензия гидроксида магния. | Продукт получен путем суспендирования удобрения вида 5.2. | 24% MgO | Общий оксид магния. | |
| 6 | Раствор хлорида магния. | Продукт получен путем растворения промышленно произведенного хлорида магния. | 13% MgO Магний выражен как оксид магния. Максимальное содержание кальция: 3% CaO |
Оксид магния. |
Пояснительная записка: Следующие пояснения применяются ко всему разделу E.
Пояснение 1: Хелатообразователь может быть обозначен при помощи начальных букв наименования, как установлено в подразделе E.3.
Пояснение 2: Если после растворения продукта в воде не остается твердого осадка, он может быть обозначен как «подходящий для приготовления раствора».
Пояснение 3: Если микроэлемент представлен в хелатированной форме, следует указать уровень pH, при котором гарантируется допустимая устойчивость хелатированной фракции.
E.1. УДОБРЕНИЯ, СОДЕРЖАЩИЕ В СОСТАВЕ ОДИН МИКРОЭЛЕМЕНТ:
E.1.1. бор
| N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования |
Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
|---|---|---|---|---|---|
| 1 | 2 | 3 | 4 | 5 | 6 |
| 1a | Борная кислота | Продукт, полученный при воздействии кислоты на борат. | 14% водорастворимого B. | Дополнительно могут использоваться стандартные торговые наименования. | Водорастворимый бор (B) |
| 1b | Борат натрия | Продукт, полученный путем химической реакции, основным компонентом которого является борат натрия. | 10% водорастворимого B. | Дополнительно могут использоваться стандартные торговые наименования. | Водорастворимый бор (B) |
| 1c | Борат кальция | Продукт, полученный из колеманита или пандермита, основным компонентом которого является борат кальция. | 7% общего B Размер товарной фракции: не менее 98% частиц способно пройти сквозь сито с размером ячейки 0,063 мм. |
Дополнительно могут использоваться стандартные торговые наименования. | Общий бор (B) |
| 1d | Бор-этаноламин | Продукт, полученный при взаимодействии борной кислоты и этаноламина. | 8% водорастворимый B. | Водорастворимый бор (B) | |
| 1e | Раствор борного удобрения | Продукт, полученный при растворении удобрений типа 1a, и/или 1b, и/или 1d. | 2% водорастворимый B. | Обозначение должно включать наименования входящих в состав компонентов. | Водорастворимый бор (B) |
| 1f | Суспензия борного удобрения | Продукт, полученный при суспендировании удобрений типа 1a, и/или 1b, и/или 1c, и/или 1d в воде. | 2% общий B. | Обозначение должно включать наименования входящих в состав компонентов. | Общий бор (B) Водорастворимый бор (B) при наличии |
E.1.2. кобальт
| N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования |
Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
|---|---|---|---|---|---|
| 1 | 2 | 3 | 4 | 5 | 6 |
| 2a | Кобальтовая соль | Продукт, полученный путем химической реакции, основным компонентом которого является минеральная соль кобальта | 19% водорастворимый Co | Обозначение должно включать наименование неорганического аниона. | Водорастворимый (Co) |
| 2b | Хелат кобальта | Водорастворимый продукт, содержащий кобальт, химически связанный с авторизованным хелатообразователем(ями). | 5% водорастворимого Со и не менее 80% водорастворимого кобальта были хелатированы авторизованным хелатообразователем(ями). | Наименование каждого авторизованного хелатообразователя, с помощью которого хелатировано не менее 1% водорастворимого кобальта, и который может быть определен и количественно выявлен с помощью Европейского стандарта. | Водорастворимый кобальт (Co). Дополнительно: общий кобальт (Co), хелатированный авторизованным хелатообразователем, Кобальт (Co), хелатированный каждым авторизованным хелатообразователем с помощью которого хелатировано не менее 1% водорастворимого кобальта и который может быть определен и количественно выявлен с помощью Европейского стандарта. |
| 2c | Раствор кобальтового удобрения | Водный раствор удобрений типа 2a и/или 2b или 2d | 2% водорастворимый Co В случае смешивания типов 2a и 2d, комплексная фракция должна содержать не менее 40% водорастворимого Co |
Обозначение должно включать: (1) наименование(я) минерального(ых) аниона(ов), при наличии; (2) при наличии наименование каждого авторизованного хелатообразователя, с помощью которого хелатировано не менее 1% водорастворимого кобальта и который может быть определен и количественно выявлен с помощью Европейского стандарта или наименование авторизованного комплексообразующего агента, который может быть идентифицирован с помощью Европейского стандарта |
Водорастворимый (Co); хелат кобальта (Co), хелатированный каждым авторизованным хелатообразователем, с помощью которого хелатировано не менее 1% водорастворимого кобальта и который может быть определен и количественно выявлен с помощью Европейского стандарта; Кобальт (Co), образованный авторизованным комплексообразующим агентом, который может быть определен с помощью Европейского стандарта; Дополнительно: общий кобальт (Co), хелатированный авторизованным хелатообразователем |
| 2d | Комплексное соединение кобальта | Водорастворимый продукт, содержащий кобальт, химически связанный с одним из комплексообразующих агентов | 5% водорастворимого Co. комплексная фракция должна составлять не менее 80% от водорастворимого кобальта. |
Обозначение должно включать наименование авторизованного комплексообразующего агента, который может быть определен с помощью Европейского стандарта. | Водорастворимый кобальт (Co) Общий кобальт (Co) в комплексном соединении. |
E.1.3. медь
| N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования |
Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
|---|---|---|---|---|---|
| 1 | 2 | 3 | 4 | 5 | 6 |
| 3a | Соль меди | Продукт, полученный путем химической реакции, основным компонентом которого является неорганическая соль меди. | 20% водорастворимая Cu | Обозначение должно включать наименование неорганического аниона. | Водорастворимая медь (Cu) |
| 3b | Оксид меди | Продукт, полученный путем химической реакции, основным компонентом которого является оксид меди. | 70% общая Cu Размер товарной фракции: не менее 98% частиц способно пройти сквозь сито с размером ячейки 0,063 мм. |
||
| 3c | Гидроксид меди | Продукт, полученный путем химической реакции, основным компонентом которого является гидроксид меди. | 45% общей Cu; Размер товарной фракции: не менее 98% частиц способно пройти сквозь сито с размером ячейки 0,063 мм. |
Общая медь (Cu) | |
| 3d | Хелат меди | Водорастворимый продукт, содержащий медь, химически связанную с авторизованным хелатообразователем(ями). | 5% водорастворимой Cu не менее 80% водорастворимой меди хелатировано авторизованным хелатирующим(и) агентом(ами). |
Наименование каждого авторизованного хелатообразователя, при помощи которого хелатировано не менее 1% водорастворимой меди и который может быть определен и количественно выявлен с помощью Европейского стандарта. | Водорастворимая медь (Cu); Дополнительно: общая медь (Cu), хелатированная авторизованным хелатообразователем; Медь (Cu), хелатированная авторизованным хелатообразователем, при помощи которого хелатировано не менее 1% водорастворимой меди и который может быть определен и количественно выявлен с помощью Европейского стандарта |
| 3e | Медное удобрение | Продукт получен путем смешивания удобрений вида 3a, и/или 3b, и/или 3c, и/или одном из удобрений вида 3d и, в случае необходимости, наполнителя, который не является ни питательным, ни токсичным веществом. | 5% общей Cu. | Обозначение должно включать: (1) наименование(я) медных компонентов; (2) наименование хелатообразователя в случае его присутствия. |
Всего меди (Cu); Водорастворимая медь (Cu), в случае если ее содержание составляет не менее 1/4 от общего содержания меди; Хелат меди (Cu) при наличии. |
| 3f | Раствор медного удобрения | Водный раствор удобрений типа 3a и/или 3d или 3i | 2% водорастворимой Cu. Если смешиваются типы 3a и 3i, комплексная фракция должна составлять не менее 40% от водорастворимой меди (Cu). |
Обозначение должно включать: (1) наименование(я) минерального(ых) аниона(ов), при наличии; (2) при наличии наименование авторизованного хелатообразователя, при помощи которого хелатировано не менее 1% водорастворимой меди и который может быть определен и количественно выявлен с помощью Европейского стандарта. Или наименование авторизованного комплексообразующего агента, который может быть определен с помощью Европейского стандарта. |
Водорастворимая медь (Cu); Медь (Cu), хелатированная каждым из авторизованных хелатообразователей, при помощи которого хелатировано не менее 1% водорастворимой меди и который может быть определен и количественно выявлен с помощью Европейского стандарта. Медь (Cu) в соединении с авторизованным комплексообразующим агентом, который может быть определен с помощью Европейского стандарта. Дополнительно: Общая медь (Cu), хелатированная авторизованным хелатообразователем(ями). |
| 3g | Оксихлорид меди | Продукт, полученный путем химической реакции, основным компонентом которого является оксихлорид меди [Cu2Cl(OH)3]. | 50% общей Cu Размер товарной фракции: не менее 98% частиц способно пройти сквозь сито с размером ячейки 0,063 мм. |
Общая медь (Cu) | |
| 3h | Суспензия медного удобрения | Продукт получен суспендированием удобрения типа 3a и/или 3b и/или 3c и/или 3d и/или 3g в воде. | 17% общая Cu | Обозначение должно включать: (1) наименование(я) анионов при наличии; (2) наименование любого авторизованного хелатообразователя, при помощи которого хелатировано не менее 1% водорастворимой меди и который может быть определен и количественно выявлен с помощью Европейского стандарта. |
Общая медь (Cu). Водорастворимая медь (Cu) при наличии. Медь (Cu) хелатированная каждым из авторизованных хелатообразователей, при помощи которого хелатировано не менее 1% водорастворимой меди и который может быть определен и количественно выявлен с помощью Европейского стандарта. |
| 3i | Комплексное соединение меди | Водорастворимый продукт, содержащий медь, химически связанную с одним из авторизованных комплексообразующих агентов. | 5% водорастворимой Cu; Комплексная фракция должна составлять не менее 80% от водорастворимой меди |
Обозначение должно включать наименование авторизованного комплексообразующего агента, который может быть определен с помощью Европейского стандарта. | Водорастворимая медь (Cu) Общая медь (Cu) в комплексном соединении. |
E.1.4. железо
| N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования |
Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
|---|---|---|---|---|---|
| 1 | 2 | 3 | 4 | 5 | 6 |
| 4a | Соли железа | Продукт, полученный путем химической реакции, основным компонентом которого являются органическая соль железа. | 12% водорастворимое Fe. | Обозначение должно включать наименование неорганического аниона. | Водорастворимое железо (Fe). |
| 4b | Хелат железа | Водорастворимый продукт, содержащий железо, химически связанное с авторизованным хелатообразователем(ями) | 5% водорастворимого железа, не менее 80% которого составляет хелатированная фракция и не менее 50% которого хелатировано при помощи авторизованного хелатирующего(их) агента(ов). | Наименование каждого авторизованного хелатообразователя, при помощи которого хелатировано не менее 1% водорастворимого железа и который может быть определен и количественно выявлен с помощью Европейского стандарта. | Водорастворимое железо (Fe); Дополнительно: общее железо (Fe), хелатированное авторизованными хелатообразователями, железо (Fe), хелатированное каждым из авторизованных хелатообразователей, при помощи которого хелатировано не менее 1% водорастворимого железа и который может быть определен и количественно выявлен с помощью Европейского стандарта. |
| 4c | Раствор железосодержащего удобрения | Водный раствор удобрений типа 4a и/или 4b или 4d | 2% водорастворимого железа Fe. В случае смешивания типов 4a и 4d, комплексная фракция должна составлять не менее 40% водорастворимого железа |
Обозначение должно включать: (1) наименование(я) минерального аниона(ов) при наличии; (2) наименование каждого хелатообразователя, в случае его присутствия, при помощи которого хелатировано не менее 1% водорастворимого железа (Fe) и который может быть определен и количественно выявлен с помощью Европейского стандарта. Или наименование авторизованного комплексообразующего агента, который может быть определен с помощью Европейского стандарта. |
Водорастворимое железо (Fe); железо (Fe), хелатированное каждым из авторизованных хелатообразователей, при помощи которого хелатировано не менее 1% водорастворимого железа и который может быть определен и количественно выявлен с помощью Европейского стандарта. Железо (Fe) в соединении с авторизованным комплексообразующим агентом, который может быть определен с помощью Европейского стандарта. Дополнительно: общее железо (Fe), хелатированное авторизованным(и) хелатообразователем(ями) |
| 4d | Комплексное соединение железа | Водорастворимый продукт, содержащий железо, химически связанное с одним из авторизованных комплексообразующих агентов. | 5% водорастворимого Fe Комплексная фракция должна составлять не менее 80% от водорастворимого железа. |
Обозначение должно включать наименование авторизованного комплексообразующего агента, который может быть определен с помощью Европейского стандарта | Водорастворимое железо (Fe); Общее железо (Fe) в комплексном соединении. |
E.1.5. марганец
| N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования |
Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
|---|---|---|---|---|---|
| 1 | 2 | 3 | 4 | 5 | 6 |
| 5a | Соль марганца | Продукт, полученный путем химической реакции, основным компонентом которого является соль марганца (Mn II). | 17% водорастворимый Mn | Обозначение должно включать наименование комплексного аниона. | Водорастворимый марганец (Mn) |
| 5b | Хелат марганца | Водорастворимый продукт, содержащий марганец, химически связанный с авторизованным хелатообразователем(ями). | 5% водорастворимый Mn и не менее 80% от водорастворимого марганца хелатировано при помощи авторизованного хелатирующего агента(ов). | Наименование каждого хелатообразователя, в случае его присутствия, при помощи которого хелатировано не менее 1% водорастворимого марганца и который может быть определен и количественно выявлен с помощью Европейского стандарта. | Водорастворимый марганец (Mn); Дополнительно: Общий марганец (Mn) хелатированный при помощи авторизованных хелатообразователей; Марганец (Mn), хелатированный каждым из авторизованных хелатообразователей, при помощи которого хелатировано не менее 1% водорастворимого марганца и который может быть определен и количественно выявлен с помощью Европейского стандарта. |
| 5c | Оксид марганца | Продукт, полученный путем химической реакции, основным компонентом которого является оксид марганца. | 40% общий Mn; Размер товарной фракции: не менее 80% частиц способно пройти сквозь сито с размером ячейки 0,063 мм. |
Общий марганец (Mn) | |
| 5d | Марганцевое удобрение | Продукт, полученный путем смешивания удобрений типа 5a и 5c | 17% общий Mn | Обозначение должно включать наименования марганцевых компонентов. | Общий марганец (Mn); Водорастворимый марганец (Mn), если его содержание составляет не менее 1/4 от содержания общего марганца. |
| 5e | Раствор марганцевого удобрения | Водный раствор удобрений типов 5a и/или 5b или 5g | 2% водорастворимый Mn В случае смешивания типов 5a и 5g, комплексная фракция должна составлять не менее 40% от водорастворимого Mn. |
Обозначение должно включать: (1) наименование(я) неорганического аниона(ов) при наличии; (2) наименование каждого авторизованного хелатообразователя при наличии, при помощи которого хелатировано не менее 1% водорастворимого марганца и который может быть определен и количественно выявлен с помощью Европейского стандарта; или наименование авторизованного комплексообразующего агента, который может быть определен с помощью Европейского стандарта. |
Водорастворимый марганец (Mn); марганец (Mn), хелатированный каждым из авторизованных хелатообразователей, при помощи которого хелатировано не менее 1% водорастворимого марганца и который может быть определен и количественно выявлен с помощью Европейского стандарта; марганец (Mn) в соединении с авторизованным комплексообразующим агентом, который может быть определен с помощью Европейского стандарта. Дополнительно: общий марганец, хелатированный при помощи авторизованного(ых) хелатообразователя(ей). |
| 5f | Марганцевое удобрение в форме суспензии | Продукт получен суспендированием удобрения типа 5a и/или 5b и/или 5c в воде | 17% общий Mn | Обозначение должно включать: (1) наименование(ия) анионов при наличии; (2) наименование любого хелатообразователя, при помощи которого хелатировано не менее 1% водорастворимого марганца, при наличии, и который может быть определен и количественно выявлен с помощью Европейского стандарта. |
Общий марганец (Mn); Водорастворимый марганец (Mn) при наличии; Марганец (Mn), хелатированный при помощи каждого из авторизованных хелатообразователей и который может быть определен и количественно выявлен с помощью Европейского стандарта. |
| 5g | Комплексное соединение марганца | Водорастворимый продукт, содержащий марганец, химически связанный с авторизованным комплексообразующим агентом. | 5% водорастворимого Mn; Комплексная фракция должна составлять не менее 80% водорастворимого марганца. |
Обозначение должно включать наименование авторизованного комплексообразующего агента, который может быть определен при помощи Европейского стандарта. | Водорастворимый марганец (Mn); общий марганец (Mn) в комплексном соединении. |
E.1.6. молибден
| N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования |
Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
|---|---|---|---|---|---|
| 1 | 2 | 3 | 4 | 5 | 6 |
| 6a | Молибдат натрия | Продукт, полученный путем химической реакции, основным компонентом которого является молибдат натрия. | 35% водорастворимый Mo | ||
| 6b | Молибдат аммония | Продукт, полученный путем химической реакции, основным компонентом которого является молибдат аммония. | 50% водорастворимый Mo | Водорастворимый молибден (Mo) | |
| 6c | Молибденовое удобрение | Продукт, полученный путем смешивания удобрений типа 6a и 6b | 35% водорастворимый Mo | Обозначение должно включать наименование молибденовых компонентов | Водорастворимый молибден (Mo) |
| 6d | Раствор молибденового удобрения | Продукт, полученный при растворении удобрений типа 6a и/или одного из видов 6b в воде. | 3% водорастворимого Mo | Обозначение должно включать наименование(я) молибденового(ых) компонента(ов). | Водорастворимый молибден (Mo) |
| N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования |
Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
|---|---|---|---|---|---|
| 1 | 2 | 3 | 4 | 5 | 6 |
| 7a | Соль цинка | Продукт, полученный путем химической реакции, основным компонентом которого является минеральная соль цинка. | 15% водорастворимый Zn | Обозначение должно включать наименование неорганического аниона | Водорастворимый цинк (Zn) |
| 7b | Хелат цинка | Водорастворимый продукт, содержащий цинк, химически связанный с авторизованным хелатообразователем(ями). | 5% водорастворимого Zn; не менее 80% водорастворимого цинка хелатировано при помощи авторизованного(ых) хелатообразователя(ей). |
Наименование каждого авторизованного хелатообразователя, при помощи которого хелатировано не менее 1% водорастворимого цинка и который может быть определен и количественно выявлен с помощью Европейского стандарта. | Водорастворимый цинк (Zn); Дополнительно: Общий цинк (Zn), хелатированный авторизованными хелатообразователями; Цинк (Zn), хелатированный каждым из хелатообразователей, при помощи которого хелатировано не менее 1% водорастворимого цинка и который может быть определен и количественно выявлен с помощью Европейского стандарта. |
| 7c | Оксид цинка | Продукт, полученный путем химической реакции, основным компонентом которого является оксид цинка. | 70% общий Zn; Размер товарной фракции: не менее 80% частиц способно пройти сквозь сито с размером ячейки 0,063 мм. |
Общий цинк (Zn). | |
| 7d | Цинковое удобрение | Продукт, полученный путем смешивания удобрений типа 7a и 7c. | 30% общий Zn | Обозначение должно включать наименования цинковых компонентов, входящих в состав. | Общий цинк (Zn); Водорастворимый цинк, если его содержание составляет не менее 1/4 от содержания общего цинка. |
| 7e | Раствор цинкового удобрения | Водный раствор удобрений типа 7a и/или 7b или 7g. | 2% водорастворимый Zn. В случае смешивания типов 7a и 7g комплексная фракция должна составлять не менее 40% от водорастворимого Zn. |
Обозначение должно включать: (1) наименование(я) неорганического аниона(ов) при наличии; (2) наименование каждого авторизованного хелатообразователя, в случае его присутствия, при помощи которого хелатировано не менее 1% водорастворимого цинка или наименование авторизованного комплексообразующего агента, который может быть определен с помощью Европейского стандарта. |
Водорастворимый цинк (Zn); Цинк (Zn), хелатированный каждым из хелатообразователей, при помощи которого хелатировано не менее 1% водорастворимого цинка и который может быть определен и количественно выявлен с помощью Европейского стандарта; цинк (Zn) в соединении с авторизованным комплексообразующим агентом, который может быть определен с помощью Европейского стандарта; дополнительно: общий цинк, хелатированный при помощи авторизованного(ых) хелатообразователя(ей). |
| 7f | Цинковое удобрение в форме суспензии | Продукт, полученный при суспендировании удобрений типа 7(a) и/или 7(c) и/или типа 7(b) в воде | 20% общий цинк | Обозначение должно включать: (1) наименование(ия) анионов; (2) при наличии наименование всех авторизованных хелатообразователей, при помощи которых хелатировано не менее 1% водорастворимого цинка и которые могут быть определены и количественно выявлены с помощью Европейского стандарта. |
Общий цинк (Zn); водорастворимый цинк (Zn) при наличии; цинк (Zn), хелатированный каждым из хелатообразователей, при помощи которых хелатировано не менее 1% водорастворимого цинка и которые могут быть определены и количественно выявлены с помощью Европейского стандарта. |
| 7g | Комплексное соединение цинка | Водорастворимый продукт, содержащий цинк, химически связанный с авторизованным комплексообразующим агентом. | 5% водорастворимый цинк; комплексная фракция должна составлять не менее 80% водорастворимого цинка. |
Обозначение должно включать наименование авторизованного комплексообразующего агента, который может быть определен с помощью Европейского стандарта. | Водорастворимый цинк (Zn); общий цинк (Zn) в комплексном соединении |
E.2. МИНИМАЛЬНОЕ СОДЕРЖАНИЕ МИКРОЭЛЕМЕНТОВ В ПРОЦЕНТНОМ ОТНОШЕНИИ К ВЕСУ УДОБРЕНИЯ; ВИДЫ УДОБРЕНИЙ СО СМЕШАННЫМ МИКРОЭЛЕМЕНТНЫМ СОСТАВОМ.
E.2.1. Минимальное содержание микроэлементов в сухих или жидких смесях удобрений, содержащих микроэлементы, процентное отношение к весу удобрений
E.2.2. Минимальное содержание микроэлементов в удобрениях ЕС, содержащих основные и/или дополнительные питательные элементы, в состав которых входит(ят) микроэлемент(ы), вносимые в почву, процентное отношение к весу удобрения.
| Для зерновых и пастбищ | Для садового применения | |
|---|---|---|
| Бор (B) | 0,01 | 0,01 |
| Кобальт (Co) | 0,002 | - |
| Медь (Cu) | 0,01 | 0,002 |
| Железо (Fe) | 0,5 | 0,02 |
| Марганец (Mn) | 0,1 | 0,01 |
| Молибден (Mo) | 0,001 | 0,001 |
| Цинк (Zn) | 0,01 | 0,002 |
E.2.3. Минимальное содержание микроэлементов в удобрениях ЕС, содержащих основные и/или дополнительные питательные элементы, в состав которых входит(ят) микроэлемент(ы) для листовой подкормки, процентное отношение к весу удобрения.
| Бор (B) | 0,010 |
|---|---|
| Кобальт (Co) | 0,002 |
| Медь (Cu) | 0,002 |
| Железо (Fe) | 0,020 |
| Марганец (Mn) | 0,010 |
| Молибден (Mo) | 0,001 |
| Цинк (Zn) | 0,002 |
E.2.4. Сухие или жидкие смеси удобрений, содержащих микроэлементы
| N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования |
Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
|---|---|---|---|---|---|
| 1 | 2 | 3 | 4 | 5 | 6 |
| 1 | Смесь микроэлементов | Продукт, полученный путем смешивания двух или более видов удобрений, указанных в разделе E.1, или полученный путем растворения и/или суспендирования в воде двух или более видов удобрений, указанных в разделе E.1 | (1) 5% общее содержание для сухой смеси; или (2) 2% общее содержание для жидкой смеси; Для каждого отдельного микроэлемента содержание определяется в соответствии с разделом E.2.1 |
Указывается наименование каждого микроэлемента и химический знак в алфавитном порядке по химическому знаку, после которого указывается наименование его противоиона(ов) сразу после обозначения вида. | Общее содержание каждого микроэлемента, выраженное в процентном отношении по массе удобрения, за исключением полностью водорастворимых микроэлементов. Водорастворимое содержание каждого микроэлемента, выраженное в процентном отношении по массе удобрения, составляет не менее половины общего содержания. Если микроэлемент полностью водорастворим, указывается только водорастворимое содержание. |
| Если микроэлемент химически связан с органической молекулой, микроэлемент должен указываться сразу же после водорастворимого содержимого в виде процентного отношения по массе удобрения, обозначаясь одним из следующих терминов «хелатирован...» или «связан с...» с указанием наименования каждого авторизованного хелатообразователя или комплексообразующего агента(ов) согласно Разделу E.3. Наименование органической молекулы может быть заменено на ее инициалы. Следующая формулировка располагается после обязательных и дополнительных данных: «Для использования только в случаях установленной необходимости. Не следует превышать рекомендованную дозировку». |
E.3. СПИСОК УТВЕРЖДЕННЫХ ОРГАНИЧЕСКИХ ХЕЛАТООБРАЗОВАТЕЛЕЙ И КОМПЛЕКСОНОВ ДЛЯ МИКРОЭЛЕМЕНТОВ.
Следующие вещества рекомендованы к применению при условии, что полученные хелаты питательных веществ соответствуют требованиям Директивы 67/548/ЕЭС Совета ЕС. <*>
<*> ОЖ № 196, 16.8.1967, стр. 1.
E.3.1. Хелатообразователи <*>
<*> Хелатообразователи идентифицируют и определяют количественно в соответствии с Европейскими Стандартами, действие которых распространяется на упомянутые в настоящем Регламенте хелатообразователи.
Кислоты или натриевые, калийные или аммониевые соли:
| N | Обозначение | Альтернативное обозначение | Химическая формула | Регистрационный номер CAS кислоты <*>, <**> |
|---|---|---|---|---|
| 1 | Этилендиаминтетрауксусная кислота | EDTA | C10H16O8N2 | 60-00-4 |
| 2 | 2-гидроксиэтилэтилендиаминтриуксусная кислота | HEEDTA | C10H18O7N2 | 150-39-0 |
| 3 | Диэтилентриаминпентауксусная кислота | DTPA | C14H23O10N3 | 67-43-6 |
| 4 | этилендиамин-N,N'-ди[(орто-гидроксифенил) уксусная кислота] | [o,o] EDDHA | C18H20O6N2 | 1170-02-1 |
| 5 | этилендиамин-N-[(орто-гидроксифенил) уксусная кислота]-N'-[(парагидроксифенил) уксусная кислота] | [o,p] EDDHA | C18H20O6N2 | 475475-49-1 |
| 6 | этилендиамин-N,N'-ди[(орто-гидроксиметилфенил) уксусная кислота] | [o,o] EDDHMA | C20H24O6N2 | 641632-90-8 |
| 7 | этилендиамин-N-[(орто-гидроксиметилфенил) уксусная кислота]-N'-[(парагидрокси-метилфенил) уксусная кислота] | [o,p] EDDHMA | C20H24O6N2 | 641633-41-2 |
| 8 | этилендиамин-N,N'-ди[(5-карбокси-2-гидроксифенил) уксусная кислота] | EDDCHA | C20H20O10N2 | 85120-53-2 |
| 9 | этилендиамин-N,N'-ди[(2-гидрокси-5-сульфофенил) уксусная кислота] и продукты конденсации. | EDDHSA | C18H20O12N2S2 + n*(C12H14O8N2S) | 57368-07-7 и 642045-40-7 |
| 10 | Иминнодисукционная кислота | IDHA | C8H11O8N | 131669-35-7 |
| 11 | N,N'-ди(2-гидробензил)этилендиамин-N,N'-ацетоуксусная кислота | HBED | C20H24N2O6 | 35998-29-9 |
| 12 | [S,S]-этилендиаминдиянтарная кислота | [S,S]-EDDS | C10H16O8N2 | 20846-91-7 |
<*> Сведения носят исключительно информационный характер.
<**> Численный идентификатор химических соединений, внесенных в реестр Химической реферативной службой (Chemical Abstracts Service) — прим. перев.
E.3.2. Комплексообразующие агенты <*>
<*> Комплексообразующие агенты подлежат определению в соответствии с Европейскими стандартами, действие которых распространяется в отношении соответствующих комплексообразующих агентов.
Применение указанных комплексообразующих агентов разрешается только в продукции, предназначенной для удобрения путем орошения и/или листовой подкормки, за исключением Zn лигносульфоната, Fe лигносульфоната, Cu лигносульфоната и Mn лигносульфоната, которые могут вноситься прямо в почву.
Кислоты или натриевые, калийные или аммониевые соли:
| N | Обозначение | Альтернативное обозначение | Химическая формула | Регистрационный номер CAS кислоты <*> |
| 1 | Лигносульфоновая кислота | LS | Отсутствует | 8062-15-5 <**> |
| 2 | Гептаглюконовая кислота | HGA | C7H14O8 | 23351-51-1 |
| <*> Сведения носят исключительно информационный характер. <**> Для поддержания качества соответствующее содержание фенол гидроксила и соответствующее содержание органической серы, подлежащее определению в соответствии с EN 16109, должно превышать 1,5% и 4,5% соответственно. | ||||
Ингибиторы уреазы и нитрификации, перечисленные ниже в Таблицах F.1. и F.2., могут быть добавлены в состав азотных удобрений, относящихся к видам, указанным в Разделах A.1., B.1., B.2., B.3., C.1. и C.2. Приложения I, исходя из следующих требований:
(1) не менее 50% от общего содержания азота в удобрении составляют формы азота, указанные в столбце 3;
(2) они не относятся к виду удобрений, указанных в столбце 4.
На видовом обозначении удобрений, в состав которых добавлены ингибиторы нитрификации, указанные в Таблице F.1., дополнительно указывается фраза «содержит ингибитор нитрификации ([видовое обозначение ингибитора нитрификации])».
На видовом обозначении удобрений, в состав которых добавлены ингибиторы уреазы, указанные в Таблице F.2., дополнительно указывается фраза «содержит ингибитор уреазы ([видовое обозначение ингибитора уреазы])».
Максимально полная техническая информация должна быть указана на каждой упаковке или обеспечена с каждой партией, поставляемой навалом, лицом, ответственным за сбыт. Благодаря данной информации для потребителя становится возможным определить нормы и сроки применения относительно выращиваемой культуры.
Новые ингибиторы нитрификации или уреазы могут быть включены в Таблицы F1 или F2 соответственно после оценки технической документации, представленной на рассмотрение в соответствии с подлежащими разработке рекомендациями для данного вида составляющих.
| N | Видовое обозначение и состав ингибиторов нитрификации | Минимальное и максимально содержание ингибитора в процентном отношении к общему азоту, присутствующему в форме аммонийного азота и азота мочевины. | Виды удобрений ЕС, с которыми не подлежат применению ингибиторы | Описание ингибиторов нитрификации, применение которых допускается в смесях. Информация о допустимом соотношении |
|---|---|---|---|---|
| 1 | 2 | 3 | 4 | 5 |
| 1 | Дициандиамид ELINCS <*> № 207-312-8 |
Минимум 2,25 Максимум 4,5 |
||
| 2 | Продукт, содержащий дициандиамид (DCD) и 1,2,4-триазол (TZ) EC № EINECS No 207-312-8 EC № EINECS No 206-022-9 |
Минимум 2,0 Максимум 4,0 |
Соотношение в смеси 10:1 (DCD:TZ) | |
| 3 | Продукт, содержащий 1,2,4-триазол (TZ) и 3-метилпиразол (MP) EC № EINECS No 206-022-9 EC № EINECS No 215-925-7 |
Минимум 0,2 Максимум 1,0 |
Соотношение в смеси 2:1 (TZ:MP) | |
| 4 | 3,4-диметил-1H-пиразол фосфат (DMPP) EC No 424-640-9 |
Минимум: 0,8 Максимум: 1,6 |
<*> ELINCS — Европейский перечень зарегистрированных химических веществ (European List of Notified Chemical Substances) — прим. перев.
| N | Видовое обозначение и состав ингибиторов уреазы | Минимальное и максимально содержание ингибитора в процентном отношении к общему азоту, присутствующему в форме азота мочевины | Виды удобрений ЕС, с которыми не подлежат применению ингибиторы | Описание ингибиторов уреазы, применение которых допускается в смесях. Информация о допустимом соотношении |
| 1 | 2 | 3 | 4 | 5 |
| 1 | N-(n-бутил) тиофосфорный триамид (NBPT) ELINCS № 435-740-7 | Минимум 0,09 Максимум 0,20 | ||
| 2 | N-(2-нитрофенил)фосфорный триамид (2-NPT) EC № EINECS № 477-690-9 | Минимум 0,04 Максимум 0,15 | ||
| 3 | Смесь N-бутилфосфоротиоидного триамида (NBPT) и N-пропилфосфоротиоидного триамида (NPPT) (соотношение 3:1 <*>) Реакционная смесь: EC No 700-457-2 Смесь NBPT/NPPT: NBPT: ELINCS No 435-740-7 NPPT: CAS No 916809-14-8 | Минимум: 0,02 Максимум: 0,3 | ||
| <*> Допустимое значение на долю NPPT: 20%. | ||||
Слова «ИЗВЕСТКОВЫЕ МАТЕРИАЛЫ» должны быть добавлены после термина «УДОБРЕНИЕ ЕС».
Все свойства, указанные в таблицах Разделов G.1 — G.5, относятся к поставляемому продукту, если не определено иное.
Гранулированные известковые материалы, которые образуются путем агрегации более мелких первичных частиц, должны распадаться при перемешивании в воде на частицы с распределением тонкости, как определено в видовом обозначении и как измерено с использованием метода 14.9. «Определение распада гранул».
| N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования |
Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
|---|---|---|---|---|---|
| 1 | 2 | 3 | 4 | 5 | 6 |
| 1 | Смешанная известь | Продукт, полученный посредством смешивания видов извести, указанных в разделах G1 и G2. | Минимальное содержание карбоната: 15% Максимальное содержание карбоната: 90% |
Слово «магний» добавляется к видовому обозначению, если MgO >= 5%. Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. |
Виды, определенные в разделах G.1 и G.2. Нейтрализующее значение Общий кальций Общий магний, если MgO >= 3% Результаты инкубации почвы (необязательно) Влажность (необязательно) |
| N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования |
Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
|---|---|---|---|---|---|
| 1 | 2 | 3 | 4 | 5 | 6 |
| 1 | Смесь [видовое обозначение из раздела G.1 - G.4] и [видовое обозначение из раздела A, B, D] | Продукт, полученный посредством смешивания, уплотнения или гранулирования известковых материалов, указанных в разделах G.1 - G.4, с удобрениями видов, указанных в разделах A, B или D Запрещены следующие смеси: - сульфат аммония (Тип A.1.4) или мочевина (Тип A.1.9) с оксидной известью или гидроксидной известью, указанными в Разделе G.2. |
Нейтрализующее значение: 15 3% № для смесей, содержащих виды удобрений с минимальным содержанием N 3% P2O5 для смесей, содержащих виды удобрений с минимальным содержанием P2O5 3% K2O для смесей, содержащих виды удобрений с минимальным содержанием K2O Калий выражен как водорастворимый K2O |
Иные требования указаны в отдельных пунктах | Нейтрализующее значение Питательные элементы согласно заявлениям о питательных веществах индивидуальных видов удобрений Общий кальций Общий магний, если MgO >= 3% Если содержание хлорида не превышает 2% Cl, можно добавить слова «низкое содержание хлорида» Влажность (необязательно) Тонкость (необязательно) |
Допуски, приведенные в данном Приложении, являются отрицательными значениями в процентном отношении по массе.
Устанавливаются следующие допуски в соответствии с заявленным содержанием питательных веществ в различных видах удобрений ЕС:
| - значение указывается в диапазоне 2% по массе | 0,0 |
|---|---|
| - значение указывается как единичное число | 1,0 |
| Растворимость P2O5 в: | (номер удобрения в Приложении I) | |
| - минеральная кислота | (3, 6, 7) | 0,8 |
| - муравьиная кислота | (7) | 0,8 |
| - нейтральный цитрат аммония | (2a, 2b, 2c) | 0,8 |
| - щелочной цитрат аммония | (4, 5, 6) | 0,8 |
| - вода | (2a, 2b, 3) (2c) | 0,9 1,3 |
| хлорид | 0,2 |
|---|
| N | 1,1 |
|---|---|
| P2O5 | 1,1 |
| K2O | 1,1 |
| двойные удобрения | 1,5 |
|---|---|
| тройные удобрения | 1,9 |
Возможные допуски для заявленного содержания кальция, магния, натрия и серы составляют 1/4 от заявленного содержания элементов, но не более 0,9% от абсолютных значений CaO, MgO, Na2O и SO3, то есть 0,64 для Ca, 0,55 для Mg, 0,67 для Na и 0,36 для S.
Возможные допуски для заявленного содержания микроэлементов следующие:
- 0,4% от абсолютных значений, если содержание превышает 2%;
- 1/5 от заявленных значений, если содержание не превышает 2%.
Возможные допуски для заявленного содержания различных форм азота или для заявленных растворимостей пентоксида фосфора составляют 1/10 от общего содержания питательного элемента, максимальное отношение к массе которого составляет 2%, при условии соответствия общего содержания элемента установленным Приложением I ограничениям и определенным выше допускам.
Допуски, разрешенные в отношении заявленного кальция и магния:
| Оксид магния: | |
|---|---|
| - до 8% MgO включительно | 1 |
| - от 8% до 16% MgO | 2 |
| - более 16% MgO | 3 |
| Оксид кальция | 3 |
Допуски, разрешенные в отношении заявленного нейтрализующего значения:
| Нейтрализующее значение | 3 |
|---|
Допуски, применяемые к заявленному количеству в процентах материала, проходящего через установленное сито:
| Тонкость | 10 |
|---|
ТЕХНИЧЕСКИЕ ТРЕБОВАНИЯ В ОТНОШЕНИИ ПРОСТЫХ УДОБРЕНИЙ С ВЫСОКИМ СОДЕРЖАНИЕМ АЗОТА НА ОСНОВЕ НИТРАТА АММОНИЯ
Способность удерживать масло удобрения, предварительно прошедшего два термических цикла при температуре от 25 до 50 °C, которое соответствует требованиям части 2 раздела 3 настоящего Приложения, не должна превышать 4% по массе.
Процентное отношение к массе горючего вещества, приравненного к углероду, не должно превышать 0,2% для удобрений, содержание азота в которых не менее 31,5% от массы, и не должно превышать 0,4% для удобрений, содержание азота в которых не менее 28%, но не более 31,5% от массы.
Раствор 10 г удобрения в 100 мл воды должен иметь pH не ниже 4.5.
Не более 5% от массы удобрения должно быть способно пройти сквозь сито с размером ячейки 1 мм, и не более 3% от массы — сквозь сито с размером ячейки 0,5 мм.
Максимально содержание хлора — 0,02% от массы.
Не следует добавлять тяжелые металлы преднамеренно, и в случае обнаружения случайно проявившихся в процессе производства следов, содержание не должно превышать установленный Комитетом предел.
Содержание меди не должно быть больше 10 мг/кг.
Специальные ограничения в отношении иных тяжелых металлов не установлены.
Испытание должно проводиться на опытном образце удобрения.
До проведения испытания на устойчивость к детонации вся масса образца должна пятикратно пройти термический цикл, в соответствии с требованиями части 3 раздела 3 настоящего Приложения.
Испытание на устойчивость к детонации удобрения должно проводиться в горизонтальной стальной трубке согласно следующим условиям:
- бесшовная стальная трубка;
- длина трубки: не менее 1 000 мм;
- номинальный внешний диаметр: не менее 114 мм;
- номинальная толщина стенок: не менее 5 мм;
- бустер: вид и количество бустера определяется в соответствии с целью довести до максимума детонационное давление на образец, что позволит выявить восприимчивость образца к передаче детонации;
- температура при проведении испытания: 15 — 25 °C;
- свинцовые цилиндры-свидетели для определения детонации: диаметр — 50 мм; высота — 100 мм;
- расположены на расстоянии 150 мм друг от друга, поддерживают трубку в горизонтальном положении.
Испытание должно проводиться дважды. Испытание считается завершенным, если в ходе первого и второго раза один или более поддерживающих свинцовых цилиндров были повреждены менее чем на 5%.
СПОСОБЫ ПРИМЕНЕНИЯ ТЕРМИЧЕСКИХ ЦИКЛОВ
1. ЗАДАЧИ И СФЕРА ПРИМЕНЕНИЯ
Настоящий документ определяет процедуру применения термического цикла, предшествующую проверке определения способности удерживать масло простыми удобрениями с высоким содержанием азота на основе нитрата аммония и проведению испытаний на устойчивость к детонации как простых, так и составных удобрений на основе нитрата аммония с высоким содержанием азота.
Методы замкнутого термического цикла, описанные в настоящем разделе, считаются в достаточной степени моделирующими условия, которые необходимо принимать во внимание согласно задачам, установленным разделом II главы IV Приложения. Однако гарантия полного воспроизведения всех условий, которые могут возникнуть в процессе хранения и транспортировки, в ходе применения данных методов отсутствует.
2. ТЕРМИЧЕСКИЕ ЦИКЛЫ В ПРИЛОЖЕНИИ III-1
Настоящая процедура циклического температурного воздействия предшествует определению способности удобрения удерживать масло.
В колбе Эрленмейера нагрейте образец с температуры окружающей среды до 50 °C, поддерживайте данную температуру в течение двух часов (фаза при 50 °C). Далее охладите образец до температуры 25 °C и поддерживайте данную температуру в течение двух часов (фаза при 25 °C). Сочетание последовательных фаз при 50 °C и 25 °C составляет один термический цикл. После того как образец был подвергнут двум термическим циклам, для определения способности удерживать масло следует содержать образец при температуре от 20 +/- 3 °C.
Стандартный лабораторный инструментарий, в частности:
- водяные бани, температура в которых составляет 25 (+/- 1) и 50 (+/- 1) °C соответственно;
- колбы Эрленмейера, каждая вместимостью 150 мл.
Поместите каждый тестовый образец (70 (+/- 5) грамм) в колбу Эрленмейера, запечатайте колбу пробкой.
Через каждые 2 часа переставляйте колбу из 50 °C термостата в 25 °C термостат, и наоборот.
Поддерживайте постоянную температуру воды в каждом термостате и поддерживайте движение путем быстрого помешивания для того, чтобы убедиться в том, что уровень воды выше, чем уровень образца в колбе. Защитите пробку от конденсации при помощи колпачка из вспененной резины.
3. ТЕРМИЧЕСКИЕ ЦИКЛЫ В ПРИЛОЖЕНИИ III-2
Настоящая процедура циклического температурного воздействия предшествует проведению тестов на детонацию.
Нагрейте образец в водонепроницаемой емкости с температуры окружающей среды до 50 °C и поддерживайте данную температуру в течение одного часа (фаза при 50 °C). Далее охладите образец до температуры 25 °C и поддерживайте данную температуру в течение одного часа (фаза при 25 °C). Сочетание последовательных фаз при 50 °C и 25 °C составляет один термический цикл. После того как образец был подвергнут двум термическим циклам, по проведении теста на детонацию образец следует содержать при температуре 20 +/- 3 °C.
- водяная баня, с настроенным диапазоном температур от 20 до 51 °C, минимальная шкала прогрева и охлаждения которой составляет 10 °C/ч, или две водяные бани, температура одной из которых равна 20 °C, а другой — 51 °C. Вода в бане(ях) постоянно помешивается; объем бани должен позволять обеспечить достаточную циркуляцию воды;
- емкость из нержавеющей стали, полностью водонепроницаемая, в центре снабженная термопарой. Внешняя ширина емкости составляет 45 (+/- 2) мм, толщина стенок — 1,5 мм (смотри Рисунок 1). Высота и длина емкости определяются в соответствии с размерами водяной бани, например длина 600 мм, высота 400 мм.
Поместите в емкость достаточное для однократной детонации количество удобрения, закройте крышку. Поместите емкость в водяную баню. Нагрейте воду до 51 °C и измерьте температуру внутри удобрения (в центре). Спустя один час после того, как температура в центре достигла 50 °C, охладите воду. Спустя час после того, как температура в центре достигла 25 °C, подогрейте воду, начав второй цикл. Если используются 2 водяные бани, переместите емкость из одной бани в другую после каждой фазы нагрева/охлаждения.
Рисунок 1
O-ring — уплотнительное кольцо.
ОПРЕДЕЛЕНИЕ СПОСОБНОСТИ УДЕРЖИВАТЬ МАСЛО
1. ЗАДАЧИ И СФЕРА ПРИМЕНЕНИЯ
Настоящий документ закрепляет способ определения способности удерживать масло простых удобрений на основе нитрата аммония с высоким содержанием азота.
Метод применим к гранулированным удобрениям, не содержащим компонентов, растворимых в масле.
2. ОПРЕДЕЛЕНИЕ
Способность удобрения удерживать масло: количество масла, удержанного удобрением, установленное в специальных условиях, выраженное в процентном отношении к массе.
3. СУЩНОСТЬ МЕТОДА
Общее погружение испытуемого образца в газойль на определенный период времени с последующим впитыванием избытка масла. Измерение увеличения массы испытуемого образца.
4. РЕАКТИВЫ
Вязкость max.: 5 МПа/с при 40 °C
Плотность: от 0,8 до 0,85 г/мл при 20 °C
Содержание серы: <= 1,0% (м/м)
5. ОБОРУДОВАНИЕ
Стандартное лабораторное оборудование и:
5.3. Воронка из пластмассы, имеющая цилиндрические стенки верхней части диаметром примерно 200 мм.
5.4. Лабораторное сито диаметром отверстий 0,5 мм, прикрепляется к воронке (5.3).
Примечание: Размеры воронки и сита должны позволять лишь незначительному количеству гранул ложиться поверх других частиц, таким образом, масло будет свободно просачиваться.
5.5. Бумага фильтровальная с высокой скоростью фильтрации, креповая, мягкая, массой 150 г/м2.
6. ПРОЦЕДУРА
6.1. Быстро последовательно проводятся два измерения отдельных частей, взятых из одного и того же тестового образца.
6.2. Удалите частицы менее 0,5 мм, используя лабораторное сито (5.4). Взвесьте с точностью до 0,01 грамма примерно 50 грамм тестового образца в стакане (5.2). Добавьте к нему достаточное количество газойля (раздел 4), так чтобы полностью закрыть частицы или гранулы, осторожно перемешать, чтобы убедиться, что поверхность гранул полностью покрыта газойлем или все частицы полностью смочены. Накрыть стакан часовым стеклом и оставить на 1 час при температуре 25 (+/- 2) °C.
6.3. Отфильтруйте все содержимое стакана через воронку (5.3) с присоединенным к ней ситом (5.4). Дайте содержимому, распределенному на сите стечь в течение одного часа, для того чтобы удалить излишки газойля.
6.4. Уложите два листа фильтровальной бумаги (5.5) (размером примерно 500 x 500 мм) один на другой гладкой поверхностью; загните 4 края обоих листов вверх на ширину примерно 40 мм, для того чтобы предотвратить потерю гранул. Поместите два слоя впитывающей материи (5.6) в центр фильтровальной бумаги. Поместите все содержимое сита (5.4) на впитывающую материю и осторожно распределите при помощи мягкой плоской кисти гранулы. По истечении 2 минут поднимите одну сторону впитывающей материи, для того чтобы переместить гранулы на фильтровальную бумагу, распределите гранулы при помощи мягкой плоской кисти. Положите лист фильтровальной бумаги с таким же образом отогнутыми краями на образец и прокатайте гранулы между листами фильтровальной бумаги круговыми движениями, создавая небольшое давление. Сделайте паузу после 8 круговых движений, для того чтобы поднять противоположные края фильтровальной бумаги и вернуть в центр распределившиеся по периметру гранулы. Продолжайте процедуру: сделайте завершающие 4 круговых движения, сначала по часовой, затем против часовой стрелки. Затем закатите гранулы обратно в центр, как написано выше. Данную процедуру следует повторить 3 раза (24 круговых движения, дважды поднять края). Осторожно вставьте новый лист фильтровальной бумаги между нижним и верхним листом, позвольте гранулам перекатиться на новый лист, подняв края верхнего листа. Накройте гранулы новым листом фильтровальной бумаги и повторите процедуру, описанную выше. Сразу же после прокатывания, ссыпьте гранулы в тару и произведите повторное взвешивание с точностью до 0,01 грамм, чтобы определить количество впитанного газойля.
Если количество удержанного газойля более 2 грамм, поместите порцию на свежий комплект фильтровальной бумаги и повторите процедуру прокатывания, поднимая уголки, в соответствии с описанием раздела 6.4 (дважды восемь круговых движений, одно поднятие). Затем перевесьте порцию.
7. ОБРАБОТКА РЕЗУЛЬТАТОВ
Количество удержанного масла после каждого измерения (6.1) выражается в процентном отношении к массе порции отсеянного тестового образца. Расчет производится следующим образом:
\text{Способность удерживать масло } = \frac{m_{2} - m_{1}}{m_{1}} \times 100
m1 — масса порции отсеянного тестового образца (в граммах) в соответствии в разделом 6.2;
m2 — масса порции тестового образца согласно разделам 6.4 или 6.5 соответственно по результатам последнего взвешивания.
За результат принимают среднее арифметическое двух раздельных наблюдений.
ОПРЕДЕЛЕНИЕ ГОРЮЧИХ КОМПОНЕНТОВ
1. ЗАДАЧИ И СФЕРА ПРИМЕНЕНИЯ
Настоящий документ устанавливает процедуру для определения горючего содержания простых удобрений на основе нитрата аммония с высоким содержанием азота.
2. СУЩНОСТЬ МЕТОДА
Углекислый газ, который образуют неорганические наполнители, заранее удаляется при помощи кислоты. Органические составляющие окисляются при помощи смеси хромовой кислоты/серной кислоты. Выделяющийся углекислый газ поглощается раствором гидроксида бария и измеряется обратным титрованием с раствором гидроксида натрия.
3. РЕАКТИВЫ
3.2. Серная кислота, 60% по объему: налейте 360 мл воды в литровый стакан и осторожно добавьте 640 мл серной кислоты (плотность при 20 °C = 1.83 г/мл).
Отвесить 15 грамм гидроксида бария [Ba(OH)2. 8H2O], и полностью растворить в горячей воде. Дать остыть и перелить в литровую колбу. Заполнить до отметки и перемешать. Отфильтровать через гофрированную фильтровальную бумагу.
3.10. Деминерализованная вода, свежекипяченая для удаления углекислого газа.
4. ОБОРУДОВАНИЕ
- тигель с пластинкой из закаленного стекла, вместимостью 15 мл; диаметр пластинки — 20 мм; общая высота — 50 мм; пористость 4 (диаметр пор от 5 до 15\mu m );
- 600-мл стакан.
4.3. Агрегат сделан из указанных ниже частей и собран путем сферических притертых соединений, если возможно (смотри Рисунок 2).
4.3.1. Поглощательная труба A примерно 200 мм в длину и 30 мм в диаметре, заполненная натровой известью (3.9), закупоренная пробками из стекловолокна.
4.3.2. 500-мл реактивная склянка B с боковым входом и круглым дном.
4.3.3 Фракционная колонна Вигро около 150 мм в длину (C').
4.3.4 Двухконтурный холодильник C, 200 мм в длину.
4.3.5. Склянка Дрекселя (D), удерживающая избыточную кислоту в процессе перегонки.
4.3.6 Ледяная баня E для охлаждения склянки Дрекселя.
4.3.7. Два поглотительных сосуда F1 и F2, от 32 до 35 мм в диаметре, газораспределитель которых содержит 10-мм диск из малопористого закаленного стекла.
4.3.8. Всасывающий насос и устройство для регулировки всасывания G, состоящее из Т-образной стеклянной детали, вставленной в окружность, свободный конец которой соединен с тонкой капиллярной трубкой короткой резиновой трубкой при помощи винтового зажима.
Осторожно: Использование кипящего раствора хромовой кислоты в агрегате при пониженном давлении — опасная операция, требующая принятия соответствующих мер предосторожности.
5. ПРОЦЕДУРА
5.1. Тестовый образец
Отвесьте примерно 10 грамм нитрата аммония с точностью до 0,001 грамма.
Поместите тестовый образец в реактивную склянку B. Добавьте 100 мл H2SO4 (3.2). Растворяйте в течение 10 минут частицы или гранулы при комнатной температуре. Соберите агрегат согласно схеме: соедините один конец поглощательной трубы (A) с источником азота (4.2) через устройство, обеспечивающее ток только в одном направлении (посредством обратного клапана), давление в котором от 667 до 800 Па; другой конец трубы — с подающей трубкой, которая заходит в реактивную склянку. Установите фракционную колонну Вигро (C') и холодильник (C) с поступающей охлаждающей водой. Отрегулируйте прохождение азота через раствор умеренным потоком, доведите раствор до точки кипения и нагревайте 2 минуты. По окончании этого времени бурное выделение пузырьков газа должно закончиться. Если бурное выделение пузырьков газа продолжается, продолжайте нагревать еще 30 минут. Дайте раствору охладиться не менее 20 минут проходящим через него азотом. Завершите сборку агрегата согласно схеме, присоединив конденсаторную трубку к склянке Дрекселя (D) и склянку к поглотительным сосудам F1 и F2. Во время сборки агрегата азот должен продолжать проходить через раствор. Быстро добавьте 50 мл раствора гидроксида бария (3.4) в каждый поглотительный сосуд (F1 и F2). Пропустите сквозь пузырьки поток азота на протяжении 10 минут. Раствор должен оставаться чистым в поглотителях. Если этого не произошло, повторите процесс удаления карбонатов.
После отвода подающей азот трубки, быстро добавьте 20 грамм триоксида хрома (3.1) и 6 мл раствора нитрата серебра (3.3) через боковой вход реакционной склянки (B). Присоедините агрегат к всасывающему насосу и пропустите через поток азота таким образом, чтобы устойчивый поток газовых пузырьков проходил через поглотительные сосуды из закаленного стекла F1 и F2.
Нагрейте реакционную склянку (B) до кипения жидкости и продолжайте кипятить полтора часа <*>. Может возникнуть необходимость в настройке клапана — регулятора всасывания (G), для того чтобы отрегулировать поступление азота, так как существует вероятность того, что карбонат бария, выпавший в осадок в ходе испытания, может заблокировать диски из закаленного стекла. Операция проходит удовлетворительно, если раствор гидроксида бария в поглотительном сосуде F2 остается прозрачным. В противном случае повторите испытание. Остановите нагревание и разберите агрегат. Вымойте каждый распределитель (3.10) внутри и снаружи, чтобы удалить гидроксид бария, и соберите обмывки в соответствующем поглотительном сосуде. Поместите распределители один за другим в 600-мл стакан, который будет в дальнейшем использоваться для определения.
<*> Время реакции — 1,5 часа — является достаточным для большинства органических веществ в присутствии катализатора — нитрата серебра.
Быстро отфильтруйте в вакууме сначала содержимое поглотительного сосуда F2, затем сосуда F1, используя тигель из закаленного стекла. Соберите осадок, сполоснув поглотительные сосуды водой (3.10) и вымойте тигель 50 мл такой же воды. Поместите тигель в 600-мл стакан и добавьте примерно 100 мл кипяченой воды (3.10). Поместите 50 мл кипяченой воды в каждый поглотительный сосуд и пропустите азот через распределители в течение 5 минут. Смешайте воду с водой в стакане. Повторите процедуру еще раз, для того чтобы убедиться, что распределители промыты.
Добавьте 5 капель фенолфталеина (3.8) к содержимому стакана. Раствор окрасится в красный цвет. Добавьте соляную кислоту (3.5) капля за каплей до того момента, как исчезнет розовый оттенок. Хорошо перемешайте раствор в тигиле, чтобы проверить не проявится ли розовый цвет вновь. Добавьте 5 капель синего бромфенола (3.7) и титрируйте соляной кислотой (3.5) до того, как раствор окрасится в желтый. Добавьте еще 10 мл соляной кислоты. Доведите раствор до точки кипения и продолжайте кипятить в течение 1 минуты (максимум). Осторожно проверьте, не осталось ли осадка в жидкости. Дайте остыть и обратно титруйте раствором гидроксида натрия (3.6).
6. КОНТРОЛЬНЫЙ ОПЫТ
Проведите контрольный опыт по той же процедуре, используя те же количества всех реактивов.
7. ОБРАБОТКА РЕЗУЛЬТАТОВ
Содержание горючих компонентов (C), выраженных в углерод, в процентном отношении в массе тестового образца, рассчитывается по формуле:
C\% = 0,06 \times \frac{V_{1} - V_{2}}{E}
E = масса в граммах тестового образца,
V1 = общий объем в мл от 0,1 моль/л соляной кислоты добавленной после изменения цвета,
V2 = общий объем в мл от 0,1 моль/л раствора гидроксида натрия, использованного для обратного титрования.
A — Поглощательная труба, заполненная натровой известью;
C' — Фракционная колонна Вигро 150 мм в длину;
C — Двухконтурный холодильник 200 мм в длину;
F1 и F2 — Поглотительных сосуда от 32 до 35 мм в диаметре, соединенные путем сферических притертых соединений, газораспределитель которых содержит 10-мм диск из малопористого закаленного стекла;
G — Устройство для регулировки всасывания.
Figure 2
1. ЗАДАЧИ И СФЕРА ПРИМЕНЕНИЯ
Настоящий документ устанавливает процедуру определения уровня pH в растворе простых удобрений на основе нитрата аммония с высоким содержанием азота.
2. СУЩНОСТЬ МЕТОДА
Измерение pH раствора нитрата аммония при помощи pH-метра.
3. РЕАКТИВЫ
Дистиллированная или деминерализованная вода, свободная от углекислого газа.
Растворите 3,40 +/- 0,01 грамм дигидроортофосфата калия (KH2PO4) в приблизительно 400 мл воды. Затем растворите 3,55 +/- 0,01 грамм гидроортофосфата натрия (Na2HPO4) в приблизительно 400 мл воды. Переместите без потери два раствора в 1000-мл мерную колбу, дополните до отметки и перемешайте. Храните раствор в герметичном сосуде.
Растворите 10,21 +/- 0,01 грамм гидрофталат калия (KHC8O4H4) в воде, переместите без потери в 1000-мл мерную колбу, дополните до отметки и перемешайте. Храните раствор в герметичном сосуде.
3.3. Могут применяться доступные в продаже стандартные растворы для определения pH.
4. ОБОРУДОВАНИЕ
pH-метр, оснащенный стеклянным и каломельным электродами или эквивалентными, чувствительностью 0,05 pH единиц.
5. ПРОЦЕДУРА
Калибруйте pH-метр (4) при температуре 20 (+/- 1) °C, используя буферные растворы (3.1), (3.2) или (3.3). Пустите медленной струйкой азот на поверхность раствора, поддерживайте это на протяжении всего испытания.
Налейте 100,0 мл воды на 10 (+/- 0,01) грамм тестового образца в 250 мл стакан. Удалите не растворившиеся частицы путем фильтрации, декантированием или с помощью обработки жидкости в центрифуге. Измерьте уровень pH чистого раствора при температуре 20 (+/- 1) °C таким же образом как при калибровке pH-метра.
6. ОБРАБОТКА РЕЗУЛЬТАТОВ
Отразите результат в pH единицах, с точностью до одного знака после десятичной точки, укажите температуру при измерении.
1. ЗАДАЧИ И СФЕРА ПРИМЕНЕНИЯ
Настоящий документ устанавливает процедуру испытания по просеиванию простых удобрений на основе нитрата аммония с высоким содержанием азота.
2. СУЩНОСТЬ МЕТОДА
Тестовый образец просеивается через набор из трех контрольных сит вручную или с помощью механических приспособлений. Масса, оставшаяся на каждом сите, фиксируется и высчитывается процент материала, прошедшего через соответствующие сита.
3. ОБОРУДОВАНИЕ
3.1. 200-мм-диаметра тестовые сита из тканой проволочной сетки с отверстиями 2,0 мм, 1,0 мм и 0,5 мм соответственно стандартного диапазона. Одна крышка и один приемник для сит.
3.3. Механический встряхиватель для сит (при наличии), способный передавать как вертикальное, так и горизонтальное движение тестовому образцу.
4. ПРОЦЕДУРА
4.3. Составьте набор из контрольных сит по возрастанию: приемник, 0,5 мм, 1 мм, 2 мм, — и поместите отвешенную порцию образца на верхнее сито. Закройте крышкой верхнее из набора сит.
4.4. Трясите вручную или при помощи устройства, как в горизонтальном, так и в вертикальном направлении. Если трясете вручную, время от времени легко постукивайте. Продолжайте процедуру в течение 10 минут или до того момента, как через каждое сито в минуту станет проходить менее 0,1 грамма образца.
4.5. Снимите сита из набора по очереди и соберите оставшийся материал, осторожно очистите обратную сторону сита мягкой кистью в случае необходимости.
4.6. Взвесьте материал, оставшийся в каждом сите и в приемнике с точностью до 0,1 грамма.
5. ОБРАБОТКА РЕЗУЛЬТАТОВ
5.1. Переведите массы получившихся фракций в процентное отношение к сумме всех масс фракций (но не к первоначальной массе загрузки).
Рассчитайте процент в приемнике (то есть < 0,5 мм): A%;
Рассчитайте процент, удержанный в 0,5 мм сите: B%;
Рассчитайте процент, прошедший через 1,0 мм, то есть (A + B)%.
Сумма масс фракций должна быть в пределах 2% от изначально взятой массы.
5.2. Следует провести не менее 2 отдельных опыта, и результаты A по каждому из отдельных опытов не должны отличаться друг от друга более чем на 1% абсолютно, а результаты B — не более 1,5% абсолютно. Если данное условие не было исполнено, повторите тест.
6. ВЫРАЖЕНИЕ РЕЗУЛЬТАТОВ
Зафиксируйте два значения, полученных для A с одной стороны, и для A + B с другой.
ОПРЕДЕЛЕНИЕ СОДЕРЖАНИЯ ХЛОРА (В ВИДЕ ИОНА ХЛОРИДА)
1. ЗАДАЧИ И СФЕРА ПРИМЕНЕНИЯ
Настоящий документ устанавливает процедуру определения содержания хлора (в виде иона хлорида) в простых удобрениях на основе нитрата аммония с высоким содержанием азота.
2. СУЩНОСТЬ МЕТОДА
Ионы хлорида, растворенные в воде, определяются путем потенциометрического титрования с нитратом серебра в кислотной среде.
3. РЕАКТИВЫ
Дистиллированная или деминерализованная вода, очищенная от ионов хлорида.
3.3. Стандартный раствор нитрата серебра 0,1 моль/л. Хранить в коричневой стеклянной бутылке.
3.4. Стандартный раствор нитрата серебра 0,004 моль/л — приготовить непосредственно перед использованием.
3.5. Стандартный контрольный раствор хлорида калия 0,1 моль/л. Взвесить с точностью до 0,1 мг 3,7276 г хлорида калия (чистый для анализа), предварительно просушенного один час в духовке при температуре 130 °C и охлажденного в сушильном шкафу до комнатной температуры. Растворить в небольшом количестве воды, перелить раствор без потерь в 500-мл стандартную склянку, разбавить до отметки и перемешать.
3.6. Стандартный контрольный раствор хлорида калия 0,004 моль/л — приготовить непосредственно перед использованием.
4. ОБОРУДОВАНИЕ
4.1. Потенциометр с серебряным индикаторным электродом и с каломельным электродом сравнения, чувствительность 2 мВ, включает диапазон от — 500 до + 500 мВ.
4.2. Мостик, содержащий раствор нитрата калия, подсоединенный к каломельному электроду (4.1), снабженный на концах пористыми пробками.
4.4. Микробюретка с четко нанесенной шкалой, градуированная делением 0,01 мл.
5. ПРОЦЕДУРА
5.1. Стандартизация раствора нитрата серебра
Возьмите 5,00 мл и 10,00 мл стандартного контрольного раствора хлорида калия (3.6) и поместите в два низких химических стакана подходящей вместимости (например, 250 мл). Проведите следующее титрование содержимого каждого стакана.
Добавьте 5 мл раствора азотной кислоты (3.2), 120 мл ацетона (3.1) и количество воды, достаточное, чтобы довести объем до 150 мл. Поместите стержень от магнитной мешалки (4.3) в стакан и приведите мешалку в движение. Опустите серебряный электрод (4.1) и свободный конец мостика (4.2) в раствор. Присоедините электрода к потенциометру (4.1) и, после проверки ноля на аппарате, отметьте значение начального потенциала.
Титруйте, используя микробюретку (4.4), добавляя сначала 4 или 9 мл раствора нитрата серебра в соответствии с использованным стандартным контрольным раствором хлорида калия. Продолжайте добавлять дозами по 0,1 мл в 0,004 моль/л раствор и по 0,05 мл в 0,1 моль/л раствор. После каждого добавления дождитесь стабилизации потенциала.
Запишите добавленные объемы и соответствующие им значения потенциала в первых двух столбцах таблицы.
В третьем столбце таблицы запишите последующее возрастание (\Delta_{1}E) потенциала E.B четвертом столбце зафиксируйте разницу (\Delta_{2}E) , положительную или отрицательную, между возрастающими значениями потенциала (\Delta_{1}E) .
Титрование оканчивается при добавлении 0,1 или 0,05 мл порции (V1) раствора нитрата серебра, что дает максимальное значение \Delta_{1}E .
Для расчета точного объема (Veq) раствора нитрата серебра, соответствующего окончанию реакции, используйте формулу:
V_{eq} = V_{0} + (V_{1} \times \frac{b}{B})
V0 — общий объем в мл раствора нитрата серебра, который непосредственно ниже чем объем, дающий максимальное увеличение \Delta_{1}E ;
V1 — объем в мл последней добавленной дозы раствора нитрата серебра (0,1 или 0,05 мл);
b — положительное значение \Delta_{2}E ;
B — сумма абсолютных значений последнего положительного значения \Delta_{2}E и первого отрицательного значения \Delta_{2}E (смотри пример в Таблице 1).
Проведите контрольный опыт и учтите их при расчетах окончательных результатов.
Результат V4 контрольного опыта в мл рассчитывается формулой:
V2 — значение в мл точного объема (Veq) раствора нитрата серебра, соответствующее титрованию 10 мл использованного стандартного контрольного раствора хлорида калия;
V3 — значение в мл точного объема (Veq) раствора нитрата серебра, соответствующее титрованию 5 мл использованного стандартного контрольного раствора хлорида калия.
5.3. Контрольная проверка
Контрольный опыт может одновременно служить проверкой, что оборудование функционирует удовлетворительно и что процедура опыта осуществляется правильно
Возьмите порцию тестового образца в пределах от 10 до 20 грамм, взвесьте с точностью до 0,01 грамм. Переместите количественно в 250-мл стакан. Добавьте 20 мл воды, 5 мл раствора азотной кислоты (3.2), 120 мл ацетона (3.1) и воду в объеме достаточном для доведения общего объема до 150 мл.
Поместите стержень от магнитной мешалки (4.3) в стакан, поставьте стакан на мешалку и приведите мешалку в движение. Опустите серебряный электрод (4.1) и свободный конец мостика (4.2) в раствор, подсоедините электроды к потенциометру (4.1), после проверки ноля на аппарате, отметьте значение начального потенциала.
Титруйте раствором нитрата серебра добавлением из микробюретки (4.4) с увеличением на 0,1 мл. После каждого добавления дождитесь стабилизации потенциала.
Продолжайте титровать в соответствии с указаниями пункта 5.1, начиная с 4 абзаца: «Запишите добавленные объемы и соответствующие им значения потенциала в первых двух столбцах таблицы...»
6. ВЫРАЖЕНИЕ РЕЗУЛЬТАТОВ
Отобразите результаты испытаний в процентном содержании хлора в образце по данным испытания. Рассчитайте процентное содержание хлора (Cl) в образце по формуле:
Cl\% = \frac{0,3545 \times T \times (V_{5} - V_{4}) \times 100}{m}
T — концентрация использованного раствора нитрата серебра, в моль/л;
V4 — результат контрольного опыта, в мл (5.2);
V5 — значение в мл Veq, соответствующее определению (5.4);
m — масса в граммах тестового образца.
| Объем раствора нитрата серебра V (ml) | Потенциал E (mV) | \Delta_{1}E | \Delta_{2}E |
| 4,80 | 176 | ||
| 4,90 | 211 | 35 | + 37 |
| 5,00 | 283 | 72 | - 49 |
| 5,10 | 306 | 23 | - 10 |
| 5,20 | 319 | 13 | |
| V_{eq} = 4,9 + 0,1 \times \frac{37}{37 + 49} = 4,943 | |||
1. ЗАДАЧИ И СФЕРА ПРИМЕНЕНИЯ
Настоящий документ устанавливает процедуру определения содержания меди в простых удобрениях на основе нитрата аммония с высоким содержанием азота.
2. СУЩНОСТЬ МЕТОДА
Образец растворяется в разведенной соляной кислоте, и медь определяется при помощи атомной абсорбционной спектрофотометрии.
3. РЕАКТИВЫ
3.6. Раствор меди <*> (базовый): отвесьте с точностью до 0,001 грамма 1 грамм чистой меди, растворите в 25 мл раствора соляной кислоты 6 моль/л (3.2), добавьте 5 мл перекиси водорода (3.5) частями и разбавьте до 1 литра водой. 1 мл этого раствора содержит 1000\mu\text{г} меди (Cu).
<*> Может быть использован доступный в продаже стандартный раствор меди.
3.6.1. Раствор меди (разбавленный): разбавить 10 мл готового раствора (3.6) до 100 мл водой и затем разбавить 10 мл получившегося раствора до 100 мл водой, 1 мл окончательного раствора содержит 10\mu g меди (Cu).
Готовить этот раствор непосредственно перед использованием.
4. ОБОРУДОВАНИЕ
Атомный абсорбционный спектрофотометр с медной лампой (324,8 нм).
5. ПРОЦЕДУРА
Взвесить с точностью до 0,001 грамма 25 грамм образца, поместить в 400-мл лабораторный стакан, осторожно добавить 20 мл соляной кислоты (3.1) (в связи с образованием углекислого газа может быть бурная реакция). Добавить больше соляной кислоты, если необходимо. Когда бурная реакция прекратится, на паровой бане выпарить до сухого вещества, помешивая время от времени стеклянной палочкой. Добавить 15 мл раствора соляной кислоты 6 моль/л (3.2) и 120 мл воды. Размешать стеклянной палочкой, которую надо оставить в лабораторном стакане, и накрыть стакан часовым стеклом. Вскипятить раствор осторожно, до тех пор, пока растворение не завершится, затем остудить.
Перенесите раствор по количеству в 250-мл градуированную колбу, промыв химический стакан 5 мл 6 моль/л соляной кислоты (3.2) и дважды 5 мл кипящей воды, доведя до отметки 0,5 моль/л соляной кислоты (3.3) и смешать осторожно.
Профильтровать через безмедную фильтровальную бумагу <*>, отбросив первые 50 мл.
<*> Ватман 541 или что-то подобное
Подготовьте тестовый раствор без образца и учтите это при расчете конечных результатов.
5.3. Определение
5.3.1 Приготовление образцового и тестового растворов
Разбавить раствор образца (5.1) и контрольный раствор (5.2) раствором соляной кислоты 0,5 моль/л (3.3) до концентрации меди в нем в рамках оптимального диапазона измерений спектрофотометра. Обычно разбавление не требуется.
5.3.2 Приготовление калибровочных растворов.
Путем добавления в стандартный раствор (3.6.1) раствора соляной кислоты 0,5 моль/л (3.3), приготовить не менее пяти стандартных растворов, соответствующих оптимальному диапазону измерений спектрофотометра (0 — 5,0 мг/л Cu). Перед доведением до отметки добавить в каждый раствор нитрат аммония (3.4) до его концентрации 100 мг на мл.
Установить спектрофотометр (4) на длину волны 324,8 нм. Использовать окислительное воздушно-ацетиленовое пламя. Распылить последовательно трижды калибровочный раствор (5.3.2), раствор образца и контрольный раствор (5.3.1), промыв инструмент в дистиллированной воде между каждым распылением. Составить калибровочную кривую, используя средние плотности каждого использованного уровня как ординаты и соответствующие концентрации меди в \mu\text{г}/\text{мл} как абсциссы.
Определить концентрацию меди в окончательном растворе образца и контрольном растворе путем соотнесения с калибровочной кривой.
6. ВЫРАЖЕНИЕ РЕЗУЛЬТАТОВ
Рассчитать содержание меди в образце, принимая во внимание массу тестового образца, произведенные разбавления в течение анализа и объем заготовки. Выразить результаты в мг Cu/кг.
Настоящий документ определяет процедуру определения или устойчивости к детонации удобрений на основе нитрата аммония с высоким содержанием азота.
Тестовый образец заключают в стальную трубку и подвергаются детонационному удару от заряда взрывного активатора. Распространение детонации определяется исходя из степени повреждения свинцовых цилиндров, на которых горизонтально размещается стальная трубка во время теста.
4.3.1 Пластичное взрывчатое вещество, содержащее 83 — 86% пентрита:
Плотность: 1 500 — 1 600 кг/м3;
Скорость детонации: 7 300 — 7 700 м/с;
4.3.2 Семь длин гибкого детонационного шнура в неметаллической обмотке:
Масса наполнителя: 11 — 13 г/м;
Длина каждого шнура: 400 (+/- 2) мм.
4.3.3. Прессованные гранулы вторичного взрывчатого вещества, с углублением для размещения детонатора.
Взрывчатое вещество: гексоген/воск 95/5, или тетрил, или другое сходное вторичное взрывчатое вещество, с добавлением графита или без него.
Плотность: 1 500 — 1 600 кг/м3;
Центральное углубление для размещения детонатора: диаметр 7 — 7,3 мм, глубина 12 мм.
4.3.4. Бесшовная стальная трубка согласно ISO 65 — 1981 — Тяжелая серия с номинальными размерами DN 100 (4»).
Внешний диаметр: 113,1 — 115,0 мм;
4.3.5 Основание.
Материал: сталь, хорошо поддающаяся сварке;
4.3.6 Шесть свинцовых цилиндров:
Материалы: мягкий свинец чистоты не менее 99,5%.
4.3.7 Стальной брус:
Масса: не менее 300 кг если нет жесткой основы для стального бруса.
4.3.8 Пластиковый или картонный цилиндр для ускоряющего заряда:
4.3.9. Детонатор (электрический или неэлектрический) силой инициирования 8 — 10.
4.3.10 Деревянный диск:
Диаметр: 92 — 96 мм. Диаметр должен совпадать с внутренним диаметром пластикового или картонного цилиндра (4.3.8);
4.3.11. Деревянный прут тех же размеров, что и детонатор (4.3.9).
4.3.12 Швейные булавки (максимальная длина 20 мм).
4.4.1 Подготовка ускоряющего заряда для вставки в стальную трубку.
Существует два метода подсоединения взрывчатого вещества к ускоряющему заряду, в зависимости от располагаемого оборудования.
4.4.1.1 Семиточечное единовременное инициирование.
Ускоряющий заряд, подготовленный для использования, согласно Рисунку 1.
4.4.1.1.1. Просверлить отверстия в деревянном диске (4.3.10) параллельно по оси диска через центр и шесть точек, симметрично расположенных вокруг концентрической окружности 55 мм в диаметре. Диаметр отверстий должен быть 6 — 7 мм (см Разделы A — B на Рисунке 1) в зависимости от диаметра используемого детонационного шнура (4.3.2).
4.4.1.1.2. Отрезать семь отрезков гибкого детонационного шнура (4.3.2), каждый по 400 мм, избегая потерь взрывчатого вещества и сразу же запечатать конец адгезивом. Протянуть все семь отрезков через семь отверстий в деревянном диске (4.3.10), чтобы их концы выступали на несколько сантиметров с другой стороны диска. Затем вставить небольшую швейную булавку (4.3.12) перпендикулярно в текстильную обмотку каждого отрезка шнура на 5 — 6 мм от конца и использовать адгезив вокруг внешней стороны отрезков шнура полоской шириной 2 см, прилегающей к булавке. После вытянуть длинный кусок каждого шнура, чтобы привести булавку в соприкосновение с деревянным диском.
4.4.1.1.3. Придать пластическому взрывчатому веществу (4.3.1) форму цилиндра диаметром 92 — 96 мм, в зависимости от диаметра цилиндра (4.3.8). Установить этот цилиндр вертикально на поверхности по уровню и вставить взрывчатое вещество в форме цилиндра. Затем вставить деревянный диск <*> с семью отрезками детонационного шнура на вершину цилиндра и вдавить его во взрывчатое вещество. Выровнять высоту цилиндра (64 — 67 мм) так, чтобы его верхний край не выходил за уровень дерева. В заключение прикрепить цилиндр к деревянному диску, например, при помощи скобок или маленьких гвоздей, по всей его окружности.
<*> Диаметр диска всегда должен соответствовать внутреннему диаметру цилиндра.
4.4.1.1.4. Собрать свободные концы семи отрезком детонационного шнура по окружности деревянного прута (4.3.11) таким образом, чтобы концы уравнялись в плоскости, перпендикулярной пруту. Закрепить их пучком вокруг прута посредством липкой ленты <*>.
<*> NB: Когда шесть периферийных отрезков шнура натянуты пучком, центральный шнур должен оставаться слегка ослабленным.
4.4.1.2 Центральное инициирование при помощи прессованной гранулы.
Ускоряющий заряд, подготовленный к использованию, согласно Рисунку 2.
4.4.1.2.1 Подготовка прессованной гранулы.
Предпринимая все меры предосторожности, поместить 10 грамм вторичного взрывчатого вещества (4.3.3) в форму с внутренним диаметром 19 — 21 мм и сжать до получения нужной формы и плотности.
(Соотношение с диаметром: высота должна быть приблизительно 1:1).
В центре дна формы находится колышек, высотой 12 мм и 7,0 — 7,3 мм в диаметре (в зависимости от диаметра используемого детонатора), который образует цилиндрическое углубление в прессованном патроне для последующей вставки детонатора.
4.4.1.2.2 Подготовка ускоряющего заряда.
Поместить взрывчатое вещество (4.3.1) в цилиндр (4.3.8), стоящий вертикально на поверхности по уровню, затем придавить вещество деревянным штампом для придания взрывчатому веществу цилиндрической формы с углублением в центре. Ввести спрессованную гранулу в это углубление. Накрыть взрывчатое вещество цилиндрической формы, содержащее прессованную гранулу, деревянным диском (4.3.10), имеющим центральное отверстие 7,0 — 7,3 мм в диаметре для вставки детонатора. Зафиксировать деревянный диск и цилиндр вместе крестообразно липкой лентой. Убедиться, что отверстие, просверленное в диске, и углубление в спрессованной грануле коаксиальны путем вставки деревянного прута (4.3.11).
4.4.2 Подготовка стальных трубок для детонационных тестов.
На одном конце стальной трубки (4.3.4) просверлить два диаметрально противоположных отверстия 4 мм в диаметре перпендикулярно в боковой стенке на расстоянии 4 мм от края.
Приварить швом встык нижнюю часть к противоположному концу трубки, полностью заполняя правый угол между частью основания и стенкой трубки при помощи металла сварного шва по все окружности трубки.
4.4.3 Заполнение и заряд стальной трубки
Смотрите Рисунок 1 и Рисунок 2.
4.4.3.1. Тестовый образец, стальная трубка и ускорительный заряд должны храниться при температуре 20 (+/- 5) °C. Для двух детонационных тестов потребуется 16 — 18 кг тестового образца.
4.4.3.2. Поместить трубку вертикально квадратной частью основания на твердую плоскую поверхность, желательно бетонную. На одну треть высоты заполнить трубку тестовым образцом и с высоты 10 см пятикратно бросить на пол, чтобы гранулы или частицы уплотнились насколько это возможно в трубке. Чтобы ускорить уплотнение, потрясти трубку, постучав по ее боковой стенке 750 — 1000 граммовым молотком между бросаниями на пол, всего 10 раз.
Повторить этот метод с другой порцией тестового образца. В завершение дальнейшее добавление должно быть произведено так, что после уплотнения путем поднимания и бросания трубки 10 раз, перемежающихся с 20 ударами молотком, заряд заполнит трубку до расстояния 70 мм от ее отверстия.
Высота заполнения образца должна быть отрегулирована в стальной трубке таким образом, чтобы ускоряющий заряд (4.4.1.1 или 4.4.1.2), который будет помещаться затем, приводился в тесный контакт с образцом по всей своей поверхности.
4.4.3.3. Поместить ускоряющий заряд в трубку таким образом, чтобы он вступал в контакт с образцом; верхняя поверхность деревянного диска должна находиться на 6 мм ниже конца трубки. Обеспечить непосредственный контакт между взрывчатым веществом и тестовым образцом путем добавления или удаления небольших количеств образца.
Как показано на Рисунках 1 и 2, шплинты должны вставляться в отверстия возле открытого конца трубки, и их ножки раскрываться наружу трубки.
4.4.4. Размещение стальной трубки и свинцовых цилиндров (см. Рисунок 3).
4.4.4.1. Пронумеровать основания свинцовых цилиндров (4.3.6) от 1 до 6. Сделать шесть отметок на расстоянии 150 мм от центра стального блока (4.3.7), лежащего на горизонтальной основе, причем первую отметку поставить как минимум на расстоянии 75 мм от края блока. Поставить свинцовый цилиндр вертикально на каждую из этих отметок, центр основания каждого цилиндра расположить на отметке.
4.4.4.2. Положить стальную трубку согласно пункту 4.4.3 горизонтально на свинцовые цилиндры таким образом, чтобы ось трубки была параллельна центральной линии стального блока, и запаянный конец трубки продолжался на 50 мм за пределы свинцового цилиндра № 6. Чтобы предотвратить скатывание трубки, вставить небольшие деревянные клинья между вершинами свинцовых цилиндров и стенку трубки (один под каждую сторону) или разместить их деревянный крест между трубкой и стальным блоком.
Примечание: Необходимо убедиться в том, что трубка вступает в контакт со всеми шестью свинцовыми цилиндрами; небольшая неровность поверхности трубки может компенсироваться вращением по долевой оси; если какой-то из цилиндров слишком высок, постучать по такому цилиндру аккуратно молотком, пока он не приобретет необходимую высоту.
4.4.5 Подготовка к детонации.
4.4.5.1. Установить аппаратуру согласно пункту 4.4.4 в бункере или специально подготовленном подземном помещении (например, шахте или тоннеле). Обеспечить температуру стальной трубки на уровне 20 (+/- 5) °C перед детонацией.
Примечание: В случае если такие помещения для взрывания недоступны, работа может в случае необходимости проводиться в одетой бетоном яме, покрытой сверху деревянными балками. Детонация может спровоцировать выброс стальных осколков с высокой кинетической энергией, следовательно, взрыв дожжен производиться на значительном расстоянии от жилья людей и путей сообщения.
4.4.5.2. Если будет использоваться ускоряющий заряд с семиточечным инициированием, обеспечить, чтобы детонационные шнуры были вытянуты, как показано в сноске к 4.4.1.1.4, и расположены максимально горизонтально.
4.4.5.3. В заключении убрать деревянный прут и заменить его детонатором. Не производить взрыв, пока не была произведена эвакуация из опасной зоны, и персонал, производящий тест не займет укрытие.
4.4.5.4 Детонировать взрывчатое вещество.
4.4.6. Подождать, пока дым (газообразные и иногда токсичные продукты декомпозиции, как например, азотистые газы) рассеется, затем собрать свинцовые цилиндры и измерить их высоту штангенциркулем.
Записать данные по каждому помеченному цилиндру о степени повреждения, выраженной в процентном соотношении от изначальной высоты в 100 мм. Если цилиндры повреждены под углом, записать наивысшее и наименьшее значения и подсчитать среднее значение.
4.4.7. Возможно использование зонда для непрерывного измерения скорости детонации; зонд должен быть помещен вдоль оси трубки или вдоль боковой стенки.
4.4.8 Должны быть проведены два детонационных теста на один образец.
Значения следующих параметров должны быть отражены в отчете о тесте по каждому детонационному тесту:
- значения фактических измерений внешнего диаметра стальной трубки и толщины стенок;
- твердость стальной трубки по шкале Бринелля;
- температура трубки и образца незадолго до взрыва;
- плотность заполнения (кг/м3) стальной трубки образцом;
- высота каждого свинцового цилиндра после взрыва, с уточнением на соответствующий номер цилиндра;
- метод инициирования, примененный к ускорителю заряда.
4.5.1 Оценка результатов теста.
Если при каждом произведении взрыва повреждение как минимум одного свинцового цилиндра составляет менее 5%, тест должен быть признан убедительным, и образец соответствующим требованиям Приложения III.2.
| 1. Стальная трубка | 6. Тестовый образец |
|---|---|
| 2. Деревянный диск с семью отверстиями | 7. 4-мм в диаметре отверстия для доступа к шплинтам |
| 3. Пластиковый или картонный цилиндр | 8. Шплинт |
| 4. Детонационные шнуры | 9. Деревянный прут в окружении 4. |
| 5. Взрывчатое вещество | 10. Липкая лента для изоляции 4. вокруг 9. |
Booster charge with seven-point initiation
Booster charge with central initiation
| 1. Стальная трубка | 6. Прессованные гранулы |
|---|---|
| 2. Деревянный диск | 7. Тестовый образец |
| 3. Пластиковый или картонный цилиндр | 8. 4-мм в диаметре отверстия для доступа к шплинтам 9. |
| 4. Деревянный прут | 9. Шплинты |
| 5. Взрывчатое вещество | 10. Деревянный штамп |
Positioning of the steel tube on the firing site — Положение стальной трубки при детонации.
Dimensions in mm — размеры в мм.
Numbers of the lead cylinders — номера свинцовых цилиндров.
Positioning of the steel tube on the firing site
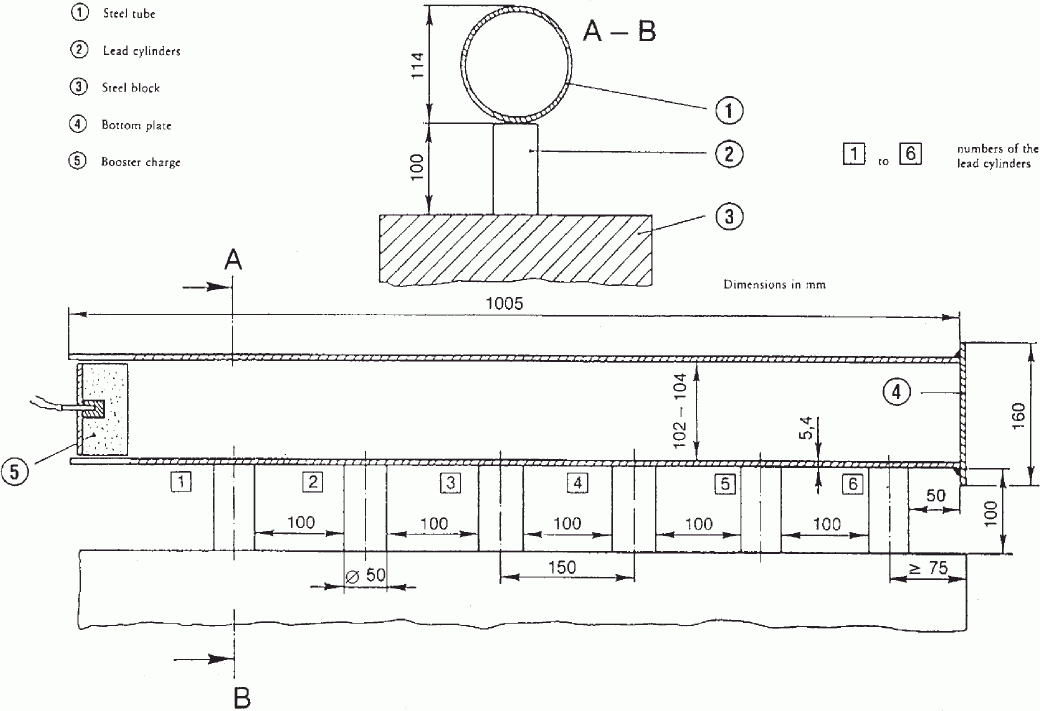
МЕТОДЫ ОТБОРА ПРОБ И ИССЛЕДОВАНИЯ
Правильный отбор проб — это сложная операция, которая требует максимальной внимательности. По этой причине подчеркнута необходимость получения полностью репрезентативного образца для официального исследования удобрений.
Метод отбора проб, приведенный ниже, должен производиться с наивысшей точностью специалистами, имеющими опыт проведения стандартной процедуры отбора проб.
Пробы, предназначенные для официального контроля над удобрениями по вопросам качества и состава, должны отбираться согласно методам, описанным ниже. Пробы, полученные таким образом, должны считаться репрезентативными для единицы продукции.
Пробы должны отбираться должностными лицами — специалистами, уполномоченными для таких целей Государствами-членами ЕС.
Единица продукции: Количество продукта, составляющее единицу измерения продукции и имеющее характеристики, принимаемые как общие.
Точечная проба: Количество, взятое из одного места в единице продукции.
Объединенная проба: Совокупность точечных проб, взятых из одной единицы продукции.
Сокращенная проба: Репрезентативная часть объединенной пробы, полученная путем постепенного сокращения объединенной пробы.
Окончательная проба: Репрезентативная часть сокращенной пробы.
4.1. Оборудование для отбора проб должно состоять из материалов, которые не могут повлиять на характеристики отбираемых продуктов. Такое оборудование должно быть официально утверждено Государствами-членами ЕС.
4.2.1 Ручной отбор проб.
4.2.1.1 Плоскодонный совок с вертикальными стенками.
4.2.1.2. Пробоотборник с длинным отделением или отсеками. Параметры пробоотборника должны соответствовать характеристикам единицы продукции (глубине контейнера, измерениям мешка, и т.п.) и размеру частиц удобрения.
4.2.2 Механический отбор проб.
Утвержденное механическое оборудование может применяться для отбора проб удобрений, находящихся в движении.
4.2.3 Разделитель.
Оборудование, предназначенное для разделения пробы на равные части, может быть использовано для взятия точечных проб и для приготовления сокращенных и окончательных проб.
4.3.1 Ручной отбор проб.
Открытая трубка, зонд, бутыль или другое подходящее оборудование для произвольного взятия проб из единицы продукции.
4.3.2 Механический отбор проб.
Утвержденное механическое оборудование может быть использовано для отбора проб жидких удобрений в движении.
5.1. ЕДИНИЦА ПРОДУКЦИИ
Размер единицы продукции должен быть таков, чтобы возможно было взять пробу из частей, ее составляющих.
5.2. ТОЧЕЧНЫЕ ПРОБЫ
5.2.1. Сыпучие твердые удобрения или жидкие удобрения в контейнерах, превышающих 100 кг.
5.2.1.1 Единицы продукции, не превышающие 2,5 тонн:
Минимальное количество точечных проб: семь.
5.2.1.2 Единицы продукции, превышающие 2,5 тонн, но менее 80 тонн:
Минимальное количество точечных проб:
квадратный корень из (20-кратного количества тонн, составляющих единицу продукции <*>).
<*> Если полученное количество — дробь, оно должно округляться с повышением до целого числа.
5.2.1.3 Единицы продукции, превышающие 80 тонн:
Минимальное количество точечных проб: 40.
5.2.2. Упакованные твердые удобрения и жидкие удобрения в контейнерах (= упаковка, не превышающая 100 кг).
5.2.2.1 Упаковка более 1 кг.
5.2.2.1.1 Единицы продукции из менее чем пяти упаковок:
Минимальное количество упаковок для отбора проб <*>: все упаковки.
<*> Для упаковок, содержимое которых не превышает 1 кг, точечная проба будет равна содержанию оригинальной упаковки.
5.2.2.1.2 Единицы продукции от 5 до 16 упаковок:
Минимальное количество упаковок для отбора проб <*>: четыре
<*> Для упаковок, содержимое которых не превышает 1 кг, точечная проба будет равна содержанию оригинальной упаковки.
5.2.2.1.3 Единицы продукции от 17 до 400 упаковок:
Минимальное количество упаковок для отбора проб <*>:
<*> Для упаковок, содержимое которых не превышает 1 кг, точечная проба будет равна содержанию оригинальной упаковки.
квадратный корень из (количество упаковок, составляющее единицу продукции <*>).
<*> Если полученное количество — дробь, оно должно округляться с повышением до целого числа.
5.2.2.1.4 Единицы продукции, превышающие 400 упаковок:
Минимальное количество упаковок для отбора проб <*>: 20.
<*> Для упаковок, содержимое которых не превышает 1 кг, точечная проба будет равна содержанию оригинальной упаковки.
5.2.2.2 Упаковки не более 1 кг:
Минимальное количество упаковок для отбора проб <*>: 4.
<*> Для упаковок, содержимое которых не превышает 1 кг, точечная проба будет равна содержанию оригинальной упаковки.
5.3. ОБЪЕДИНЕННАЯ ПРОБА
Требуется отдельная объединенная проба на единицу продукции. Общая масса точечных проб, составляющих объединенную пробу, должна быть не менее, чем:
5.3.1. Сыпучие твердые удобрения или жидкие удобрения в контейнерах более 100 кг: 4 кг.
5.3.2. Упакованные твердые удобрения или жидкие удобрения в контейнерах (упаковках), каждый из которых не более 100 кг:
5.3.2.1 Упаковки более 1 кг: 4 кг.
5.3.2.2. Упаковки не более 1 кг: масса содержимого четырех одинаковых упаковок.
5.3.3. Проба удобрения нитрат аммония для теста согласно Приложению III.2: 75 кг.
5.4. ОКОНЧАТЕЛЬНЫЕ ПРОБЫ
Объединенная проба дает окончательные пробы по сокращению, когда это необходимо. Анализ как минимум одной окончательной пробы обязателен. Масса пробы для анализа должна составлять не менее 500 г.
5.4.1 Твердые и жидкие удобрения.
5.4.2 Пробы удобрения на основе нитрата аммония для тестов:
Объединенная проба дает окончательную пробу для тестов по сокращению, когда это необходимо.
5.4.2.1 Минимальная масса окончательной пробы для тестов из Приложения III.1: 1 кг;
5.4.2.2. Минимальная масса окончательной пробы для тестов из Приложения III.2: 25 кг.
6.1. ОБЩИЕ
Пробы должны браться и подготавливаться максимально быстро, принимая необходимые предосторожности для обеспечения репрезентативности пробы исследуемого удобрения. Инструментарий и поверхности, а также контейнеры, используемые для помещения в них проб, должны быть чистыми и сухими.
Для жидких удобрений по возможности следует смешать единицу продукции до взятия из нее проб.
6.2. ТОЧЕЧНЫЕ ПРОБЫ
Точечные пробы должны браться в случайном порядке по всей единице продукции, и должны иметь примерно одинаковые размеры.
6.2.1. Сыпучие твердые удобрения или жидкие удобрения в контейнерах, превышающих 100 кг.
Единица продукции должна быть условно разделена на приблизительно равные части. Количество таких частей, соответствующее количеству точечных проб, указанное в соответствии с пунктом 5.2, должно выбираться в произвольном порядке, и как минимум одна проба должна браться из каждой такой части. Если невозможно выполнить требования п. 5.1 при отборе проб насыпных или жидких удобрений в контейнерах, превышающих 100 кг, отбор проб должен производиться, когда единица продукции находится в движении (погрузка или разгрузка). В этом случае пробы будут браться из отобранных в произвольном порядке условных частей, указанных выше, в то время как они движутся.
6.2.2. Упакованные твердые или жидкие удобрения в контейнерах (= упаковках), каждый из которых не более 100 кг.
Выбрав требуемое количество упаковок для отбора проб, согласно п. 5.2, часть содержимого каждой упаковки должна быть из нее удалена. Когда это необходимо, пробы могут браться отдельно после опустошения упаковки.
6.3. ПРИГОТОВЛЕНИЕ ОБЪЕДИНЕННОЙ ПРОБЫ
Точечные пробы должны быть смешаны так, чтобы они сформировали совокупную пробу.
6.4. ПРИГОТОВЛЕНИЕ ОКОНЧАТЕЛЬНОЙ ПРОБЫ
Материал в совокупной пробе должен быть аккуратно перемешан <*>. В случае необходимости объединенная проба должна сначала быть сокращена до 2 кг (сокращенная проба) либо при помощи механического разделителя, либо методом деления на четыре части. Должны быть подготовлены не менее трех окончательных проб приблизительно одинаковой величины, удовлетворяющих количественным характеристикам 5.4. Каждая проба должна быть помещена в надлежащий воздухонепроницаемый контейнер. Должны быть предприняты все необходимые предосторожности в целях предотвращения любых изменений в характеристиках проб.
<*> Любые комки должны быть разбиты (в случае необходимости, они должны быть выбраны и возвращены в пробу).
Для тестов из Приложения III, разделов 1 и 2 окончательные пробы должны храниться при температуре между 0 °C и 25 °C.
Контейнеры или упаковки должны быть взвешены и на них должны быть наклеены ярлыки (общий ярлык должен быть частью наклейки) таким образом, чтобы их невозможно было удалить, не повредив наклейку.
По каждому отбору проб должна вестись запись, так чтобы каждая единица продукции могла быть однозначно идентифицирована.
Для каждой единицы продукции не менее одной окончательной пробы должно быть максимально быстро отправлено в уполномоченную аналитическую лабораторию или тестирующий институт, вместе с информацией, необходимой для исследования или тестирования.
ЛАБОРАТОРНОЕ ОБОРУДОВАНИЕ
В описании методов общее лабораторное оборудование не строго определено, за исключением размеров колб и пипеток. Во всех случаях лабораторный инструментарий должен быть хорошо очищенным, особенно в тех случаях, когда необходимо определить небольшие количества элементов.
КОНТРОЛЬНЫЕ ТЕСТЫ
Перед началом анализа необходимо удостовериться в нормальном функционировании инструментария и правильном проведении аналитической методики, с применением необходимых химических соединений известного состава (например, сульфат аммония, монофосфат калия, и т.д.). Однако результаты анализа удобрений могут указывать на неверный химический состав, если аналитический метод не соблюдается строго. С другой стороны, некоторое количество определений проводится опытным путем по отношению к продуктам, имеющим сложный химический состав. Лабораториям по мере возможности рекомендуется использовать стандартные удобрения с хорошо определимым составом.
1. РЕАКТИВЫ
Если в методе исследования не закреплено иное, все реактивы должны быть чистым для анализа (ч.д.а.). В случае, когда исследуются микроэлементы, чистота реактива должна проверяться при помощи контрольного теста. В зависимости от полученного результата, может возникнуть необходимость дальнейшего очищения.
2. ВОДА
В тех случаях, когда для растворения, разбавления, полоскания или операций промывки, применяемых в методах исследования, отдельно не указывается природа используемых растворителей и разбавителей, применяется вода. В обычной практике вода должна быть деминерализована или дистиллирована. В особых случаях, упоминаемых в методе анализа, вода должна быть подвергнута специальному процессу очищения.
3. ЛАБОРАТОРНОЕ ОБОРУДОВАНИЕ
Принимая во внимание оборудование, обычно используемое в инспекционных лабораториях, инструментарий, описываемый в методах исследований, ограничен набором специальных инструментов и оборудования, или соответствует определенным специальным требованиям. Такое оборудование должно быть идеально чистым, особенно, когда должны определяться небольшие количества вещества. Лаборатория должна убедиться в точности мерной стеклянной посуды, используемой согласно соответствующим метрологическим стандартам.
ПОДГОТОВКА ОБРАЗЦА К ИССЛЕДОВАНИЮ
EN 1482-2: Удобрения и известковые материалы. Отбор проб и подготовка проб. Часть 2. Подготовка проб.
Метод 2.1. ОПРЕДЕЛЕНИЕ АММИАЧНОГО АЗОТА
EN 15475: Удобрения. — Определение содержания аммиачного азота.
Настоящий метод исследования прошел межлабораторные испытания.
Методы 2.2. ОПРЕДЕЛЕНИЕ НИТРАТНОГО И АММИАЧНОГО АЗОТА
ОПРЕДЕЛЕНИЕ НИТРАТНОГО И АММИАЧНОГО АЗОТА ПО УЛЬШУ
EN 15558: Удобрения. Определение содержания нитратного и аммиачного азота по Ульшу.
Настоящий метод не прошел межлабораторные испытания.
ОПРЕДЕЛЕНИЕ НИТРАТНОГО И АММИАЧНОГО АЗОТА ПО АРНДУ
EN 15559: Удобрения — Определение нитратного и аммиачного азота по Арнду.
Настоящий метод не прошел межлабораторные испытания.
ОПРЕДЕЛЕНИЕ НИТРАТНОГО И АММИАЧНОГО АЗОТА ПО ДЕВАРДА
EN 15476: Удобрения — Определение нитратного и аммиачного азота по Деварда
Настоящий метод не прошел межлабораторные испытания.
Метод 2.3. ОПРЕДЕЛЕНИЕ ОБЩЕГО СОДЕРЖАНИЯ АЗОТА
ОПРЕДЕЛЕНИЕ ОБЩЕГО СОДЕРЖАНИЯ АЗОТА В БЕЗНИТРАТНОМ ЦИАНАМИДЕ КАЛЬЦИЯ
EN 15560: Удобрения. Определение общего содержания азота в безнитратном цианамиде кальция.
Настоящий метод не прошел межлабораторные испытания.
ОПРЕДЕЛЕНИЕ ОБЩЕГО СОДЕРЖАНИЯ АЗОТА В ЦИАНАМИДЕ КАЛЬЦИЯ, СОДЕРЖАЩЕМ НИТРАТЫ
EN 15561: Удобрения. Определение общего содержания азота в цианамиде кальция, содержащем нитраты.
Настоящий метод не прошел межлабораторные испытания.
ОПРЕДЕЛЕНИЕ ОБЩЕГО СОДЕРЖАНИЯ АЗОТА МОЧЕВИНЫ
EN 15478: Удобрения. Определение общего содержания азота в мочевине.
Настоящий метод прошел межлабораторные испытания.
Метод 2.4. ОПРЕДЕЛЕНИЕ СОДЕРЖАНИЯ АЗОТА ЦИАНАМИДА
EN 15562: Удобрения. Определение содержания азота цианамида.
Настоящий метод не прошел межлабораторные испытания.
Метод 2.5. ОПРЕДЕЛЕНИЕ БИУРЕТА В МОЧЕВИНЕ ПРИ ПОМОЩИ СПЕКТРОФОТОМЕТРИИ
EN 15479: Удобрения. Определение содержания биурета в мочевине спектрофотометрическим методом.
Настоящий метод прошел межлабораторные испытания.
Метод 2.6. ОПРЕДЕЛЕНИЕ РАЗЛИЧНЫХ ФОРМ АЗОТА В ОДНОЙ ПРОБЕ
ОПРЕДЕЛЕНИЕ РАЗЛИЧНЫХ ФОРМ АЗОТА В ОДНОЙ ПРОБЕ, СОДЕРЖАЩЕЙ АЗОТ В ВИДЕ НИТРАТНОГО И АММИАЧНОГО АЗОТА, АЗОТА МОЧЕВИНЫ И АЗОТА ЦИАНАМИДА
EN 15604: Удобрения. Определение различных форм азота в одной пробе, содержащей азот в виде нитратного и аммиачного азота, азота мочевины и азота цианамида.
Настоящий метод не прошел межлабораторные испытания.
ОПРЕДЕЛЕНИЕ ОБЩЕГО АЗОТА В УДОБРЕНИЯХ, СОДЕРЖАЩИХ АЗОТ ТОЛЬКО В ВИДЕ НИТРАТНОГО, АММИАЧНОГО АЗОТА И В ФОРМЕ АЗОТА МОЧЕВИНЫ ДВУМЯ РАЗЛИЧНЫМИ МЕТОДАМИ
EN 15750: Удобрения. Определение общего азота в удобрениях, содержащих азот только в виде нитратного, аммиачного азота и в форме азота мочевины двумя различными методами.
Настоящий метод прошел межлабораторные испытания.
ОПРЕДЕЛЕНИЕ КОНДЕНСАТОВ МОЧЕВИНЫ С ПРИМЕНЕНИЕМ ВЫСОКОЭФФЕКТИВНОЙ ЖИДКОСТНОЙ ХРОМАТОГРАФИИ (HPLC) — ИЗОБУТИЛИДЕНДИМОЧЕВИНА И КРОТОНИЛИДЕНДИМОЧЕВИНА (МЕТОД A) И ОЛИГОМЕРЫ МЕТИЛЕНМОЧЕВИНЫ (МЕТОД B)
EN 15705: Удобрения. Определение конденсатов мочевины с применением высокоэффективной жидкостной хроматографии — Изобутилидендимочевина и кротонилидендимочевина (метод A) и олигомеры метиленмочевины (метод B).
Настоящий метод прошел межлабораторные испытания.
Методы 3.1. ЭКСТРАКЦИЯ
ЭКСТРАКЦИЯ ФОСФОРА, РАСТВОРИМОГО В МИНЕРАЛЬНЫХ КИСЛОТАХ
EN 15956: Удобрения — Экстракция фосфора, растворимого в минеральных кислотах.
Настоящий метод прошел межлабораторные испытания.
ЭКСТРАКЦИЯ РАСТВОРИМОГО ФОСФОРА В 2% МУРАВЬИНОЙ КИСЛОТЕ
EN 15919: Удобрения — Экстракция растворимого фосфора в 2% муравьиной кислоте.
Настоящий метод не прошел межлабораторные испытания.
ЭКСТРАКЦИЯ РАСТВОРИМОГО ФОСФОРА В 2% ЛИМОННОЙ КИСЛОТЕ
EN 15920: Удобрения — Экстракция растворимого фосфора в 2% лимонной кислоте.
Настоящий метод не прошел межлабораторные испытания.
ЭКСТРАКЦИЯ ФОСФОРА, РАСТВОРИМОГО В НЕЙТРАЛЬНОМ ЦИТРАТЕ АММОНИЯ
EN 15957: Удобрения — Экстракция фосфора, растворимого в нейтральном цитрате аммония.
Настоящий метод прошел межлабораторные испытания.
ЭКСТРАКЦИЯ ПРИ ПОМОЩИ ЩЕЛОЧНОГО ЦИТРАТА АММОНИЯ
Экстракция растворимого фосфора по Петерманну при 65 °C
EN 15921: Удобрения — Экстракция растворимого фосфора по Петерманну при 65 °C.
Настоящий метод не прошел межлабораторные испытания.
Экстракция растворимого фосфора по Петерманну при температуре окружающей среды
EN 15922: Удобрения — Экстракция растворимого фосфора по Петерманну при температуре окружающей среды.
Настоящий метод не прошел межлабораторные испытания.
Экстракция фосфора растворимого в щелочи цитрата аммония по Джоули
EN 15923: Удобрения — Экстракция фосфора растворимого в щелочи цитрата аммония по Джоули.
Настоящий метод не прошел межлабораторные испытания.
ЭКСТРАКЦИЯ ФОСФОРА, РАСТВОРИМОГО В ВОДЕ
EN 15958: Удобрения — Экстракция фосфора, растворимого в воде.
Настоящий метод прошел межлабораторные испытания.
Метод 3.2. ОПРЕДЕЛЕНИЕ ЭКСТРАГИРОВАННОГО ФОСФОРА
EN 15959: Удобрения — Определение экстрагированного фосфора.
Настоящий метод прошел межлабораторные испытания.
Метод 4.1. ОПРЕДЕЛЕНИЕ СОДЕРЖАНИЯ КАЛИЯ, РАСТВОРИМОГО В ВОДЕ
EN 15477: Удобрения. Определение содержания водорастворимого калия.
Данный метод прошел межлабораторные исследования.
Метод 5.1. ОПРЕДЕЛЕНИЕ ДИОКСИДА УГЛЕРОДА. ЧАСТЬ 1. МЕТОД ДЛЯ ТВЕРДЫХ УДОБРЕНИЙ
EN 14397-1: Удобрения и известняковые материалы. Определение диоксида углерода. Часть 1. Метод для твердых удобрений.
Настоящий метод прошел межлабораторные испытания.
Метод 6.1. ОПРЕДЕЛЕНИЕ ХЛОРИДОВ ПРИ ОТСУТСТВИИ ОРГАНИЧЕСКОГО МАТЕРИАЛА
EN 16195: Удобрения — Определение хлоридов при отсутствии органического материала.
Настоящий метод прошел межлабораторные испытания.
Метод 7.1. ОПРЕДЕЛЕНИЕ ТОНКОСТИ ИЗМЕЛЬЧЕНИЯ (СУХАЯ МЕТОДИКА)
EN 15928: Удобрения — Определение тонкости измельчения (сухая методика).
Настоящий метод не прошел межлабораторные испытания.
Метод 7.2. ОПРЕДЕЛЕНИЕ ТОНКОСТИ ИЗМЕЛЬЧЕНИЯ МЯГКИХ ПРИРОДНЫХ ФОСФАТОВ
EN 15924: Удобрения — Определение тонкости измельчения мягких природных фосфатов.
Настоящий метод не прошел межлабораторные испытания.
ДОПОЛНИТЕЛЬНЫЕ ПИТАТЕЛЬНЫЕ ЭЛЕМЕНТЫ
Метод 8.1. ЭКСТРАКЦИЯ ОБЩЕГО КАЛЬЦИЯ, ОБЩЕГО МАГНИЯ, ОБЩЕГО НАТРИЯ И ОБЩЕЙ СЕРЫ В ФОРМАХ СУЛЬФАТОВ
EN 15960: Удобрения — Экстракция общего кальция, общего магния, общего натрия и общей серы в формах сульфатов
Настоящий метод не прошел межлабораторные испытания.
Метод 8.2. ЭКСТРАГИРОВАНИЕ ОБЩЕЙ СЕРЫ, ПРИСУТСТВУЮЩЕЙ В РАЗЛИЧНЫХ ФОРМАХ
EN 15925: Удобрения. Экстрагирование общей серы, присутствующей в различных формах.
Настоящий метод не прошел межлабораторные испытания.
Метод 8.3. ЭКСТРАКЦИЯ РАСТВОРИМЫХ В ВОДЕ КАЛЬЦИЯ, МАГНИЯ, НАТРИЯ И СЕРЫ (В ФОРМЕ СУЛЬФАТОВ)
EN 15961: Удобрения — Экстракция растворимых в воде кальция, магния, натрия и серы (в форме сульфатов).
Настоящий метод не прошел межлабораторные испытания.
Метод 8.4. ЭКСТРАКЦИЯ РАСТВОРИМОЙ В ВОДЕ СЕРЫ, ПРЕДСТАВЛЕННОЙ В РАЗЛИЧНЫХ ФОРМАХ
EN 15926: Удобрения — Экстракция растворимой в воде серы, представленной в различных формах.
Настоящий метод не прошел межлабораторные испытания.
Метод 8.5. ЭКСТРАКЦИЯ И ОПРЕДЕЛЕНИЕ ЭЛЕМЕНТАРНОЙ СЕРЫ
EN 16032: Удобрения — Экстракция и определение элементарной серы.
Настоящий метод не прошел межлабораторные испытания.
Метод 8.6. МАНГАНИМЕТРИЧЕСКОЕ ОПРЕДЕЛЕНИЕ ЭКСТРАГИРОВАННОГО КАЛЬЦИЯ ПОСЛЕ УСКОРЕНИЯ В ФОРМЕ ОКСАЛАТА
EN 16196: Удобрения — Манганиметрическое определение экстрагированного кальция после ускорения в форме оксалата.
Настоящий метод прошел межлабораторные испытания.
Метод 8.7. ОПРЕДЕЛЕНИЕ МАГНИЯ ПРИ ПОМОЩИ АТОМНО-АБСОРБЦИОННОЙ СПЕКТРОМЕТРИИ
EN 16197: Удобрения — Определение магния при помощи атомно-абсорбционной спектрометрии.
Настоящий метод прошел межлабораторные испытания.
Метод 8.8. ОПРЕДЕЛЕНИЕ МАГНИЯ ПРИ ПОМОЩИ КОМПЛЕКСОНОМЕТРИИ
EN 16198: Удобрения — Определение магния при помощи комплексонометрии.
Настоящий метод прошел межлабораторные испытания.
Метод 8.9. ОПРЕДЕЛЕНИЕ СОДЕРЖАНИЯ СУЛЬФАТОВ ТРЕМЯ РАЗЛИЧНЫМИ МЕТОДАМИ
EN 15749: Удобрения — Определение содержания сульфатов тремя различными методами.
Настоящий метод прошел межлабораторные испытания.
Метод 8.10. ОПРЕДЕЛЕНИЕ НАТРИЯ, ИЗВЛЕЧЕННОГО СПЕКТРОМЕТРИЕЙ В ПЛАМЕННОЙ ЭМИССИИ
EN 16199: Удобрения — Определение натрия, извлеченного спектрометрией в пламенной эмиссии.
Настоящий метод прошел межлабораторные испытания.
Метод 8.11. ОПРЕДЕЛЕНИЕ КАЛЬЦИЯ И МУРАВЬИНОЙ КИСЛОТЫ В МУРАВЬИНОКИСЛОМ КАЛЬЦИИ
EN 15909: Удобрения. Определение кальция и соли муравьиной кислоты при распылениях кальция на листву.
Настоящий метод прошел межлабораторные испытания.
МИКРОЭЛЕМЕНТЫ, КОНЦЕНТРАЦИЯ КОТОРЫХ СОСТАВЛЯЕТ НЕ БОЛЕЕ 10% (ВКЛЮЧИТЕЛЬНО)
Метод 9.1. ЭКСТРАКЦИЯ ОБЩИХ МИКРОЭЛЕМЕНТОВ
1. ЗАДАЧИ
Настоящий метод определяет процедуру получения следующих микроэлементов: общий бор, общий кобальт, общая медь, общее железо, общий марганец, общий молибден и общий цинк. Целью является проведение минимального количества экстракций при использовании при возможности одного и того же экстракта для определения общего уровня каждого микроэлемента, перечисленного ниже.
2. СФЕРА ПРИМЕНЕНИЯ
Настоящая процедура применяется к удобрениям ЕС, подпадающим под действие Приложения I E к настоящему Регламенту, которые содержат один или более из следующих микроэлементов: бор, кобальт, медь, железо, марганец, молибден и цинк. Действие распространяется на каждый элемент, заявленное содержание которого не более 10% включительно.
3. СУЩНОСТЬ МЕТОДА
Растворение в кипящей разбавленной соляной кислоте.
Экстракция осуществляется опытным путем и может не зависеть количественно от продукта или иных составляющих удобрения. В частности, относительно определенных оксидов марганца, выделенное количество может быть значительно меньше, чем общее количество марганца, которое содержит данный продукт. Производитель удобрения несет ответственность за соответствие заявленного содержания выделенному количеству в условиях метода.
4. РЕАКТИВЫ
Смешайте 1 объем соляной кислоты (d20 = 1,18 г/мл) и 1 объем воды.
5. ОБОРУДОВАНИЕ
Электрическая плитка с регулятором температуры нагрева.
Для определения бора в экстракте не используйте боросиликатные изделия из стекла. Для данного вида экстракции предпочтительнее использовать тефлон либо кварц. Тщательно промойте стеклянные приборы, если для их очистки использовались моющие средства содержащие бораты (соли борной кислоты).
6. ПРИГОТОВЛЕНИЕ ОБРАЗЦА
Смотрите Метод 1.
7. ПРОЦЕДУРА
Возьмите удобрение в количестве от 2 до 10 г в зависимости от заявленного содержания элементов в продукте. Используйте нижеследующую таблицу для получения финального раствора, который после соответствующего разбавления будет в пределах измерений для каждого метода. Образцы должны быть взвешены с точностью до 1 мг.
Поместите образец в 250-мл стакан.
В случае необходимости увлажните образец небольшим количеством воды, осторожно, небольшими количествами, добавьте 10 мл разбавленной соляной кислоты (4.1) на грамм удобрения, затем добавьте примерно 50 мл воды. Накройте стакан часовым стеклом и перемешайте. Доведите до кипения на плитке и продолжайте кипятить в течение 30 минут. Дайте остыть, время от времени помешивая. Переместите количественно в 250 или 500-мл мерную колбу (смотри Таблицу). Доведите до объема водой и тщательно перемешайте. Отфильтруйте через сухой фильтр в сухой контейнер. Уберите первую порцию. Экстракт должен быть абсолютно чистым.
Рекомендуется проводить определение безотлагательно на аликвотных частях прозрачного фильтрата, в противном случае — закупорьте контейнер.
Для экстрактов, в которых следует определить содержание бора: отрегулируйте pH до уровня 4 — 6 при помощи концентрированного аммиака (4.2).
8. ОПРЕДЕЛЕНИЕ
Определение каждого микроэлемента должно проводиться на аликвотных частях, установленных в Методе для каждого отдельного микроэлемента.
Необходимо удалить органические хелатирующие или комплексные субстанции из аликвотных частей экстракта по Методу 9.3. Если определение происходит при помощи атомно-абсорбционной спектрометрии, такое удаление может быть необязательным.
Метод 9.2. ЭКСТРАКЦИЯ РАСТВОРИМЫХ В ВОДЕ МИКРОЭЛЕМЕНТОВ
1. ЗАДАЧИ
Данный метод определяет процедуру экстракции следующих водорастворимых форм следующих питательных микроэлементов: бор, кобальт, медь, железо, марганец, молибден и цинк. Целью данной процедуры является проведение наименьшего количества экстракций и определение по возможности уровня содержания каждого из вышеперечисленных питательных микроэлементов при помощи одних и тех же экстрактов.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура относится к удобрениям ЕС, упомянутым в Приложении I и содержащим (один или более) следующие питательные микроэлементы: бор, кобальт, медь, железо, марганец, молибден и цинк. Данная процедура применима к каждому их питательных микроэлементов, заявленное содержание которого составляет не более 10% включительно.
3. СУЩНОСТЬ МЕТОДА
Питательные микроэлементы извлекаются путем встряхивания удобрения в воде при температуре 20 °C (+/- 2) °C.
Примечание: экстракция осуществляется опытным путем и может как иметь, так и не иметь количественного выражения.
4. РЕАКТИВЫ
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с 1 частью воды.
5. ОБОРУДОВАНИЕ
5.1. Ротационный шейкер, настроенный на вращение от 35 до 40 оборотов в минуту.
Для определения бора в экстракте не используйте боросиликатные изделия из стекла. Для данного вида экстракции предпочтительнее использовать тефлон либо кварц. Тщательно промойте стеклянные приборы, если для их очистки использовались моющие средства содержащие бораты (соли борной кислоты).
6. ПРИГОТОВЛЕНИЕ ОБРАЗЦА
Смотрите Метод I
7. ПРОЦЕДУРА
Возьмите определенное количество удобрения весом от 2 до 10 грамм в зависимости от заявленного содержания элемента в данном продукте. Следующая таблица должна использоваться для получения конечного раствора, который, после подходящего разведения, будет соответствовать диапазону измерений для каждого из методов. Образцы должны быть взвешены с точностью до 1 мг.
Поместите образец в 250 или 500-миллилитровую колбу (в соответствии с таблицей)
Добавьте 200 мл воды в 250-миллилитровую колбу или 400 мл воды в 500-миллилитровую колбу.
Плотно закройте колбу. Сильно встряхните колбу рукой, чтобы перемешать образец, затем поместите колбу в шейкер и взбалтывайте ее на протяжении 30 минут. Доведите до объема водой и тщательно перемешайте.
Немедленно процедите полученный раствор в чистую, сухую колбу. Плотно закройте колбу. Сразу же после фильтрации произведите вычисления.
Если фильтрат постепенно помутнеет, произведите другую экстракцию, следуя указаниям 7.1 и 7.2 в колбе с объемом Ve. Процедите раствор в предварительно просушенную мерную колбу с объемом W, содержащую 5,00 мл разбавленной соляной кислоты (4.1). Остановите процеживание при достижении необходимой отметки. Тщательно перемешайте раствор. При соблюдении данных условий количественное выражение V будет равно:
В данном случае растворение зависит от величины V.
8. ОПРЕДЕЛЕНИЕ
Определение каждого из питательных микроэлементов производится на аликвотных частях, определенных в Методе для каждого отдельного питательного микроэлемента. Если необходимо, удалите хелатирующие или комплексные субстанции из аликвотных частей, используйте Метод 9.3. В случае определения веществ с помощью атомно-абсорбционной спектрометрии, подобное удаление не является необходимым.
Метод 9.3. УДАЛЕНИЕ ОРГАНИЧЕСКИХ СОСТАВЛЯЮЩИХ ИЗ ЭКСТРАКТОВ УДОБРЕНИЙ
1. ЗАДАЧИ
Данный метод определяет процедуру удаления органических составляющих из экстрактов удобрений.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура применима для анализа образцов удобрений, извлеченных с помощью Методов 9.1 и 9.2, для которых заявление об общих и/или водорастворимых элементах обязательно в соответствии с Приложением I E к данному Регламенту.
Присутствие небольшого количества органических веществ, как правило, не влияет на определение питательных микроэлементов при использовании атомно-абсорбционной спектрометрии.
3. СУЩНОСТЬ МЕТОДА
Органические составляющие в аликвотных частях экстракта окисляются перекисью водорода.
4. РЕАКТИВЫ
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с 20 частями воды.
4.2. Раствор перекиси водорода (30% H2O2, d20 = 1,11 г/мл), без питательных микроэлементов.
5. ОБОРУДОВАНИЕ
Электрическая плитка с регулятором температуры нагрева.
6. ПРОЦЕДУРА
Возьмите 25 мл экстракта раствора, полученного Методом 9.1 или Методом 9.2, и поместите его в 100-миллилитровый лабораторный стакан (мензурку). В случае получения экстракта Методом 9.2 добавьте в него 5 мл разбавленной соляной кислоты (4.1). Затем добавьте 5 мл раствора перекиси водорода (4.2). Накройте его часовым стеклом. Позвольте проистекать процессу окисления при комнатной температуре в течение примерно одного часа, а затем постепенно доведите раствор до кипения и кипятите его в течение получаса. В случае необходимости дополнительно добавьте в раствор 5 мл перекиси водорода, как только раствор будет охлажден. Затем опять доведите раствор до кипения, чтобы удалить излишки перекиси водорода. Дайте раствору остыть, перелейте получившийся раствор в мерную колбу объемом 50 мл и доведите раствор до объема. При необходимости отфильтруйте.
Расчет должен быть произведен на основании данного разбавления при использовании аликвотных частей и вычислении процентного соотношения питательных микроэлементов в продукте.
Метод 9.4. ОПРЕДЕЛЕНИЕ ПИТАТЕЛЬНЫХ МИКРОЭЛЕМЕНТОВ В ЭКСТРАКТАХ УДОБРЕНИЙ АТОМНО-АБСОРБЦИОННОЙ СПЕКТРОМЕТРИЕЙ (ОСНОВНАЯ ПРОЦЕДУРА)
1. ЗАДАЧИ
Этот документ устанавливает основную процедуру определения уровней содержания определенных питательных микроэлементов в экстрактах удобрений атомно-абсорбционной спектрометрией.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура применима для анализа образцов удобрений, извлеченных Методами 9.1 и 9.2, для которых обозначение общих и/или водорастворимых элементов обязательно в соответствии с Приложением I E к данному Регламенту.
Адаптация данной процедуры для различных питательных микроэлементов раскрывается в методах, специально определенных для каждого из элементов.
В большинстве случаев присутствие небольшого количества органических веществ не влияет на определение питательных микроэлементов при использовании атомно-абсорбционной спектрометрии.
3. СУЩНОСТЬ МЕТОДА
После получения экстракта, при необходимости сократить или устранить интерферирующие химические соединения, экстракт разбавляется до оптимальной концентрации подходящей для спектрометра, настроенного на длину волны, необходимую для определения питательных микроэлементов.
4. РЕАКТИВЫ
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с 1 частью воды.
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с 20 частями воды.
Данный реагент используется для определения кобальта, железа, марганца и цинка. Он может быть приготовлен любым из двух способов:
(a) с помощью оксида лантана, растворенного в соляной кислоте (4.1). Поместите 11,73 г оксида лантана (La2O3) в 150 мл воды и литровую мерную колбу и добавьте 120 мл соляной кислоты 6 моль/л (4.1). Дайте веществам раствориться, а затем доведите раствор до объема 1 литр, добавив воду, и тщательно перемешайте. Молярная концентрация данного раствора приблизительно 0,5 моль/л в соляной кислоте
(b) или при помощи растворов сульфата, нитрата или хлорида лантана.
Разведите 26,7 г гептагидрата хлорида лантана (LaCl3 7H2O), или 31,2 г гексагидрата нитрата лантана [La(NO3)3 6H2O], или 26,2 г нонагидрата сульфата лантана [La2(SO4)3 9H2O] в 150 мл воды, а затем добавьте 85 мл соляной кислоты 6 моль/л. Дайте веществам раствориться, а затем доведите раствор до объема 1 литр, добавив воду. Тщательно перемешайте. Молярная концентрация данного раствора приблизительно 0,5 моль/л в соляной кислоте.
Для их приготовления смотрите Методы индивидуального определения для каждого из питательных микроэлементов.
5. ОБОРУДОВАНИЕ
Атомно-абсорбционный спектрометр, снабженный источниками, излучающими характеристическую радиацию для определения питательных микроэлементов.
Аналитик должен следовать инструкциям завода изготовителя и иметь опыт работы с данным устройством. Устройство должно позволять осуществлять корректирование заднего фона для его использования во всех необходимых случаях (Co и Zn). Используемыми газами являются воздух и ацетилен.
6. ПРИГОТОВЛЕНИЕ РАСТВОРА ДЛЯ АНАЛИЗА
6.1. Приготовление экстракта растворов питательных микроэлементов, подлежащих определению.
Смотрите Методы 9.1 и/или 9.2, и, если необходимо, 9.3.
Разбавить аликвотную часть экстракта, полученного Методами 9.1 или 9.2 водой и/или соляной кислотой (4.1) или (4.2), таким образом, чтобы получить (в конечном растворе для контрольного замера) концентрацию элемента, подлежащего определению, подходящую для используемого калибровочного диапазона (7.2), и концентрацию соляной кислоты не менее 0,5 моль/л и не более 2,5 моль/л.
Данная операция может потребовать более одного успешного разбавления.
Взять аликвотную часть конечного раствора, полученного путем разбавления экстракта, где (a) — его объем в миллилитрах, и вылить в 100-миллилитровую мерную колбу. Когда будет определено содержание кобальта, железа, марганца или цинка, добавить 10 мл раствора соли лантана (4.3). Доведите до необходимого объема, добавив раствор соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте. Данное вещество является конечным раствором для измерений, где D является фактором разбавления.
7. ПРОЦЕДУРА
Приготовьте контрольный раствор, повторив всю процедуру со стадии экстракции, исключая лишь испытание образца удобрения.
Из действующих калибровочных растворов, приготовленных с использованием Методов данных для каждого индивидуального питательного микроэлемента, приготовьте в 100-миллилитровых мерных колбах серию, по крайней мере, пяти калибровочных растворов с возрастающей концентрацией для оптимального измерительного диапазона спектрометра. При необходимости, скорректируйте концентрацию соляной кислоты, чтобы как можно более точно приблизить ее к концентрации разбавленных испытуемых растворов (6.2) Для определения кобальта, железа, марганца и цинка, добавьте 10 мл того же раствора соли лантана (4.3), что и в случае (6.2). Доведите до объема раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте.
Приготовьте спектрометр (5) для определения и настройте его на длину волны, данную в Методе для каждого конкретного питательного микроэлемента.
Распылите растворы три раза в следующей последовательности: калибровочный раствор (7.2), испытуемый раствор (6.2) и контрольный раствор (7.1), отмечая результаты и омывая инструмент дистиллированной водой после каждого распыления.
Постройте калибровочную кривую, выводя среднее значение спектрометра для каждого калибровочного раствора (7.2) на оси ординат и корреспондирующей концентрации элемента, выраженной в мкг/мл на оси абсцисс.
На основании данной кривой определите концентрации соответствующих питательных микроэлементов и испытуемом растворе xs (6.2) и в контрольном растворе xb (7.1), выражая значения концентрации в мкг на мл.
8. ВЫРАЖЕНИЕ РЕЗУЛЬТАТОВ
Процентное отношение питательных микроэлементов (E) в удобрении равно:
$E(%) = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
Если использовался Метод 9.3:
$E(%) = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
E — количество определенных питательных микроэлементов, выраженное в процентном отношении к удобрению;
xs — концентрация испытуемого раствора (6.2), выраженная в мкг/мл;
xb — концентрация контрольного раствора (7.1), выраженная в мкг/мл;
V — объем экстракта, полученного Методами 9.1 или 9.2, выраженный в мл;
D — фактор, корреспондирующий разбавлению, проводимому в 6.2;
M — масса испытуемого раствора, взятого в соответствии с Методами 9.1 или 9.2, выраженная в граммах.
Если (a1), (a2), (a3) ... (ai) и (a) аликвотные части, и (v1), (v2), (v3) ... (vi) и (100) объемы, выраженные в мл, корреспондирующие соответствующему разбавлению, коэффициент дилюции D будет равен:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x x (vi / ai) x (100 / a)
Метод 9.5. ОПРЕДЕЛЕНИЕ БОРА В ЭКСТРАКТАХ УДОБРЕНИЙ ПОСРЕДСТВОМ АЗОМЕТИН-H СПЕКТРОМЕТРИИ
1. ЗАДАЧИ
Этот Метод описывает процедуру определения бора в экстрактах удобрений.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура применима для анализа образцов удобрений, полученных Методами 9.1 и 9.2, для которых обязательно обозначение общего и/или водорастворимого бора согласно Приложению I к настоящему Регламенту.
3. СУЩНОСТЬ МЕТОДА
В растворе азометина-H ионы бора образуют желтую смесь, концентрация которой определяется молекулярно-абсорбционной спектрометрией на 410 нанометрах. Интерферирующие ионы скрываются при помощи этилендиаминтетрауксусной кислоты.
4. РЕАКТИВЫ
В 500-миллилитровую мерную колбу содержащую 300 мл воды поместите:
- 75 г ацетата аммония (NH4OOCCH3);
- 10 г двунатриевой соли этилендиаминтетрауксусной кислоты (Na2EDTA);
- 40 мл уксусной кислоты (CH3COOH, d20 = 1,05 г/мл).
Доведите до объема водой и тщательно перемешайте. pH раствора, измеренный посредством стеклянного электрода, должен составлять 4,8 +/- 0,1.
Поместите в 200-миллилитровую мерную колбу:
- 10 мл буферного раствора (4.1);
- 400 мг азометина-H (C17H12NNaO8S2);
- 2 г аскорбиновой кислоты (C6H8O6);
- Доведите до объема и тщательно перемешайте. Не стоит заготавливать данный реагент в больших количествах, так как он остается стабильным в течение всего лишь нескольких дней.
4.3.1 Исходный раствор бора (100 мкг/мл).
Растворите 0,5719 г борной кислоты (H2BO3) в воде и тщательно перемешайте. Перелейте данный раствор в пластиковую бутылку и поместите ее в холодильную установку.
4.3.2 Рабочий раствор бора (10 мкг/мл).
Поместите 50 мл исходного раствора (4.3.1) в 500-миллилитровую мерную колбу. Доведите до объема водой и тщательно перемешайте.
5. ОБОРУДОВАНИЕ
Спектрометр, подходящий для молекулярной абсорбции с 10 мм ячейкой в оптическом пути и настроенный на длину волны 410 нанометров.
6. ПРИГОТОВЛЕНИЕ РАСТВОРА ПОДЛЕЖАЩЕГО АНАЛИЗУ
Смотрите Методы 9.1. и/или 9.2, и, при необходимости, 9.3.
Разбавьте аликвотную часть экстракта (6.1) для достижения концентрации бора указанной в 7.2. Возможно, потребуется два успешных разбавления.
Если испытуемый раствор (6.2) окрасился, приготовьте корреспондирующий коррекционный раствор, поместив в пластиковую колбу 5 мл испытуемого раствора (6.2), 5 мл буферного раствора EDTA (4.1) и 5 мл воды. Тщательно перемешайте.
7. ПРОЦЕДУРА
Приготовьте контрольный раствор, повторив всю процедуру от стадии экстракции, исключив лишь испытуемый образец удобрения.
Поместите последовательно 0, 5, 10, 15, 20 и 25 мл рабочего калибровочного раствора (4.3.3) в мерные колбы объемом 100 мл. Доведите растворы до объема 100 мл водой и тщательно перемешайте. Данные растворы имеют содержание бора между 0 и 2,5 мкг/мл.
Поместите последовательно 5 мл калибровочных растворов (7.2), испытуемых раствором (6.2), и контрольных растворов (7.1) в пластиковые колбы. Добавьте 5 мл буферного раствора EDTA (4.1). Добавьте 5 мл раствора азометина-H (4.2). Тщательно перемешайте и дайте проявиться цвету в темноте на 21/2 в течение 3 часов.
Измерьте спектральную поглощательную способность растворов, полученных в соответствии с п. 7.3 и, если необходимо, коррекционных растворов (6.3) на фоне воды при длине волны 410 нанометров. Промывайте ячейки перед каждым новым измерением.
8. ВЫРАЖЕНИЕ РЕЗУЛЬТАТОВ
Начертите калибровочную кривую концентрации калибровочных растворов (7.2) на оси абсцисс и кривую спектральной поглощательной способности полученной при помощи спектрометра (7.4) на оси ординат.
Выведите калибровочную кривую концентрации бора в контрольном растворе (7.1), концентрации бора в испытуемом растворе (6.2) и, если испытуемый раствор окрасился, исправленной концентрации испытуемого раствора. Чтобы вычислить последнюю, нужно вычесть спектральную поглощательную способность коррекционного раствора (6.3) из спектральной поглощательной способности испытуемого раствора (6.2) и определить исправленную концентрацию испытуемого раствора.
Запишите концентрацию испытуемого раствора (6.2), с поправками или без, X (xs) и концентрацию контрольного раствора (xb).
Процентное соотношение бора в удобрении определяется по формуле:
$B% = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
Если использовался Метод 9.3:
$B% = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
B — количество бора, выраженное в процентном отношении к удобрению;
xs — концентрация (мкг/мл) в испытуемом растворе (6.2), с поправками или без;
xb — концентрация (мкг/мл) в контрольном растворе (7.1);
V — объем в мл экстракта, полученного в соответствии с Методами 9.1 или 9.2;
D — коэффициент дилюции, соответствующий разбавлению, произведенному в п. 6.2;
M — масса в граммах испытуемого образца, полученная в соответствии с Методами 9.1 или 9.2.
Вычисление коэффициента дилюции D: если (a1) и (a2) последовательные аликвотные части и (v1) и (v2) объемы, корреспондирующие соответствующему разбавлению, то коэффициент дилюции D вычисляется по формуле:
Метод 9.6. ОПРЕДЕЛЕНИЕ КОБАЛЬТА В ЭКСТРАКТАХ УДОБРЕНИЙ ПОСРЕДСТВОМ АТОМНО-АБСОРБЦИОННОЙ СПЕКТРОМЕТРИИ
1. ЗАДАЧИ
Данный Метод описывает процедуру определения кобальта в экстрактах удобрений.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура применима для анализа образцов удобрений, полученных с помощью Методов 9.1 и 9.2, для которых является обязательным указание общего или/и водорастворимого кобальта в соответствии с требованиями Приложения I к настоящему Регламенту.
3. СУЩНОСТЬ МЕТОДА
После соответствующей очистки и разбавления экстрактов содержание кобальта определяется атомно-абсорбционной спектрометрией.
4. РЕАКТИВЫ
Смотрите Метод 9.4 (4.1).
Смотрите Метод 9.4 (4.2).
Смотрите Метод 9.4 (4.3).
4.4.1 Исходный раствор кобальта (1000 мкг/мл):
В 250-мл стакан, взвесив с точностью до 0,1 мг, поместите 1 г кобальта, добавьте 25 мл 6 моль/л соляной кислоты (4.1) и нагрейте получившийся раствор на электрической плитке до полного растворения кобальта. После охлаждения перелейте получившееся содержимое в 1000-миллилитровую мерную колбу. Доведите до объема водой и тщательно перемешайте.
4.4.2 Рабочий раствор кобальта (100 мкг/мл).
Поместите 10 мл исходного раствора (4.4.1) в 100-миллилитровую мерную колбу. Доведите до объема раствором соляной кислоты 0,5 моль/л и тщательно перемешайте.
5. ОБОРУДОВАНИЕ
Атомно-абсорбционный спектрометр: смотрите Метод 9.4 (5). Устройство должно быть оборудовано источником характеристического излучения кобальта (240,7 нанометров). Спектрометр должен позволять производить корректировку фона.
6. ПРИГОТОВЛЕНИЕ РАСТВОРА ДЛЯ АНАЛИЗА
Смотрите Методы 9.1 и/или 9.2, и, при необходимости, 9.3.
Смотрите Метод 9.4 (6.2). Испытуемый раствор должен содержать 10% (v/v) раствора соли лантана (4.3).
7. ПРОЦЕДУРА
Смотрите Метод 9.4 (7.1). Контрольный раствор должен содержать 10% (v/v) раствора соли лантана используемого в п. 6.2.
Смотрите Метод 9.4 (7.2).
Для создания оптимального диапазона определения кобальта от 0 до 5 мкг/мл, поместите в указанном порядке 0, 0,5, 1, 2, 3, 4 и 5 мл рабочего раствора (4.4.2) в ряд 100-миллилитровых мерных колб. При необходимости подгоните показатели концентрации соляной кислоты как можно ближе к показателям испытуемого раствора.
Добавьте в каждую колбу по 10 мл раствора соли лантана, использованного в п. 6.2. Доведите до объема 100 мл раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте. Данные растворы соответственно содержат 0, 0,5, 1, 2, 3, 4 и 5 мкг/мл кобальта.
Смотрите Метод 9.4 (7.3). Приготовьте спектрометр (5) для измерений на длине волны 240,7 нанометров.
8. ВЫРАЖЕНИЕ РЕЗУЛЬТАТОВ
Смотрите Метод 9.4 (8).
Процентное содержание кобальта в удобрении высчитывается по следующей формуле:
$Co% = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
Если использовался Метод 9.3:
$Co% = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
Co — количество кобальта выраженное в процентном отношении к удобрению;
xs — концентрация (мкг/мл) в испытуемом растворе (6.2);
xb — концентрация (мкг/мл) в контрольном растворе (7.1);
V — объем в мл экстракта, полученного в соответствии с Методами 9.1 или 9.2;
D — фактор, соответствующий разбавлению, произведенному в п. 6.2;
M — масса в граммах испытуемого образца, полученная в соответствии с Методами 9.1 или 9.2.
Вычисление коэффициента дилюции D: если (a1), (a2), (a3) ... (ai) и (a) являются аликвотным частями и (v1), (v2), (v3) ... (vi) и (100) являются объемами в мл, корреспондирующими соответствующему разбавлению, то коэффициент дилюции D вычисляется по формуле:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x x (vi / ai) x (100 / a)
Метод 9.7. ОПРЕДЕЛЕНИЕ МЕДИ В ЭКСТРАКТАХ УДОБРЕНИЙ АТОМНО-АБСОРБЦИОННОЙ СПЕКТРОМЕТРИЕЙ
1. ЗАДАЧИ
Данный Метод описывает процедуру определения меди в экстрактах удобрений.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура применима для анализа образцов удобрений, полученных с помощью Методов 9.1 и 9.2, для которых является обязательным указание содержания общей или/и водорастворимой меди в соответствии с требованиями Приложения I E к настоящему Регламенту.
3. СУЩНОСТЬ МЕТОДА
После соответствующей очистки и разбавления экстрактов, содержание меди определяется атомно-абсорбционной спектрометрией.
4. РЕАКТИВЫ
Смотрите Метод 9.4 (4.1).
Смотрите Метод 9.4 (4.2).
4.3. Раствор перекиси водорода (30% H2O2, d20 = 1,11 г/мл), свободной от питательных микроэлементов.
4.4.1 Исходный раствор меди (1000 мкг/мл):
В 250 мл стакан, взвесив с точностью до 0,1 мг, поместите 1 г меди, добавьте 25 мл 6 моль/л соляной кислоты (4.1), добавьте 5 мл раствора перекиси водорода (4.3) и нагрейте получившийся раствор на электрической плитке до полного растворения меди. Перелейте получившееся содержимое в 1000-миллилитровую мерную колбу. Доведите до объема водой и тщательно перемешайте.
4.4.2 Рабочий раствор меди (100 мкг/мл):
Поместите 20 мл исходного раствора (4.4.1) в 200-миллилитровую мерную колбу. Доведите до объема раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте.
5. ОБОРУДОВАНИЕ
Атомно-абсорбционный спектрометр: смотрите Метод 9.4 (5). Устройство должно быть оборудовано источником характеристического излучения меди (324,8 нанометров).
6. ПРИГОТОВЛЕНИЕ РАСТВОРА ДЛЯ ИССЛЕДОВАНИЯ
Смотрите Методы 9.1 и/или 9.2, и, если необходимо, 9.3.
Смотрите Метод 9.4 (6.2).
7. ПРОЦЕДУРА
Смотрите Метод 9.4 (7.1).
Смотрите Метод 9.4 (7.2).
Для создания оптимального диапазона определения меди от 0 до 5 мкг/мл поместите в указанном порядке 0, 0,5, 1, 2, 3, 4 и 5 мл рабочего раствора (4.4.2) в ряд 100-миллилитровых мерных колб. При необходимости подгоните показатели концентрации соляной кислоты как можно ближе к показателям испытуемого раствора (6.2).
Доведите до объема 100 мл раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте. Данные растворы соответственно содержат 0, 0,5, 1, 2, 3, 4 и 5 мкг/мл меди.
Смотрите Метод 9.4 (7.3). Настройте спектрометр (5) для вычисления на длину волны 324,8 нанометров.
8. ВЫРАЖЕНИЕ РЕЗУЛЬТАТОВ
Смотрите Метод 9.4 (8).
Процентное содержание меди в удобрении вычисляется по формуле:
$Cu% = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
Если использовался Метод 9.3:
$Cu% = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
Cu — количество меди, выраженное в процентном отношении к удобрению;
xs — концентрация (мкг/мл) в испытуемом растворе (6.2),
xb — концентрация (мкг/мл) в контрольном растворе (7.1);
V — объем в мл экстракта, полученного в соответствии с Методами 9.1 или 9.2;
D — фактор, соответствующий разбавлению, произведенному в п. 6.2;
M — масса в граммах испытуемого образца, полученная в соответствии с Методами 9.1 или 9.2.
Вычисление коэффициента дилюции D: если (a1), (a2), (a3) ... (ai) и (a) являются аликвотными частями и (v1), (v2), (v3) ... (vi) и (100) являются объемами в мл, корреспондирующими соответствующему разбавлению, то коэффициент дилюции D вычисляется по формуле:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x x (vi / ai) x (100 / a)
Метод 9.8. ОПРЕДЕЛЕНИЕ ЖЕЛЕЗА В ЭКСТРАКТАХ УДОБРЕНИЙ АТОМНО-АБСОРБЦИОННОЙ СПЕКТРОМЕТРИЕЙ
1. ЗАДАЧИ
Данный Метод описывает процедуру определения железа в экстрактах удобрений.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура применима для анализа образцов удобрений, полученных с помощью Методов 9.1 и 9.2, для которых является обязательным указание общего или/и водорастворимого железа в соответствии с требованиями Приложения 1E к настоящему Регламенту.
3. СУЩНОСТЬ МЕТОДА
После соответствующей очистки и разбавления экстрактов содержание железа определяется атомно-абсорбционной спектрометрией.
4. РЕАКТИВЫ
Смотрите Метод 9.4 (4.1).
Смотрите Метод 9.4 (4.2).
4.3. Раствор перекиси водорода (30% H2O2, d20 = 1,11 г/мл), свободной от питательных микроэлементов.
Смотрите Метод 9.4 (4.3).
4.5.1 Исходный раствор железа (1000 мкг/мл):
В 500 мл стакан, взвесив с точностью до 0,1 мг, поместите 1 г железной проволоки, добавьте 200 мл 6 моль/л соляной кислоты (4.1) и 15 мл раствора перекиси водорода (4.3) и нагрейте получившийся раствор на электрической плитке до полного растворения железа. После остывания перелейте получившееся содержимое в 1000-миллилитровую мерную колбу. Доведите до объема водой и тщательно перемешайте.
4.5.2 Рабочий раствор железа (100 мкг/мл).
Поместите 20 мл исходного раствора (4.5.1) в 200-миллилитровую мерную колбу. Доведите до объема раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте.
5. ОБОРУДОВАНИЕ
Атомно-абсорбционный спектрометр: смотрите Метод 9.4 (5). Устройство должно быть оборудовано источником характеристического излучения железа (248,3 нанометров).
6. ПРИГОТОВЛЕНИЕ РАСТВОРА ДЛЯ ИССЛЕДОВАНИЯ
Смотрите Методы 9.1 и/или 9.2, и, если необходимо, 9.3.
Смотрите Метод 9.4 (6.2). Испытуемый раствор должен содержать 10% (v/v) раствора соли лантана (4.3).
7. ПРОЦЕДУРА
Смотрите Метод 9.4 (7.1). Контрольный раствор должен содержать 10% (v/v) раствора соли лантана, используемого в п. 6.2.
Смотрите Метод 9.4 (7.2).
Для создания оптимального диапазона определения железа от 0 до 10 мкг/мл поместите в указанном порядке 0, 2, 4, 6, 8 и 10 мл рабочего раствора (4.5.2) в ряд 100-миллилитровых мерных колб. При необходимости подгоните показатели концентрации соляной кислоты как можно ближе к показателям испытуемого раствора. Добавьте 10 мл раствора соли лантана, используемого в п. 6.2. Доведите до объема раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте. Данные растворы соответственно содержат 0, 2, 4, 6, 8 и 10 мкг/мл железа.
Смотрите Метод 9.4 (7.3). Настройте спектрометр (5) для вычисления на длину волны 248,3 нанометров.
8. ВЫРАЖЕНИЕ РЕЗУЛЬТАТОВ
Смотрите Метод 9.4 (8).
Процентное содержание железа в удобрении вычисляется по формуле:
$Fe% = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
Если использовался Метод 9.3:
$Fe% = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
Fe — количество железа, выраженное в процентном отношении к удобрению;
xs — концентрация (мкг/мл) в испытуемом растворе (6.2);
xb — концентрация (мкг/мл) в контрольном растворе (7.1);
V — объем в мл экстракта, полученного в соответствии с Методами 9.1 или 9.2;
D — фактор, соответствующий разбавлению, произведенному в п. 6.2;
M — масса в граммах испытуемого образца, полученная в соответствии с Методами 9.1 или 9.2.
Вычисление коэффициента дилюции D: если (a1), (a2), (a3) ... (ai) и (a) являются аликвотными частями и (v1), (v2), (v3) ... (vi) и (100) являются объемами в мл, корреспондирующими соответствующему разбавлению, то коэффициент дилюции D вычисляется по формуле:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x x (vi / ai) x (100 / a)
Метод 9.9. ОПРЕДЕЛЕНИЕ МАРГАНЦА В ЭКСТРАКТАХ УДОБРЕНИЙ АТОМНО-АБСОРБЦИОННОЙ СПЕКТРОМЕТРИЕЙ
1. ЗАДАЧИ
Данный Метод описывает процедуру определения марганца в экстрактах удобрений.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура применима для анализа образцов удобрений, полученных с помощью Методов 9.1 и 9.2, для которых является обязательным указание содержания общего или/и водорастворимого марганца в соответствии с требованиями Приложения I E к настоящему Регламенту.
3. СУЩНОСТЬ МЕТОДА
После соответствующей очистки и разбавления экстрактов содержание марганца определяется атомно-абсорбционной спектрометрией.
4. РЕАКТИВЫ
Смотрите Метод 9.4 (4.1).
Смотрите Метод 9.4 (4.2).
Смотрите Метод 9.4 (4.3).
4.4.1 Исходный раствор марганца (1000 мкг/мл):
В 250 мл стакан, взвесив с точностью до 0,1 мг, поместите 1 г марганца, добавьте 25 мл 6 моль/л соляной кислоты (4.1). Нагрейте получившийся раствор на электрической плитке до полного растворения марганца. После охлаждения перелейте получившееся содержимое в 1000-миллилитровую мерную колбу. Доведите до объема водой и тщательно перемешайте.
4.4.2 Рабочий раствор марганца (100 мкг/мл):
Разбавьте 20 мл исходного раствора (4.4.1) в 0,5 моль/л растворе соляной кислоты (4.2) в 200-миллилитровой мерной колбе. Доведите до объема раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте.
5. ОБОРУДОВАНИЕ
Атомно-абсорбционный спектрометр: смотрите Метод 9.4 (5). Устройство должно быть оборудовано источником характеристического излучения марганца (279,6 нанометров).
6. ПРИГОТОВЛЕНИЕ РАСТВОРА ДЛЯ АНАЛИЗА
Смотрите Методы 9.1 и/или 9.2, и, если необходимо, 9.3.
Смотрите Метод 9.4 (6.2). Испытуемый раствор должен содержать 10% (v/v) (об/об) раствора соли лантана (4.3).
7. ПРОЦЕДУРА
Смотрите Метод 9.4 (7.1). Испытуемый раствор должен содержать 10% раствора соли лантана от объема, использованного в п. 6.2.
Смотрите Метод 9.4 (7.2).
Для создания оптимального диапазона определения марганца от 0 до 5 мкг/мл, поместите в указанном порядке 0, 0,5, 1, 2, 3, 4 и 5 мл рабочего раствора (4.4.2) в ряд 100-миллилитровых мерных колб. При необходимости подгоните показатели концентрации соляной кислоты как можно ближе к показателям испытуемого раствора. В каждую колбу добавьте 10 мл раствора соли лантана, использованного в п. 6.2.
Доведите до объема 100 мл раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте. Данные растворы соответственно содержат 0, 0,5, 1, 2, 3, 4 и 5 мкг/мл марганца.
Смотрите Метод 9.4 (7.3). Настройте спектрометр (5) для вычисления на длину волны 279,6 нанометров.
8. ВЫРАЖЕНИЕ РЕЗУЛЬТАТОВ
Смотрите Метод 9.4 (8).
Процентное содержание марганца в удобрении вычисляется по формуле:
$Mn% = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
Если использовался Метод 9.3:
$Mn% = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
Mn — количество марганца, выраженное в процентном отношении к удобрению;
xs — концентрация (мкг/мл) в испытуемом растворе (6.2),
xb — концентрация (мкг/мл) в контрольном растворе (7.1);
V — объем в мл экстракта, полученного в соответствии с Методами 9.1 или 9.2;
D — фактор, соответствующий разбавлению, произведенному в п. 6.2;
M — масса в граммах испытуемого образца, полученная в соответствии с Методами 9.1 или 9.2.
Вычисление коэффициента дилюции D: если (a1), (a2), (a3) ... (ai) и (a) являются аликвотным частями и (v1), (v2), (v3) ... (vi) и (100) являются объемами в мл, корреспондирующими соответствующему разбавлению, то коэффициент дилюции D вычисляется по формуле:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x x (vi / ai) x (100 / a)
Метод 9.10. ОПРЕДЕЛЕНИЕ МОЛИБДЕНА В ЭКСТРАКТАХ УДОБРЕНИЙ СПЕКТРОМЕТРИЕЙ КОМПЛЕКСНЫХ СОЕДИНЕНИЙ С ТИОЦИАНАТАМИ АММОНИЯ
1. ЗАДАЧИ
Данный Метод описывает процедуру определения молибдена в экстрактах удобрений.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура применима для анализа образцов удобрений, полученных с помощью Методов 9.1 и 9.2, для которых является обязательным указание общего или/и водорастворимого содержания молибдена в соответствии с требованиями Приложения I E к настоящему Регламенту.
3. СУЩНОСТЬ МЕТОДА
Молибден (V) образует комплексное соединение [MoO(SCN)5] — в кислой среде с тиоцианат-ионами.
Данное соединение извлекается с помощью бутилацетата. Интерферирующие ионы, вроде ионов железа, остаются в водной фазе. Желто-оранжевый пигмент определяется молекулярно-абсорбционной спектрометрией при 470 нанометрах.
4. РЕАКТИВЫ
Смотрите Метод 9.4 (4.1).
Растворите 275 мг сульфата меди (CuSO4 5H2O), взвешенного с точностью до 0,1 мг, в 250 мл раствора соляной кислоты 6 моль/л (4.1) в 1000-миллилитровой мерной колбе. Доведите до объема водой и тщательно перемешайте.
Растворите 50 г аскорбиновой кислоты (C6H8O6) в воде в 1000-миллилитровой мерной колбе. Доведите до объема водой, тщательно перемешайте и поместите раствор в холодильную установку.
Растворите 15,224 г NH4SCN в воде в 1000-миллилитровой мерной колбе. Доведите до объема водой, тщательно перемешайте и поместите раствор в светонепроницаемую бутылку.
4.6. Раствор хлорида, содержащий двухвалентное олово (50 г/л) в 2 моль/л соляной кислоты.
Данный раствор должен быть идеально чистым и приготовлен непосредственно перед использованием. Должен быть использован очень чистый хлорид, содержащий двухвалентное олово, в противном случае раствор не будет чистым.
Чтобы приготовить 100 мл раствора, растворите 5 г (SnCl22H2O) в 35 мл раствора соляной кислоты 6 моль/л (4.1). Добавьте 10 мл раствора меди (4.2). Доведите до объема водой и тщательно перемешайте.
4.7.1 Исходный раствор молибдена (500 мкг/мл).
Растворите 0,920 г молибдата аммония [(NH4)6Mo7O24 4H2O], взвешенного с точностью до 0,1 мг, в соляной кислоте 6 моль/л (4.1) в 1000-миллилитровой мерной колбе. Доведите до объема этим раствором и тщательно перемешайте.
4.7.2 Промежуточный раствор молибдена (25 мкг/мл).
Поместите 25 мл исходного раствора (4.7.1) в 500-миллилитровую мерную колбу. Доведите до объема соляной кислотой 6 моль/л (4.1) и тщательно перемешайте.
4.7.3 Рабочий раствор молибдена (2,5 мкг/мл).
Поместите 10 мл промежуточного раствора (4.7.2) в 100-миллилитровую мерную колбу. Доведите до объема соляной кислотой 6 моль/л (4.1) и тщательно перемешайте.
5. ОБОРУДОВАНИЕ
5.1. Спектрометр, настроенный на молекулярную абсорбцию с кюветами, имеющими 20 мм оптического пути, и настроенный на длину волны 470 нанометров.
5.2. 200 мл и 250 мл делительные воронки.
6. ПРИГОТОВЛЕНИЕ РАСТВОРА ДЛЯ АНАЛИЗА
Смотрите Методы 9.1 и/или 9.2, и, если необходимо, 9.3.
Разбавьте аликвотную часть экстракта (6.1) раствором соляной кислоты 6 моль/л (4.1), чтобы получить необходимую концентрацию молибдена, где D будет коэффициентом дилюции.
Возьмите аликвотную часть (a) из раствора экстракта, содержащего от 1 до 13 мкг молибдена, и поместите ее в делительную воронку (5.2). Доведите объем до 50 мл раствором соляной кислоты 6 моль/л (4.1).
7. ПРОЦЕДУРА
Приготовьте контрольный раствор, повторив всю процедуру от стадии экстракции, исключив лишь испытуемый образец удобрения.
Приготовьте последовательность из не менее 6 калибровочных растворов с возрастающей концентрацией, корреспондирующих оптимальному ответному отклику спектрометра.
Для получения молибдена в интервале от 0 до 12,5 мкг, поместите в указанном порядке 0, 1, 2, 3, 4 и 5 мл рабочий раствор (4.7.3) в делительные воронки (5.2). Доведите до объема 50 мл соляной кислотой 6 моль/л (4.1). Воронки содержат соответственно 0, 2,5, 5, 7,5, 10 и 12,5 мкг молибдена.
В каждую из делительных воронок (6.2, 7.1 и 7.2), добавьте в следующем порядке:
Тщательно перемешайте и подождите две — три минуты. Затем добавьте:
Потрясите содержимое в течение одной минуты, чтобы экстрагировать комплексное соединение в органическую фазу; дать выпасть осадку; после сепарации на две фазы слейте всю водянистую фазу в отходы, а органическую фазу промойте с помощью:
- 10 мл раствора хлорида, содержащего двухвалентное олово (4.6).
Трясти в течение одной минуты. Дать выпасть осадку и слить всю водную фазу. Собрать органическую фазу в пробирку; это позволит собрать капли воды в суспензии.
Измерьте поглощающую способность растворов, полученных в п. 7.3 при длине волны 470 нанометров, используя калибровочный раствор молибдена 0 мкг/мл (7.2) в качестве опорного раствора.
8. ВЫРАЖЕНИЕ РЕЗУЛЬТАТОВ
Постройте калибровочную кривую, начертив соответствующие массы молибдена в калибровочных растворах (7.2), выраженные в мкг на оси абсцисс, и корреспондирующие величины поглощающей способности (7.4), полученные спектрометром на оси ординат.
На основании данной кривой определите массу молибдена и испытуемом растворе (6.2) и в контрольном растворе (7.1). Эти массы обозначаются (xs) и (xb) соответственно.
Процентное содержание молибдена в удобрении:
$Mo% = [(x_{s} — x_{b}) \times Va \times D](M \times 10^{4})$
Если использовался Метод 9.3:
$Mo% = [(x_{s} — x_{b}) \times Va \times 2D](M \times 10^{4})$
Mo — количество молибдена, выраженное в процентном отношении к удобрению;
a — объем в мл аликвотной части, взятой из последнего разбавленного раствора (6.2);
xs — масса молибдена в мкг в испытуемом растворе (6.2);
xb — масса молибдена в мкг в контрольном растворе (7.1), объем которого соответствует объему (a) аликвотной части испытуемого раствора (6.2);
V — объем в мл экстракта, полученного в соответствии с Методами 9.1 или 9.2;
D — фактор, соответствующий разбавлению, произведенному в п. 6.2;
M — масса в граммах испытуемого образца, полученная в соответствии с Методами 9.1 или 9.2.
Вычисление коэффициента дилюции D: если (a1) и (a2) последовательные аликвотные части и (v1) и (v2) объемы корреспондирующие соответствующему разбавлению, то коэффициент дилюции D вычисляется по формуле:
Метод 9.11. ОПРЕДЕЛЕНИЕ ЦИНКА В ЭКСТРАКТАХ УДОБРЕНИЙ АТОМНО-АБСОРБЦИОННОЙ СПЕКТРОМЕТРИЕЙ
1. ЗАДАЧИ
Данный Метод описывает процедуру определения цинка в экстрактах удобрений.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура применима для анализа образцов удобрений полученных с помощью Методов 9.1 и 9.2 для которых является обязательным указание содержания общего или/и водорастворимого цинка в соответствии с требованиями Приложения I E настоящего Регламента.
3. СУЩНОСТЬ МЕТОДА
После соответствующей очистки и разбавления экстрактов, содержание цинка определяется атомно-абсорбционной спектрометрией.
4. РЕАКТИВЫ
Смотрите Метод 9.4 (4.1)
Смотрите Метод 9.4 (4.2).
Смотрите Метод 9.4 (4.3).
4.4.1 Исходный раствор цинка (1000 мкг/мл):
В 1000-миллилитровой мерной колбе, растворите 1 г цинкового порошка или хлопьев взвешенного с точностью до 0,1 мг в 25 мл соляной кислоты 6 моль/л (4.1). Когда цинк полностью растворится, доведите раствор до объема водой и тщательной перемешайте.
4.4.2. В 200-миллилитровой мерной колбе, разбавьте 20 мл исходного раствора (4.4.1) в растворе соляной кислоты 0,5 моль/л (4.2). Доведите до объема раствором соляной кислоты 0,5 моль/л и тщательно перемешайте.
5. ОБОРУДОВАНИЕ
Атомно-абсорбционный спектрометр: смотрите Метод 9.4 (5). Устройство должно быть оборудовано источником характеристических линий цинка (213,8 нанометров), спектрометр должен позволять производить коррекцию фона.
6. ПРИГОТОВЛЕНИЕ РАСТВОРОВ ДЛЯ АНАЛИЗА
Смотрите Методы 9.1 и/или 9.2 и, если необходимо, 9.3.
Смотрите Метод 9.4 (6.2). Испытуемый раствор должен содержать 10% (v/v) раствора соли лантана (4.3).
7. ПРОЦЕДУРА
Смотрите Метод 9.4 (7.1). Испытуемый раствор должен содержать 10% от объема раствора соли лантана от объема, использованного в п. 6.2.
Смотрите Метод 9.4 (7.2)
Для создания оптимального диапазона определения цинка от 0 до 5 мкг/мл, поместите в указанном порядке 0, 0,5, 1, 2, 3, 4 и 5 мл рабочего раствора (4.4.2) в ряд 100-миллилитровых мерных колб. При необходимости подгоните показатели концентрации соляной кислоты как можно более ближе к показателям испытуемого раствора. В каждую колбу добавьте 10 мл раствора соли лантана использованного в п. 6.2.
Доведите до объема 100 мл раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте. Данные растворы соответственно содержат 0, 0,5, 1, 2, 3, 4 и 5 мкг/мл цинка.
Смотрите Метод 9.4 (7.3). Настройте спектрометр (5) для вычисления на длину волны 213,8 нанометров.
8. ВЫРАЖЕНИЕ РЕЗУЛЬТАТОВ
Смотрите Метод 9.4 (8).
Процентное содержание цинка в удобрении вычисляется по формуле:
$Zn% = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
Если использовался Метод 9.3:
$Zn% = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
Zn — количество цинка, выраженное в процентном отношении к удобрению;
xs — концентрация (мкг/мл) в испытуемом растворе (6.2),
xb — концентрация (мкг/мл) в контрольном растворе (7.1);
V — объем в мл экстракта, полученного в соответствии с Методами 9.1 или 9.2;
D — фактор, соответствующий разбавлению, произведенному в п. 6.2;
M — масса в граммах испытуемого образца, полученная в соответствии с Методами 9.1 или 9.2.
Вычисление коэффициента дилюции D: если (a1), (a2), (a3) ... (ai) и (a) являются аликвотными частями и (v1), (v2), (v3) ... (vi) и (100) являются объемами в мл, корреспондирующими соответствующему разбавлению, то коэффициент дилюции D вычисляется по формуле:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x x (vi / ai) x (100 / a)
ПИТАТЕЛЬНЫЕ МИКРОЭЛЕМЕНТЫ, КОНЦЕНТРАЦИЯ КОТОРЫХ ВЫШЕ 10%
Метод 10.1. ЭКСТРАКЦИЯ ОБЩИХ ПИТАТЕЛЬНЫХ МИКРОЭЛЕМЕНТОВ
1. ЗАДАЧИ
Данный Метод определяет процедуру экстракции следующих питательных микроэлементов: общий бор, общий кобальт, общая медь, общее железо, общий марганец, общий молибден и общий цинк. Целью данной процедуры является проведение наименьшего количества экстракций и определение по возможности уровня содержания каждого из вышеперечисленных питательных микроэлементов при помощи одних и тех же экстрактов.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура относится к удобрениям ЕС, упомянутым в Приложении I E и содержащим (один или более) следующие питательные микроэлементы: бор, кобальт, медь, железо, марганец, молибден и цинк. Данная процедура применима к каждому из питательных микроэлементов, заявленное содержание которого в удобрении превышает 10%.
3. СУЩНОСТЬ МЕТОДА
Растворение в кипящем растворе соляной кислоты.
Экстракция осуществляется опытным путем и может не иметь количественного выражения из-за особенностей продукта или иных составных частей удобрения. В частности, в случае с некоторыми оксидами марганца, извлеченное количество марганца может быть меньше его фактического содержания в удобрении. Производитель удобрений ответственен за то, что заявленное содержание микроэлементов соответствует количеству экстрагированных микроэлементов при условии соблюдения указанных Методов.
4. РЕАКТИВЫ
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с одной частью воды.
5. ОБОРУДОВАНИЕ
Для определения бора в экстракте не используйте боросиликатные изделия из стекла. Так как данный Метод включает кипячение, то предпочтительней использовать тефлон либо кварц. Тщательно промойте стеклянные приборы, если для их очистки использовались моющие средства содержащие бораты (соли борной кислоты).
6. ПРИГОТОВЛЕНИЕ ОБРАЗЦА
Смотрите Метод 1
7. ПРОЦЕДУРА
Возьмите определенное количество удобрения весом 1 или 2 грамма в зависимости от заявленного содержания элемента в данном продукте. Следующая таблица должна использоваться для получения конечного раствора, который, после подходящего разведения, будет соответствовать диапазону измерений для каждого из методов. Образцы должны быть взвешены с точностью до 1 мг.
Поместите образец в 250-миллилитровую колбу.
При необходимости смочите образец небольшим количеством воды, осторожно, небольшими порциями, добавьте 10 мл разбавленной соляной кислоты (4.1) на 1 грамм удобрения, а затем добавьте 50 мл воды. Накройте колбу часовым стеклом и перемешайте. Доведите до кипения на электрической плитке и кипятите в течение 30 минут. Позвольте раствору остыть, изредка его помешивая. Переместите получившийся раствор в 500-миллилитровую мерную колбу. Доведите до объема водой и тщательно перемешайте. Процедите раствор через сухой фильтр в сухой сосуд. Избавьтесь от отходов. Экстракт должен быть идеально прозрачным. Рекомендуется производить определение безотлагательно на аликвотных частях прозрачного фильтрата, в противном случае необходимо закупорить сосуды.
Экстракты, используемые для определения бора: доведите значение pH концентрированным аммиаком в диапазоне значений между 4 и 6. (4.2).
8. ОПРЕДЕЛЕНИЕ
Определение каждого из питательных микроэлементов производится на аликвотных частях определенных в Методе для каждого конкретного питательного микроэлемента.
Методы 10.5, 10.6, 10.7, 10.9 и 10.10 не могут быть использованы для определения элементов присутствующих в хелатированной или комплексной форме.
В данном случае необходимо прежде применить для определения Метод 10.3. В случае если определение производит научный работник в области прикладных наук (Методы 10.8 и 10.11) подобного рода последовательность необязательна.
Метод 10.2. ЭКСТРАКЦИЯ РАСТВОРИМЫХ В ВОДЕ МИКРОЭЛЕМЕНТОВ
1. ЗАДАЧИ
Данный Метод определяет процедуру экстракции водорастворимых форм следующих питательных микроэлементов: бор, кобальт, медь, железо, марганец, молибден и цинк. Целью данной процедуры является проведение наименьшего количества экстракций и определение по возможности уровня содержания каждого из вышеперечисленных питательных микроэлементов при помощи одних и тех же экстрактов.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура относится к удобрениям Сообщества, упомянутым в Приложении I E и содержащим (один или более) следующие питательные микроэлементы: бор, кобальт, медь, железо, марганец, молибден и цинк. Данная процедура применима к каждому из питательных микроэлементов, заявленное содержание которого в удобрении превышает 10%.
3. СУЩНОСТЬ МЕТОДА
Питательные микроэлементы экстрагируются путем встряски удобрений в воде при температуре 20 °C (+/- 2) °C.
Экстракция осуществляется опытным путем и может как иметь, так и не иметь количественного выражения.
4. РЕАКТИВЫ
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с одной частью воды.
5. ОБОРУДОВАНИЕ
5.1. Ротационный шейкер, настроенный на вращение от 35 до 40 оборотов в минуту.
Для определения бора в экстракте не используйте боросиликатные изделия из стекла. Для данного вида экстракции предпочтительнее использовать тефлон либо кварц. Тщательно промойте стеклянные приборы, если для их очистки использовались моющие средства, содержащие бораты (соли борной кислоты).
6. ПРИГОТОВЛЕНИЕ ОБРАЗЦА
Смотрите Метод I.
7. ПРОЦЕДУРА
Возьмите определенное количество удобрения весом 1 или 2 грамма в зависимости от заявленного содержания элемента в данном продукте. Следующая таблица должна использоваться для получения конечного раствора, который, после подходящего разведения, будет соответствовать диапазону измерений для каждого из методов. Образцы должны быть взвешены с точностью до 1 мг.
Поместите образец в 500-миллилитровую колбу.
Добавьте 400 мл воды. Тщательно закупорьте колбу. Сильно встряхните колбу рукой, чтобы перемешать образец, затем поместите колбу в шейкер и взбалтывайте ее на протяжении 30 минут. Доведите до объема водой и тщательно перемешайте.
Немедленно процедите полученный раствор в чистую, сухую колбу. Плотно закройте колбу. Сразу же после фильтрации произведите определение.
Если фильтрат постепенно помутнеет, произведите другую экстракцию, следуя указаниям 7.1 и 7.2 в колбе с объемом Ve. Процедите раствор в предварительно просушенную мерную колбу с объемом W, содержащую 5 мл разбавленной соляной кислоты (4.1). Остановите процеживание при достижении необходимой отметки. Тщательно перемешайте раствор. При соблюдении данных условий количественное выражение V будет равно:
В данном случае растворение зависит от величины V.
8. ОПРЕДЕЛЕНИЕ
Определение каждого из питательных микроэлементов производится на аликвотных частях, определенных в Методе для каждого отдельного питательного микроэлемента. Методы 10.5, 10.6, 10.7, 10.9 и 10.10 не могут быть использованы для определения элементов, присутствующих в хелатированной или комплексной форме.
В данном случае необходимо прежде применить для определения Метод 10.3. В случае если определение производит научный работник в области прикладных наук (Методы 10.8 и 10.11), подобного рода последовательность необязательна.
Метод 10.3. УДАЛЕНИЕ ОРГАНИЧЕСКИХ СОСТАВЛЯЮЩИХ ИЗ ЭКСТРАКТОВ УДОБРЕНИЙ
1. ЗАДАЧИ
Данный метод определяет процедуру удаления органических составляющих из экстрактов удобрений.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура применима для анализа образцов удобрений, извлеченных с помощью Методов 10.1 и 10.2, для которых указание общих и/или водорастворимых элементов обязательно в соответствии с Приложением I E к данному Регламенту.
Присутствие небольшого количества органических веществ, как правило, не влияет на определение питательных микроэлементов при использовании атомно-абсорбционной спектрометрии.
3. СУЩНОСТЬ МЕТОДА
Органические составляющие в аликвотных частях экстракта окисляются перекисью водорода.
4. РЕАКТИВЫ
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с 20 частями воды.
4.2. Раствор перекиси водорода (30% H2O2, d20 = 1,11 г/мл), без питательных микроэлементов.
5. ОБОРУДОВАНИЕ
Электрическая плитка с регулировкой температуры нагрева.
6. ПРОЦЕДУРА
Возьмите 25 мл экстракта раствора, полученного Методом 10.1 или Методом 10.2, и поместите его в 100-миллилитровый лабораторный стакан (мензурку). В случае получения экстракта Методом 10.2, добавьте в него 5 мл разбавленной соляной кислоты (4.1). Затем добавьте 5 мл раствора перекиси водорода (4.2). Накройте его часовым стеклом. Позвольте проистекать процессу окисления при комнатной температуре в течение примерно одного часа, а затем постепенно доведите раствор до кипения и кипятите его в течение получаса. В случае необходимости дополнительно добавьте в раствор 5 мл перекиси водорода, как только раствор будет охлажден. Затем опять доведите раствор до кипения, чтобы удалить излишки перекиси водорода. Дайте раствору остыть, перелейте получившийся раствор в мерную колбу объемом 50 мл и доведите раствор до объема. При необходимости отфильтруйте.
Расчет должен быть произведен на основании данного разбавления при использовании аликвотных частей и вычислении процентного соотношения питательных микроэлементов в продукте.
Метод 10.4. ОПРЕДЕЛЕНИЕ МИКРОЭЛЕМЕНТОВ В ЭКСТРАКТАХ УДОБРЕНИЙ ПУТЕМ АТОМНО-АБСОРБЦИОННОЙ СПЕКТРОМЕТРИИ (ОБЩАЯ МЕТОДИКА)
1. ЗАДАЧИ
Настоящий документ устанавливает основную процедуру определения уровней содержания железа и цинка в экстрактах удобрений атомно-абсорбционной спектрометрией.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура применима для анализа образцов удобрений, извлеченных Методами 10.1 и 10.2, для которых указание содержания общего и/или водорастворимого железа или цинка обязательно в соответствии с Приложением I E к данному Регламенту.
Адаптация данной процедуры для различных питательных микроэлементов раскрывается в методах, специально определенных для каждого из элементов.
В большинстве случаев присутствие небольшого количества органических веществ не влияет на определение питательных микроэлементов при использовании атомно-абсорбционной спектрометрии.
3. СУЩНОСТЬ МЕТОДА
После получения экстракта, при необходимости сократить или устранить интерферирующие химические соединения, экстракт разбавляется до оптимальной концентрации, подходящей для спектрометра, настроенного на длину волны, необходимую для определения питательных микроэлементов.
4. РЕАКТИВЫ
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с 1 частью воды.
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с 20 частями воды.
Данный реагент используется для определения железа и цинка. Он может быть приготовлен любым из двух способов:
(a) с помощью оксида лантана, растворенного в соляной кислоте (4.1). Поместите 11,73 г оксида лантана (La2O3) в 150 мл воды в литровую мерную колбу и добавьте 120 мл соляной кислоты 6 моль/л (4.1). Дайте веществам раствориться, а затем доведите раствор до объема 1 литр, добавив воду, и тщательно перемешайте. Молярная концентрация данного раствора приблизительно 0,5 моль/л в соляной кислоте;
(b) или при помощи растворов сульфата, нитрата или хлорида лантана.
Разведите 26,7 г гептагидрата хлорида лантана (LaCl3 7H2O) или 31,2 г гексагидрата нитрата лантана [La(NO3)3 6H2O], или 26,2 г нонагидрата сульфата лантана [La2(SO4)3 9H2O] в 150 мл воды, а затем добавьте 85 мл соляной кислоты 6 моль/л. Дайте веществам раствориться, а затем доведите раствор до объема 1 литр, добавив воду. Тщательно перемешайте. Молярная концентрация данного раствора приблизительно 0,5 моль/л в соляной кислоте.
Для их приготовления смотрите Методы индивидуального определения для каждого из питательных микроэлементов.
5. ОБОРУДОВАНИЕ
Атомно-абсорбционный спектрометр, снабженный источниками, излучающими характеристическую радиацию для определения питательных микроэлементов.
Аналитик должен следовать инструкциям завода изготовителя и иметь опыт работы с данным устройством. Устройство должно позволять осуществлять корректирование заднего фона для его использования во всех необходимых случаях (например, Zn). Используемыми газами являются воздух и ацетилен.
6. ПРИГОТОВЛЕНИЕ РАСТВОРА ДЛЯ АНАЛИЗА
6.1. Приготовление экстракта растворов питательных микроэлементов, подлежащих определению.
Смотрите Методы 10.1 и/или 10.2, и, если необходимо, 10.3.
Разбавить аликвотную часть экстракта, полученного Методом 10.1, 10.2 или 10.3, водой и/или соляной кислотой (4.1) или (4.2) таким образом, чтобы получить (в конечном растворе для контрольного замера) концентрацию элемента, подлежащего определению, подходящую для используемого калибровочного диапазона (7.2), и концентрацию соляной кислоты не менее 0,5 моль/л и не более 2,5 моль/л.
Данная операция может потребовать более одного успешного разбавления.
Окончательный раствор получается путем помещения аликвотной части разбавленного экстракта в 100-миллилитровую мерную колбу, где объем данной аликвотной части будет (a) мл. Добавьте 10 мл раствора соли лантана (4.3). Доведите до объема раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте. Пускай D будет фактором разбавления.
7. ПРОЦЕДУРА
Приготовьте контрольный раствор, повторив всю процедуру со стадии экстракции, исключая лишь испытуемые образцы удобрения.
Из действующих калибровочных растворов, приготовленных с использованием Методов, данных для каждого индивидуального питательного микроэлемента, приготовьте в 100-миллилитровых мерных колбах ряд не менее пяти калибровочных растворов с возрастающей концентрацией для оптимального измерительного диапазона спектрометра. При необходимости, скорректируйте концентрацию соляной кислоты, чтобы как можно более точно приблизить ее к концентрации разбавленных испытуемых растворов (6.2) Для определения железа и цинка добавьте 10 мл того же раствора соли лантана (4.3), что и в случае (6.2). Доведите до объема раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте.
Приготовьте спектрометр (5) для определения и настройте его на длину волны, данную в Методе для каждого конкретного питательного микроэлемента.
Распылите растворы три раза в следующей последовательности: калибровочный раствор (7.2), испытуемый раствор (6.2) и контрольный раствор (7.1), отмечая результаты и омывая инструмент дистиллированной водой после каждого распыления.
Постройте калибровочную кривую, выводя среднее значение спектрометра для каждого калибровочного раствора (7.2) на оси ординат и значение корреспондирующей концентрации элемента, выраженной в мкг/мл на оси абсцисс.
На основании данной кривой определите концентрации соответствующих питательных микроэлементов и испытуемом растворе xs (6.2) и в контрольном растворе xb (7.1), выражая значения концентрации в мкг на мл.
8. ВЫРАЖЕНИЕ РЕЗУЛЬТАТОВ
Процентное отношение питательных микроэлементов (E) в удобрении равно:
$E(%) = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
Если использовался Метод 9.3:
$E(%) = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
E — количество определенных питательных микроэлементов, выраженное в процентном отношении к удобрению;
xs — концентрация испытуемого раствора (6.2), выраженная в мкг/мл;
xb — концентрация контрольного раствора (7.1), выраженная в мкг/мл;
V — объем экстракта, полученного Методом 9.1 или 9.2, выраженный в мл;
D — фактор, корреспондирующий разбавлению, проводимому в 6.2;
M — масса испытуемого раствора, взятого в соответствии с Методом 9.1 или 9.2, выраженная в граммах.
Вычисление коэффициента дилюции D:
Если (a1), (a2), (a3) ... (ai) и (a) аликвотные части и (v1), (v2), (v3) .... (vi) и (100) объемы, выраженные в мл, корреспондирующие соответствующим разбавлениям, то коэффициент дилюции D будет равен:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x x (vi / ai) x (100 / a)
Метод 10.5. ОПРЕДЕЛЕНИЕ БОРА В ЭКСТРАКТАХ УДОБРЕНИЙ ПУТЕМ АЦИДИМЕТРИЧЕСКОГО/(КИСЛОТНО-ОСНОВНОГО) ТИТРОВАНИЯ
1. ЗАДАЧИ
Данный Метод определяет процедуру определения содержания бора в экстрактах удобрений.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура применима для образцов удобрений, извлеченных Методами 10.1 и 10.2, для которых указание содержания общего и/или водорастворимого бора обязательно в соответствии с Приложением I E к данному Регламенту.
3. СУЩНОСТЬ МЕТОДА
Маннитоборное соединение образуется путем следующей реакции бората и маннита:
C6H8(OH)6 + H3BO3C6H15O8B + H2O
Данное соединение титруется раствором гидроксид натрия до pH 6.3.
4. РЕАКТИВЫ
Растворите 0,1 г красного метила (C15H15N3O2) в 50 мл этанола (95% в 100-миллилитровой мерной колбе). Доведите до объема 100 мл водой. Тщательно перемешайте.
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с 20 частями воды.
Не должен содержать диоксид углерода. Растворите 20 г гранулированного гидроксида натрия (NaOH) в литровой мерной колбе, содержащей около 800 мл кипяченой воды. Когда раствор охладится, доведите его до объема 1000 мл кипяченой водой и тщательно перемешайте.
Не должен содержать диоксид углерода. Разбавьте раствор гидроксида натрия около 0,5 моль/л (4.3) кипяченой водой 20 раз и тщательно перемешайте. Значение раствора, выраженное как бор (B), подлежит определению (см. Параграф 9).
Растворите 0,5719 г борной кислоты (H3BO3), взвешенной с точностью до 0,1 мг, в воде в литровой мерной колбе. Доведите до объема водой и тщательно перемешайте. Поместите раствор в пластиковую бутылку для хранения в рефрижераторе.
5. ОБОРУДОВАНИЕ
5.1. pH-метр со стеклянным электродом;
5.3. 400-миллилитровый лабораторный стакан с тефлоновым стержнем.
6. ПРИГОТОВЛЕНИЯ РАСТВОРА ДЛЯ АНАЛИЗА
Смотрите Методы 10.1, 10.2 и, если необходимо, 10.3.
7. ПРОЦЕДУРА
Поместите в 400-миллилитровый стакан (5.3) аликвот (а) экстракта (6.1), содержащий от 2 до 4 мг B. Добавьте 150 мл воды. Добавьте несколько капель раствора-индикатора красного метила (4.1). В случае проведения экстракции Методом 10.2, подкислите раствор, добавив соляной кислоты (0,5 моль/л), до момента изменения раствора-индикатора, затем добавьте еще 0,5 мл соляной кислоты (0,5 моль/л) (4.2). После добавления 3 г хлорида натрия (4.7) доведите до кипения, чтобы избавиться от диоксида углерода. Дайте раствору остыть. Поместите стакан на магнитную мешалку (5.2) и опустите в раствор прокалиброванные электроды pH-метра (5.1). Доведите pH точно до 6.3, сначала раствором гидроксида натрия 0,5 моль/л, а затем раствором 0,025 моль/л.
Добавьте 20 г D-маннита (4.6), растворите его полностью и тщательно перемешайте. Титрируйте раствором гидроксида натрия 0,025 моль/л (4.4) до pH 6.3 (не менее 1 минуты стабильности). Пускай X1 будет необходимым объемом.
8. КОНТРОЛЬНЫЙ РАСТВОР
Приготовьте контрольный раствор, повторив всю процедуру со стадии приготовления раствора, исключив лишь удобрение. Пускай X0 будет требуемым объемом.
9. ЗНАЧЕНИЕ БОРА (B) В РАСТВОРЕ ГИДРОКСИДА НАТРИЯ (4.4)
Отмерьте пипеткой 20 мл (2,0 мг B) калибровочного раствора (4.5), в 400-миллилитровый стакан и добавьте несколько капель раствора-индикатора метила красного (4.1). Добавьте 3 г хлорида натрия (4.7) и раствор соляной кислоты (4.2) до момента изменения раствора-индикатора (4.1).
Доведите до объема примерно 150 мл и постепенно доведите раствор до кипения, чтобы избавиться от диоксида углерода. Дайте раствору остыть. Поместите стакан на магнитную мешалку (5.2) и опустите в раствор прокалиброванные электроды pH-метра (5.1). Доведите pH точно до 6.3, сначала раствором гидроксида натрия 0,5 моль/л, а затем раствором 0,025 моль/л (4.4).
Добавьте 20 г D-маннита (4.6), растворите его полностью и тщательно перемешайте. Титрируйте раствором гидроксида натрия 0,025 моль/л (4.4) до pH 6.3 (во всяком случае 1 минута стабильности). Пускай V1 будет необходимым объемом.
Приготовьте контрольный раствор тем же самым способом, заместив 20 мл воды на калибровочный раствор. Пускай V0 будет требуемым объемом.
Значение бора (F) в мг/мл стандартного раствора NaOH (4.4) будет следующим:
1 мл раствора гидроксида натрия 0,025 моль/л соответствует 0,27025 мг B.
10. ВЫРАЖЕНИЕ РЕЗУЛЬТАТОВ
Процентное содержание бора в удобрении вычисляется по формуле:
B(\%) = \frac{(X_{1} - X_{0}) \times F \times V}{10 \times a \times M}
B — (%) процентное содержание бора в удобрении;
X1 — объем в мл раствора гидроксида натрия 0,025 моль/л (4.4), необходимый для испытуемого образца;
X0 — объем в мл раствора гидроксида натрия 0,025 моль/л (4.4), необходимый для контрольного образца;
F — значение бора (B) в мг/мл раствора гидроксида натрия 0,025 моль/л (4.4);
V — объем в мл экстракт раствора, полученного в соответствии с Методами 10.1 или 10.2;
a — объем в мл аликвота (7.1), взятого из раствора экстракта (6.1)
M — масса в граммах испытуемого раствора, полученного в соответствии с Методом 10.1 или 10.2.
Метод 10.6. ОПРЕДЕЛЕНИЕ КОБАЛЬТА В ЭКСТРАКТАХ УДОБРЕНИЙ ПРИ ПОМОЩИ ГРАВИМЕТРИЧЕСКОГО АНАЛИЗА С 1-НИТРО-2-НАФТОЛОМ
1. ЗАДАЧИ
Данный документ определяет процедуру определения кобальта в экстрактах удобрений.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура применима для экстрактов из образцов удобрений, полученных Методом 10.1 или Методом 10.2, для которых заявление о содержании кобальта является обязательным в соответствии с Приложением I E к настоящему Регламенту.
3. СУЩНОСТЬ МЕТОДА
Кобальт III соединить с 1-нитрозо-2-нафтолом, чтобы получить красный осадок Co(C10H6ONO)3, 2H2O. После того как кобальт, присутствующий в экстракте, был преобразован в кобальт III, кобальт выпадет в осадок в уксусной кислоте с помощью раствора 1-нитрозо-2-нафтола. После фильтрации осадок промывается и просушивается до устойчивой массы, а затем взвешивается как Co(C10H6ONO)3, 2H2O.
4. РЕАКТИВЫ
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с 1 частью воды.
4.5. раствор уксусной кислоты (1:2), около 6 моль/л:
Смешайте одну часть уксусной кислоты (4.4) с 2 частями воды.
4.6. Раствор 1-нитрозо-2-нафтол в 100 мл уксусной кислоты (4.4). Добавьте 100 мл тепловатой воды. Тщательно перемешайте. Сразу же отфильтруйте. Полученный раствор должен быть использован немедленно.
5. ОБОРУДОВАНИЕ
5.1. Тигель P 16/ISO 4 793, пористость 4, вместительность от 30 до 50 мл.
6. ПРИГОТОВЛЕНИЕ РАСТВОРА ДЛЯ АНАЛИЗА
Смотрите Методы 10.1 или 10.2.
Поместите аликвот экстракта, содержащий более 20 мг кобальта в 400-миллилитровый стакан. Если экстракт получен методом 10.2, подкислите его 5 каплями соляной кислоты (4.3). Добавьте около 10 мл раствора перекиси водорода (4.1). Дайте окислителю вступить в реакцию в холодном состоянии в течение 15 минут, затем доведите раствор до объема 100 мл водой. Накройте стакан часовым стеклом. Доведите раствор до точки кипения и позвольте ему кипеть в течение 10 минут. Охладите. Сделайте раствор щелочным, добавляя раствор гидроксида натрия (4.2) каплю за каплей, пока не выпадет черный осадок гидроксида кобальта.
7. ПРОЦЕДУРА
Добавьте 10 мл уксусной кислоты (4.4) и доведите раствор до объема 200 мл водой. Нагрейте до закипания. Используя бюретку, добавьте по каплям 20 мл раствора 1-нитрозо-2-нафтола, непрерывно встряхивая раствор. Завершите процедуру энергичным взбалтыванием, чтобы сгустить осадок.
Отфильтруйте раствор предварительно взвешенным тиглем (5.1) и следите, чтобы тигель не закупорился. Помня об этом, убедитесь, что жидкость остается поверх от осадка на протяжении всего фильтрационного процесса.
Промойте стакан разбавленной уксусной кислотой (4.5), чтобы удалить осадок, промойте осадок на фильтре уксусной кислотой (4.5), а после — три раза горячей водой.
Высушите его в сушильной печи (5.2) при температуре 130 (+/- 2) °C до образования постоянной массы.
8. ВЫРАЖЕНИЕ РЕЗУЛЬТАТОВ
1 мг Co (C10H6ONO)3, 2H2O осадка соответствует 0,096381 мг Co.
Процентное содержание кобальта (Co) в удобрении вычисляется по формуле:
Co(\%) = X \times 0,0096381 \times \frac{V \times D}{a \times M}
V — объем в мл экстракта раствора, полученного в соответствии с Методом 10.1 или Методом 10.2;
a — объем в мл аликвота, взятого из последнего разбавления;
D — коэффициент дилюции данного аликвота;
M — масса в граммах испытуемого образца.
Метод 10.7. ОПРЕДЕЛЕНИЕ МЕДИ В ЭКСТРАКТАХ УДОБРЕНИЙ ПРИ ПОМОЩИ ТИТРОМЕТРИЧЕСКОГО (ОБЪЕМНОГО) АНАЛИЗА
1. ЗАДАЧИ
Данный документ определяет процедуру определения меди в экстрактах удобрений
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура применима для экстрактов из образцов удобрений, полученных Методом 10.1 или Методом 10.2, для которых заявление о содержании меди является обязательным в соответствии с Приложением I E к настоящему Регламенту.
3. СУЩНОСТЬ МЕТОДА
Ионы меди сокращаются в кислой среде с йодидом калия:
2Cu^{+ +} + 4I^{-} \rightarrow 2CuI + I_{2}
Йод, выделенный подобным образом, титруется стандартным раствором тиосульфата натрия с присутствием крахмала в качестве индикатора по следующей формуле:
I_{2} + 2Na_{2}S_{2}O_{3} \rightarrow 2NaI + Na_{2}S_{4}O_{6}
4. РЕАКТИВЫ
4.3. 10% (w/v) раствор бифторида аммония:
Храните раствор в пластиковом контейнере.
Смешайте 1 часть аммония (NH4OH, d20 = 0,9 г/мл) с одной частью воды.
Растворите 7,812 г пентагидрата тиосульфата натрия (Na2S2O35H2O) водой в литровой мерной колбе. Данный раствор должен быть приготовлен так, что 1 мл = 2 мг Cu. Для стабилизации раствора добавьте несколько капель хлороформа. Раствор должен храниться в стеклянной посуде защищенной от прямого света.
Храните данный раствор в пластиковой колбе.
Поместите 2,5 г крахмала в 600-миллилитровый стакан. Добавьте около 500 мл воды. Вскипятите, перемешивая. Охладите до комнатной температуры. Раствор имеет короткий период сохранности. Его жизнеспособность может быть увеличена добавлением около 10 мг йодида ртути.
5. ПРИГОТОВЛЕНИЕ РАСТВОРА ДЛЯ АНАЛИЗА
Смотрите Методы 10.1 и 10.2.
6. ПРОЦЕДУРА
Поместите аликвотную часть раствора, содержащего не менее 20 — 40 мг Cu в 500-миллилитровую колбу Эрленмейера.
Путем короткого кипячения избавьтесь от любого избытка кислорода. Доведите до объема примерно 100 мл воды. Добавьте 5 мл азотной кислоты (4.1), доведите до кипения и кипятите раствор примерно полминуты.
Уберите колбу Эрленмейера с нагревательного устройства, добавьте около 3 г мочевины (4.2) и возобновите кипячение на протяжении еще 30 секунд.
Уберите раствор с нагревательного устройства и добавьте 200 мл холодной воды. Если необходимо, охладите содержимое колбы Эрленмейера до комнатной температуры.
Постепенно добавьте раствор гидроксида аммония (4.3) и перемешайте. Добавьте 10 г йодида калия (4.6) и растворите его.
Поместите колбу Эрленмейера на магнитную мешалку. Поместите внутрь колбы стержень и настройте мешалку на нужную скорость.
Используя бюретку, добавьте стандартный раствор тиосульфата натрия (4.5) пока коричневый цвет йода, образованного из раствора, не станет менее интенсивным.
Добавьте 10 мл раствора крахмала (4.8).
Продолжайте титрование раствором тиосульфата натрия (4.5) до почти полного исчезновения пурпурного цвета.
Добавьте 20 мл раствора тиоцианата калия (4.7) и продолжайте титрование до полного исчезновения фиолетово-голубого цвета. Запишите объем полученного раствора тиосульфата.
7. ВЫРАЖЕНИЕ РЕЗУЛЬТАТОВ
1 мл стандартного раствора тиосульфата натрия (4.5) соответствует 2 мг Cu.
Процентное содержание меди в удобрении вычисляется по формуле:
Cu(\%) = X \frac{V}{a \times M \times 5}
X — объем в мл использованного раствора тиосульфата натрия;
V — объем в мл экстракта раствора, полученного в соответствии с Методами 10.1 и 10.2;
a — объем в мл аликвотной части;
M — масса испытуемого образца, полученного в соответствии с Методами 10.1 и 10.2.
Метод 10.8. ОПРЕДЕЛЕНИЕ ЖЕЛЕЗА В ЭКСТРАКТАХ УДОБРЕНИЙ ПУТЕМ АТОМНО-АБСОРБЦИОННОЙ СПЕКТРОМЕТРИИ
1. ЗАДАЧИ
Данный Метод описывает процедуру определения железа в экстрактах удобрений.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура применима для анализа образцов удобрений, полученных с помощью Методов 10.1 и 10.2, для которых является обязательным заявление об общем или/и водорастворимом железе в соответствии с требованиями Приложения I E к настоящему Регламенту.
3. СУЩНОСТЬ МЕТОДА
После соответствующей очистки и разбавления экстрактов содержание железа определяется атомно-абсорбционной спектрометрией.
4. РЕАКТИВЫ
Смотрите Метод 10.4 (4.1).
Смотрите Метод 10.4 (4.2).
4.3. Раствор перекиси водорода (30% H2O2, d20 = 1,11 г/мл), свободной от питательных микроэлементов.
Смотрите Метод 10.4 (4.3).
4.5.1 Исходный раствор железа (1000 мкг/мл).
В 500-мл стакан, взвесив с точностью до 0,1 мг, поместите 1 г железной проволоки, добавьте 200 мл 6 моль/л соляной кислоты (4.1) и 15 мл раствора перекиси водорода (4.3) и нагрейте получившийся раствор на электрической плитке до полного растворения железа. После охлаждения перелейте получившееся содержимое в 1000-миллилитровую мерную колбу. Доведите до объема водой и тщательно перемешайте.
4.5.2 Рабочий раствор железа (100 мкг/мл).
Поместите 20 мл исходного раствора (4.5.1) в 200-миллилитровую мерную колбу. Доведите до объема раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте.
5. ОБОРУДОВАНИЕ
Атомно-абсорбционный спектрометр: смотрите Метод 10.4 (5). Устройство должно быть оборудовано источником характеристического излучения железа (248,3 нанометров).
6. ПРИГОТОВЛЕНИЕ РАСТВОРА, ПОДЛЕЖАЩЕГО АНАЛИЗУ
Смотрите Методы 10.1 и/или 10.2, и, если необходимо, 10.3.
Смотрите Метод 10.4 (6.2). Испытуемый раствор должен содержать 10% (v/v) раствора соли лантана (4.3).
7. ПРОЦЕДУРА
Смотрите Метод 10.4 (7.1). Контрольный раствор должен содержать 10% (v/v) раствора соли лантана, используемого в п. 6.2.
Смотрите Метод 10.4 (7.2).
Для создания оптимального диапазона определения железа от 0 до 10 мкг/мл, поместите в указанном порядке 0, 2, 4, 6, 8 и 10 мл рабочего раствора (4.5.2) в ряд 100-миллилитровых мерных колб. При необходимости подгоните показатели концентрации соляной кислоты как можно ближе к показателям испытуемого раствора. Добавьте 10 мл раствора соли лантана, используемого в п. 6.2. Доведите до объема раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте. Данные растворы соответственно содержат 0, 2, 4, 6, 8 и 10 мкг/мл железа.
Смотрите Метод 10.4 (7.3). Настройте спектрометр (5) для вычисления на длину волны 248,3 нанометров.
8. ВЫРАЖЕНИЕ РЕЗУЛЬТАТОВ
Смотрите Метод 10.4 (8).
Процентное содержание железа в удобрении вычисляется по формуле:
$Fe(%) = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
Если использовался Метод 10.3:
$Fe(%) = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
Fe — количество железа, выраженное в процентном отношении к удобрению;
xs — концентрация (мкг/мл) в испытуемом растворе (6.2),
xb — концентрация (мкг/мл) в контрольном растворе (7.1);
V — объем в мл экстракта, полученного в соответствии с Методами 10.1 или 10.2;
D — фактор, соответствующий разбавлению, произведенному в п. 6.2;
M — масса в граммах испытуемого образца, полученная в соответствии с Методами 10.1 или 10.2.
Вычисление коэффициента дилюции D: если (a1), (a2), (a3) ... (ai) и (a) являются аликвотными частями и (v1), (v2), (v3) ... (vi) и (100) являются объемами в мл, корреспондирующими соответствующему разбавлению, то коэффициент дилюции D вычисляется по формуле:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x (vi / ai) x x (100 / a)
Метод 10.9. ОПРЕДЕЛЕНИЕ МАРГАНЦА В ЭКСТРАКТАХ УДОБРЕНИЙ ПРИ ПОМОЩИ ТИТРОМЕТРИЧЕСКОГО АНАЛИЗА
1. ЗАДАЧИ
Данный Метод описывает процедуру определения марганца в экстрактах удобрений.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура применима для образцов удобрений, извлеченных Методами 10.1 и 10.2, для которых заявление о содержании марганца обязательно в соответствии с Приложением I E к данному Регламенту.
3. СУЩНОСТЬ МЕТОДА
Ионы хлорида, присутствующие в экстракте, выводятся путем кипячения экстракта с серной кислотой. Марганец окисляется висмутатом натрия в азотно-кислотной среде. Образовавшийся перманганат сокращается избытком железистого сульфата. Данный избыток титруется раствором перманганата калия.
4. РЕАКТИВЫ
Осторожно смешайте 1 часть концентрированной серной кислоты (4.1) с 1 частью воды.
Смешайте 3 части азотной кислоты (HNO3, d20 = 1,40 г/мл) с 4 частями воды.
Смешайте 1 часть азотной кислоты 6 моль/л с 19 частями воды.
Растворите 41,6 г железистого сульфата гептагидрата (FeSO4.7H2O) в литровой мерной колбе. Добавьте 25 мл концентрированной серной кислоты (4.1) и 25 мл фосфорной кислоты (4.7). Доведите до объема 1000 мл. Перемешайте.
Взвесьте 3,160 г перманганата калия (KMnO4) с точностью до 0,1 мг. Растворите и доведите до объема 1000 мл водой.
Растворите 1,7 г нитрата серебра (AgNO3) в воде и доведите до объема 100 мл.
5. ОБОРУДОВАНИЕ
5.1. Тигель P16/ISO 4 793, пористость 4, вместительность 50 мл, поднятый над 500-миллилитровой фильтрационной колбой.
6. ПРИГОТОВЛЕНИЕ РАСТВОРА ДЛЯ АНАЛИЗА
Смотрите Методы 10.1 или 10.2. Если неизвестно, присутствуют ли в растворе ионы хлорида, проведите тест одной каплей раствора нитрата серебра (4.10).
6.2. В случае отсутствия ионов хлорида, поместите аликвот экстракта, содержащий от 10 до 20 мг марганца в высокий 400-миллилитровый стакан вытянутой формы. Доведите до объема примерно 25 мл путем испарения или добавления воды. Добавьте 2 мл концентрированной серной кислоты (4.1)
Поместите аликвот экстракта, содержащий от 10 до 20 мг марганца в высокий 400-миллилитровый стакан. Добавьте 5 мл серной кислоты 9 моль/л (4.2). Накрыв раствор газоуловителем, доведите до кипения на электрической плитке и поддерживайте кипение до образования обильного белого дыма. Продолжайте до тех пор, пока объем не сократится до примерно 2 мл (тонкая пленка сиропообразной жидкости на дне стакана). Дайте остыть до комнатной температуры. Осторожно добавьте 25 мл воды и вновь проведите тест на присутствие хлоридов одной каплей раствора нитрата серебра (4.10). Если хлориды все еще остались, повторите процедуру после добавления 5 мл серной кислоты 9 моль/л (4.2).
7. ПРОЦЕДУРА
Добавьте 25 мл азотной кислоты 6 моль/л (4.3) и 2,5 г висмутата натрия (4.5) в 400-миллилитровый стакан, содержащий испытуемый раствор. Хорошенько встряхните его в течение 3 минут на магнитной мешалке (5.2). Добавьте 50 мл азотной кислоты 0,3 моль/л и встряхните вновь. Отфильтруйте в вакууме через тигель (5.1), дно которого должно быть покрыто Кизельгуром (4.6). Промойте тигель несколько раз азотной кислотой 0,3 моль/л (4.4) до образования бесцветного фильтрата.
Поместите фильтрат и моющий раствор в 500-миллилитровый стакан. Смешайте и добавьте 25 мл раствора железистого сульфата 0,15 моль/л (4.8). Если фильтрат станет желтым после добавления железистого сульфата, добавьте 3 мл ортофосфорной кислоты 15 моль/л (4.7).
Используя бюретку, титруйте избыток железистого сульфата раствором перманганата калия 0,02 моль/л (4.9) до приобретения смесью розового цвета (цвет остается стабильным в течение 1 минуты). Произведите контрольный тест при тех же условиях, пропустив лишь контрольный образец.
Окислившиеся растворы не должны вступать в контакт с резиной.
8. ВЫРАЖЕНИЕ РЕЗУЛЬТАТОВ
1 мл раствора перманганата калия 0,02 моль/л соответствует 1,099 мг марганца (Mn).
Процентное содержание марганца в удобрении вычисляется по формуле:
Mn(\%)where = (x_{b} - x_{s}) \times 0,1099 \times \frac{V}{a \times M}
xb — объем в мл перманганата, использованного для контрольного образца;
xs — объем в мл перманганата, использованного для испытуемого образца;
V — объем в мл раствора экстракта, полученного в соответствии с Методами 10.1 и 10.2;
a — объем в мл аликвотной части, взятой из экстракта;
M — масса в граммах испытуемого образца.
Метод 10.10. ОПРЕДЕЛЕНИЕ МОЛИБДЕНА В ЭКСТРАКТАХ УДОБРЕНИЙ ПРИ ПОМОЩИ ГРАВИМЕТРИЧЕСКОГО АНАЛИЗА С 8-ГИДРОКСИХИНОЛИНА
1. ЗАДАЧИ
Данный документ описывает процедуру определения молибдена в экстрактах удобрений.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура применима для экстрактов из образцов удобрений, полученных Методами 10.1 и 10.2, для которых заявление о содержании молибдена является обязательным в соответствии с Приложением I E к данному Регламенту.
3. СУЩНОСТЬ МЕТОДА
Уровень молибдена определяется выпадением осадка (как оксинат молибденила) при особых условиях.
4. РЕАКТИВЫ
Осторожно перелейте 55 мл серной кислоты (H2SO4, d20 = 1,84 г/мл) в литровую мерную колбу, содержащую 800 мл воды. Перемешайте. После охлаждения, доведите объем до одного литра. Перемешайте.
Смешайте 1 часть концентрированного раствора аммиака (NH4OH, d20 = 0,9 г/мл) с тремя частями воды.
Смешайте 1 часть концентрированной уксусной кислоты (99,7% CH3COOH, d20 = 1,049 г/мл) с 3 частями воды.
4.4. Раствор двунатриевой соли этилендиаминтетрауксусной кислоты (EDTA).
Растворите 5 г Na2EDTA в воде в 100-миллилитровой мерной колбе. Доведите объем до отметки и перемешайте.
В 100-миллилитровой мерной колбе растворите 15 мл концентрированной уксусной кислоты и 30 граммов ацетата аммония в воде. Доведите объем до 100 мл.
В 100-миллилитровой мерной колбе растворите 3 г 8-оксихинолина в 5 мл концентрированной уксусной кислоты. Добавьте 80 мл воды. Добавляйте по каплям раствор аммиака (4.2) до помутнения раствора, а затем добавляйте уксусную кислоту (4.3), пока раствор снова не станет прозрачным.
Доведите до объема 100 мл водой.
5. ОБОРУДОВАНИЕ
5.2. pH-метр со стеклянным электродом.
6. ПРИГОТОВЛЕНИЕ РАСТВОРА ДЛЯ АНАЛИЗА
6.1. Приготовление раствора молибдена. Смотрите Метод 10.1 и Метод 10.2.
7. ПРОЦЕДУРА
Поместите аликвотную часть, содержащую от 25 до 100 мг Mo, в 250-миллилитровый стакан. Доведите до объема 50 мл водой. Доведите pH данного раствора до 5, добавив по каплям раствор серной кислоты (4.1). Добавьте 15 мл раствора EDTA (4.4), а затем 5 мл буферного раствора (4.5). Доведите объем примерно до 80 мл водой.
Слегка нагрейте раствор. Постоянно помешивая, добавьте раствор оксина (4.6). Продолжайте преципитацию до прекращения видимого формирования осадка.
Добавляйте реагент, пока надоосадночная (супернатант) жидкость не приобретет слегка желтый цвет. Количества 20 мл должно быть достаточно. Продолжайте слегка нагревать осадок в течение 2 или 3 минут.
Отфильтруйте осадок через тигель (5.1). Промойте его несколько раз 20 мл горячей воды. Смываемая вода постепенно должна стать бесцветной, индицируя, что оксин больше не присутствует в растворе.
Высушите осадок при температуре от 130 до 135 °C до устойчивой (постоянной) массы (по меньшей мере 1 час). Дайте остыть осадку в сушильной печи, а затем взвесьте.
8. ВЫРАЖЕНИЕ РЕЗУЛЬТАТОВ
1 мг оксината молибденила, MoO2(C9H6ON)2, соответствует 0,2305 мг Mo.
Процентное содержание молибдена в удобрении вычисляется по формуле:
Mo(\%) = X \times 0,02305 \times \frac{V \times D}{a \times M}
X — масса в мг осадка оксината молибденила;
V — объем в мл раствора экстракта в соответствии с Методами 10.1 или 10.2;
a — объем в мл аликвота, взятого из последнего разбавления;
D — коэффициент дилюции аликвота;
M — масса в граммах испытуемого образца.
Метод 10.11. ОПРЕДЕЛЕНИЕ ЦИНКА В ЭКСТРАКТАХ УДОБРЕНИЙ ПУТЕМ АТОМНО-АБСОРБЦИОННОЙ СПЕКТРОМЕТРИИ
1. ЗАДАЧИ
Данный Метод описывает процедуру определения цинка в экстрактах удобрений.
2. ОБЛАСТЬ ПРИМЕНЕНИЯ
Данная процедура применима для анализа образцов удобрений, полученных с помощью Методов 10.1 и 10.2, для которых является обязательным заявление об общем или/и водорастворимом цинке в соответствии с требованиями Приложения I E к настоящему Регламенту.
3. СУЩНОСТЬ МЕТОДА
После соответствующей очистки и разбавления экстрактов содержание цинка определяется атомно-абсорбционной спектрометрией.
4. РЕАКТИВЫ
Смотрите Метод 10.4 (4.1).
Смотрите Метод 10.4 (4.2).
Смотрите Метод 10.4 (4.3).
4.4.1 Исходный раствор цинка (1000 мкг/мл).
В 1000-миллилитровой мерной колбе растворите 1 г цинкового порошка или хлопьев, взвешенных с точностью до 0,1 мг, в 25 мл соляной кислоты 6 моль/л (4.1). Когда цинк полностью растворится, доведите раствор до объема водой и тщательной перемешайте.
4.4.2. В 200-миллилитровой мерной колбе разбавьте 20 мл исходного раствора (4.4.1) в растворе соляной кислоты 0,5 моль/л (4.2). Доведите до объема раствором соляной кислоты 0,5 моль/л и тщательно перемешайте.
5. ОБОРУДОВАНИЕ
Атомно-абсорбционный спектрометр: смотрите Метод 10.4 (5). Устройство должно быть оборудовано источником характеристических линий цинка (213,8 нанометров), спектрометр должен позволять производить коррекцию фона.
6. ПРИГОТОВЛЕНИЕ РАСТВОРОВ ДЛЯ АНАЛИЗА
Смотрите Методы 10.1 и/или 10.2, и, если необходимо, 10.3.
Смотрите Метод 10.4 (6.2). Испытуемый раствор должен содержать 10% (v/v) раствора соли лантана (4.3).
7. ПРОЦЕДУРА
Смотрите Метод 10.4 (7.1). Испытуемый раствор должен содержать 10% от объема раствора соли лантана от объема, использованного в п. 6.2.
Смотрите Метод 10.4 (7.2).
Для создания оптимального диапазона определения цинка от 0 до 5 мкг/мл, поместите в указанном порядке 0, 0,5, 1, 2, 3, 4 и 5 мл рабочего раствора (4.4.2) в ряд 100-миллилитровых мерных колб. При необходимости доведите показатели концентрации соляной кислоты как можно ближе к показателям испытуемого раствора. В каждую колбу добавьте 10 мл раствора соли лантана, использованного в п. 6.2.
Доведите до объема 100 мл раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте. Данные растворы соответственно содержат 0, 0,5, 1, 2, 3, 4 и 5 мкг/мл цинка.
Смотрите Метод 10.4 (7.3). Настройте спектрометр (5) для вычисления на длину волны 213,8 нанометров.
8. ВЫРАЖЕНИЕ РЕЗУЛЬТАТОВ
Смотрите Метод 10.4 (8).
Процентное содержание цинка в удобрении вычисляется по формуле:
$Zn(%) = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
Если использовался Метод 10.3:
$Zn(%) = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
Zn — количество цинка, выраженное в процентном отношении к удобрению;
xs — концентрация (мкг/мл) в испытуемом растворе (6.2);
xb — концентрация (мкг/мл) в контрольном растворе (7.1);
V — объем в мл экстракта, полученного в соответствии с Методами 10.1 или 10.2;
D — фактор, соответствующий разбавлению, произведенному в п. 6.2;
M — масса в граммах испытуемого образца, полученная в соответствии с Методами 10.1 или 10.2.
Вычисление коэффициента дилюции D: если (a1), (a2), (a3) ... (ai) и (a) являются аликвотными частями и (v1), (v2), (v3) ... (vi) и (100) являются объемами в мл, корреспондирующими соответствующему разбавлению, то коэффициент дилюции D вычисляется по формуле:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x ... x (vi / ai) x x (100 / a)
ХЕЛАТООБРАЗОВАТЕЛИ И КОМПЛЕКСООБРАЗУЮЩИЕ АГЕНТЫ
Метод 11.1. ОПРЕДЕЛЕНИЕ СОДЕРЖАНИЯ ХЕЛАТИРОВАННЫХ МИКРОЭЛЕМЕНТОВ И ХЕЛАТОСВЯЗАННОЙ ДОЛИ МИКРОЭЛЕМЕНТОВ
EN 13366: Удобрения. Обработка смолой катионообменников для определения содержания хелатированных микроэлементов и хелатосвязанной доли микроэлементов.
Настоящий метод исследования прошел межлабораторные испытания.
Метод 11.2. ОПРЕДЕЛЕНИЕ ЭДТА, ГЭДТА И ДТПА
EN 13368-1: Удобрения. Определение содержания хелатообразователей в удобрениях методом ионной хроматографии. — Часть 1: ЭДТА, ГЭДТА и ДТПА.
Настоящий метод исследования прошел межлабораторные испытания.
Метод 11.3. ОПРЕДЕЛЕНИЕ ЖЕЛЕЗА, ХЕЛАТИРОВАННОГО O,O-EDDHA, O,O-EDDHMA И HBED
EN 13368-2: Удобрения — Определение хелатообразователей в удобрениях с помощью ионной хроматографии. Часть 2. Определение железа (Fe), хелатированного o,o-EDDHA, o,o-EDDHMA и HBED, методом ион-парной хроматографии.
Настоящий метод исследования прошел межлабораторные испытания.
Метод 11.4. ОПРЕДЕЛЕНИЕ ЖЕЛЕЗА, ХЕЛАТИРОВАННОГО EDDHSA
EN 15451: Удобрения. Определение содержания хелатообразователей. Определение железа в хелатной форме EDDHSA посредством ион-парной хроматографии.
Настоящий метод исследования прошел межлабораторные испытания.
Метод 11.5. ОПРЕДЕЛЕНИЕ ЖЕЛЕЗА, ХЕЛАТИРОВАННОГО O,P-EDDHA
EN 15452: Удобрения. Определение содержания хелатообразователей. Определение железа в хелатной форме o,p-EDDHA посредством обращеннофазной высокоэффективной жидкостной хроматографии (HPLC).
Настоящий метод исследования прошел межлабораторные испытания.
Метод 11.6. ОПРЕДЕЛЕНИЕ IDHA
EN 15950: Удобрения — Определение N-(1,2-дикарбоксиэтил)-D,L-аспарагиновой кислоты (иминодиянтарной кислоты, IDHA) с использованием высокоэффективной жидкостной хроматографии (HPLC).
Настоящий метод исследования прошел межлабораторные испытания.
Метод 11.7. ОПРЕДЕЛЕНИЕ ЛИГНОСУЛЬФАТОВ
EN 16109: Удобрения. Определение комплексных микропитательных ионов в удобрениях. Идентификация лигносульфатов.
Настоящий метод исследования прошел межлабораторные испытания.
Метод 11.8. ОПРЕДЕЛЕНИЕ КОМПЛЕКСНОГО СОДЕРЖАНИЯ МИКРОЭЛЕМЕНТОВ И КОМПЛЕКСНОЙ ФРАКЦИИ МИКРОЭЛЕМЕНТОВ
EN 15962: Удобрения. Определение комплексного содержания микроэлементов и комплексной фракции микроэлементов.
Настоящий метод исследования прошел межлабораторные испытания.
Метод 11.9. ОПРЕДЕЛЕНИЕ [S,S]-EDDS
EN 13368-3 Часть 3: Удобрения — Определение хелатирующих агентов в удобрениях с помощью хроматографии: Определение [S,S]-EDDS ионно-парной хроматографией
Настоящий метод исследования прошел межлабораторные испытания.
Метод 11.10. ОПРЕДЕЛЕНИЕ ГЕПТАГЛЮКОНОВОЙ КИСЛОТЫ (HGA)
EN 16847: Удобрения. Определение комплексообразующих агентов в удобрениях. Идентификация гептаклюконовой кислоты с использованием хроматографии.
Настоящий метод исследования прошел межлабораторные испытания.
ИНГИБИТОРЫ НИТРИФИКАЦИИ И УРЕАЗЫ
Метод 12.1. ОПРЕДЕЛЕНИЕ ДИЦИАНДИАМИДА
EN 15360: Удобрения. Определение содержания дициандиамида. — Метод жидкостной хроматографии высокого разрешения (HPLC).
Настоящий метод исследования прошел межлабораторные испытания.
Метод 12.2. ОПРЕДЕЛЕНИЕ N-(N-БУТИЛ)ТИОФОСФОРНОГО ТРИАМИДА (NBPT)
EN 15688: Удобрения. Определение содержания ингибитора уреазы N-(n-бутил) тиофосфорного триамида (NBPT) с помощью жидкостной хроматографии высокого разрешения (HPLC).
Настоящий метод исследования прошел межлабораторные испытания.
Метод 12.3. ОПРЕДЕЛЕНИЕ 3-МЕТИЛПИРАЗОЛА
EN 15905: Удобрения — Определение 3-метилпиразола (MP) с применением высокоэффективной жидкостной хроматографии (HPLC).
Настоящий метод исследования прошел межлабораторные испытания.
Метод 12.4. ОПРЕДЕЛЕНИЕ TZ
EN 16024: Удобрения. — Определение 1H-1,2,4-триазола в мочевине и удобрениях, содержащих мочевину. Метод с применением высокоэффективной жидкостной хроматографии (HPLC).
Настоящий метод исследования прошел межлабораторные испытания.
Метод 12.5. ОПРЕДЕЛЕНИЕ 2-NPT
EN 16075: Удобрения. — Определение N-(2-нитрофенил)фосфорного триамида в мочевине и в удобрениях, содержащих мочевину. Метод с применением высокоэффективной жидкостной хроматографии (HPLC).
Настоящий метод исследования прошел межлабораторные испытания.
Метод 12.6. ОПРЕДЕЛЕНИЕ DMPP
EN 16328: Удобрения. Определение 3,4-диметил-1H-пиразол фосфата (DMPP). Метод с применением высокоэффективной жидкостной хроматографии (HPLC).
Настоящий метод исследования прошел межлабораторные испытания.
Метод 12.7. ОПРЕДЕЛЕНИЕ NBPT/NPPT
EN 16651: Удобрения. Определение N-(n-Бутил)фосфоротиоидного триамида (NBPT) и N-(n-Пропил)фосфоротиоидного триамида (NPPT). Метод с применением высокоэффективной жидкостной хроматографии (HPLC).
Настоящий метод исследования прошел межлабораторные испытания.
Метод 13.1. ОПРЕДЕЛЕНИЕ СОДЕРЖАНИЯ КАДМИЯ
EN 14888: Удобрения и известковые материалы. Определение содержания кадмия.
Настоящий метод исследования прошел межлабораторные испытания.
Метод 14.1. ОПРЕДЕЛЕНИЕ РАСПРЕДЕЛЕНИЯ РАЗМЕРОВ ИЗВЕСТКОВЫХ МАТЕРИАЛОВ ПОСРЕДСТВОМ СУХОГО И МОКРОГО ПРОСЕИВАНИЯ
EN 12948: Известковые материалы. Определение распределения размеров посредством сухого и мокрого просеивания.
Настоящий метод исследования прошел межлабораторные испытания.
Метод 14.2. ОПРЕДЕЛЕНИЕ СПОСОБНОСТИ К РЕАКЦИИ КАРБОНАТНЫХ И СИЛИКАТНЫХ ИЗВЕСТКОВЫХ МАТЕРИАЛОВ С СОЛЯНОЙ КИСЛОТОЙ
EN 13971: Карбонатные и силикатные известковые материалы. Определение способности к реакции. Метод потенциометрического титрирования с использованием соляной кислоты.
Настоящий метод исследования прошел межлабораторные испытания.
Метод 14.3. ОПРЕДЕЛЕНИЕ СПОСОБНОСТИ К РЕАКЦИИ ПОСРЕДСТВОМ МЕТОДА АВТОМАТИЧЕСКОГО ТИТРОВАНИЯ С ИСПОЛЬЗОВАНИЕМ ЛИМОННОЙ КИСЛОТЫ
EN 16357: Карбонатные известковые материалы. Определение способности к реакции. Метод автоматического титрирования с использованием лимонной кислоты.
Настоящий метод исследования прошел межлабораторные испытания.
Метод 14.4. ОПРЕДЕЛЕНИЕ НЕЙТРАЛИЗУЮЩЕГО ЗНАЧЕНИЯ ИЗВЕСТКОВЫХ МАТЕРИАЛОВ
EN 12945: Известковые материалы. Определение нейтрализующего значения. Методы титрирования.
Настоящий метод исследования прошел межлабораторные испытания.
Метод 14.5. ОПРЕДЕЛЕНИЕ КАЛЬЦИЯ В ИЗВЕСТКОВЫХ МАТЕРИАЛАХ МЕТОДОМ ОКСАЛАТА
EN 13475: Известковые материалы. Определение содержания кальция. Метод оксалата.
Настоящий метод исследования прошел межлабораторные испытания.
Метод 14.6. ОПРЕДЕЛЕНИЕ КАЛЬЦИЯ И МАГНИЯ В ИЗВЕСТКОВЫХ МАТЕРИАЛАХ С ПОМОЩЬЮ КОМПЛЕКСОМЕТРИИ
EN 12946: Известковые материалы. Определение содержания кальция и магния. Метод комплексометрии.
Настоящий метод исследования прошел межлабораторные испытания.
Метод 14.7. ОПРЕДЕЛЕНИЕ МАГНИЯ В ИЗВЕСТКОВЫХ МАТЕРИАЛАХ МЕТОДОМ АТОМНОЙ АБСОРБЦИОННОЙ СПЕКТРОМЕТРИИ
EN 12947: Известковые материалы. Определение содержания магния. Метод атомной абсорбционной спектрометрии.
Настоящий метод исследования прошел межлабораторные испытания.
Метод 14.8. ОПРЕДЕЛЕНИЕ СОДЕРЖАНИЯ ВЛАГИ
EN 12048: Твердые удобрения и известковые материалы. Определение содержания влаги. Гравиметрический метод посредством сушки при температуре 105 °C +/- 2 °C.
Настоящий метод исследования прошел межлабораторные испытания.
Метод 14.9. ОПРЕДЕЛЕНИЕ РАСПАДА ГРАНУЛ
EN 15704: Известковые материалы. Определение распада гранулированного кальция и карбонатов кальция/магния под влиянием воды.
Настоящий метод исследования прошел межлабораторные испытания.
Метод 14.10. ОПРЕДЕЛЕНИЕ ЭФФЕКТА ПРОДУКТА ПУТЕМ ИНКУБАЦИИ ПОЧВЫ
EN 14984: Известковые материалы. Определение эффекта продукта путем инкубации почвы. Метод инкубации почвы.
Настоящий метод исследования прошел межлабораторные испытания.
1. Руководство по заполнению технической документации при подаче заявки на присвоение удобрению обозначения «Удобрение ЕС».
Официальный Журнал Европейских сообществ, C 138, 20.5.1994, стр. 4.
2. Директива 91/155/ЕЭС Европейской Комиссии от 5 марта 1991 г. об определении и установлении подробных организационных мер для системы специальной информации об опасных соединениях, принятая во исполнение требований Статьи 10 Директивы 88/379/ЕЭС.
Официальный Журнал Европейских сообществ, L 76/35, 22.3.1991, стр. 35.
3. Директива 93/112/ЕС Европейской Комиссии от 10 декабря 1993 г. о внесении изменений в Директиву 91/155/ЕЭС Европейской Комиссии об определении и установлении подробных организационных мер для системы специальной информации об опасных соединениях, принятой во исполнение требований Статьи 10 Директивы 88/379/ЕЭС.
Официальный Журнал Европейских сообществ, L 314, 16.12.1993, стр. 38.
и Приложений к нему
1. Стандарт, применяемый к лабораториям:
- лаборатории аккредитуются в соответствии со стандартом EN ISO/IEC 17025 Общие требования по компетенции лабораторий, производящих калибровку и испытания не менее чем по одному из методов, перечисленных в Приложении III или IV.
- До 18 ноября 2014 г., лаборатории, не прошедшие аккредитацию, гарантируют:
- представление доказательств того, что ими была инициирована процедура обязательной аккредитации в соответствии со стандартом EN ISO/IEC 17025 по одному и более методам, указанным в Приложении III или IV, и
- представление компетентным органам сведений об успешном участии данной лаборатории в межлабораторных испытаниях.
2. Стандарт по отношению к органам аккредитации:
EN ISO/IEC 17011 Оценка соответствия: Общие требования к органам аккредитации, аккредитующим организации оценки соответствия.
REGULATION (EC) No. 2003/2003 OF THE EUROPEAN PARLIAMENT AND OF THE COUNCIL RELATING TO FERTILISERS <*>
(Amended by: Council Regulation (EC) No 885/2004 of 26 April 2004, Commission Regulation (EC) No 2076/2004 of 3 December 2004, Council Regulation (EC) No 1791/2006 of 20 November 2006, Commission Regulation (EC) No 162/2007 of 19 February 2007, Commission Regulation (EC) No 1107/2008 of 7 November 2008, Regulation (EC) No 219/2009 of the European Parliament and of the Council of 11 March 2009, Commission Regulation (EC) No 1020/2009 of 28 October 2009, Commission Regulation (EU) No 137/2011 of 16 February 2011, Commission Regulation (EU) No 223/2012 of 14 March 2012, Commission Regulation (EU) No 463/2013 of 17 May 2013, Commission Regulation (EU) No 1257/2014 of 24 November 2014, Commission Regulation (EU) 2016/1618 of 8 September 2016)
<*> This text is meant purely as a documentation tool and has no legal effect. The Union's institutions do not assume any liability for its contents. The authentic versions of the relevant acts, including their preambles, are those published in the Official Journal of the European Union and available in EUR-Lex. Those official texts are directly accessible through the links embedded in this document
This Regulation shall apply to products which are placed on the market as fertilisers designated «EC fertiliser».
For the purposes of this Regulation the following definitions shall apply:
(a) «Fertiliser» means material, the main function of which is to provide nutrients for plants.
(b) «Primary nutrient» means the elements nitrogen, phosphorus and potassium only.
(c) «Secondary nutrient» means the elements calcium, magnesium, sodium and sulphur.
(d) «Micro-nutrients» means the elements boron, cobalt, copper, iron, manganese, molybdenum and zinc, essential for plant growth in quantities that are small compared with those of primary and secondary nutrients.
(e) «Inorganic fertiliser» means a fertiliser in which the declared nutrients are in the form of minerals obtained by extraction or by physical and/or chemical industrial processes. Calcium cyanamide, urea and its condensation and association products, and fertilisers containing chelated or complexed micro-nutrients may, by convention, be classed as inorganic fertilisers.
(f) «Chelated micro-nutrient» means a micro-nutrient that is held by one of the organic molecules listed in section E.3.1 of Annex I.
(g) «Complexed micro-nutrient» means a micro-nutrient that is held by one of the molecules listed in section E.3.2 of Annex I.
(h) «Type of fertilisers» means fertilisers with a common type designation as indicated in Annex I.
(i) «Straight fertiliser» means a nitrogenous, phosphatic or potassic fertiliser having a declarable content of only one of the primary nutrients.
(j) «Compound fertiliser» means a fertiliser having a declarable content of at least two of the primary nutrients and obtained chemically or by blending or by a combination of both.
(k) «Complex fertiliser» means a compound fertiliser, obtained by chemical reaction, by solution, or in its solid state by granulation, having a declarable content of at least two of the primary nutrients. In its solid state each granule contains all the nutrients in their declared composition.
(l) «Blended fertiliser» means a fertiliser obtained by dry mixing of several fertilisers, with no chemical reaction.
(m) «Foliar fertiliser» means a fertiliser suitable for application to and nutrient uptake by the foliage of a crop.
(n) «Fluid fertiliser» means a fertiliser in suspension or solution.
(o) «Solution fertiliser» means a fluid fertiliser that is free of solid particles.
(p) «Suspension fertiliser» means a two-phase fertiliser in which solid particles are maintained in suspension in the liquid phase.
(q) «Declaration» means a statement of the amount of nutrients, including their forms and solubility, guaranteed within specified tolerances.
(r) «Declared content» means the content of an element, or its oxide, which, in accordance with Community legislation, is given on a label of an EC fertiliser or on the relevant accompanying document.
(s) «Tolerance» means the permitted deviation of the measured value of a nutrient content from its declared value.
(t) «European Standard» means CEN (European Committee for Standardisation) standards, which have been officially recognised by the Community and whose reference has been published in the Official Journal of the European Communities.
(u) «Package» means a sealable receptacle used to hold, protect, handle, and distribute fertilisers and holding not more than 1 000 kg.
(v) «Bulk» means a fertiliser not packaged as prescribed by this Regulation.
(w) «Placing on the market» means the supply of fertiliser, whether in return for payment or free of charge, or storage for the purpose of supply. Importation of a fertiliser into the customs territory of the European Community shall be deemed to constitute placing on the market.
(x) «Manufacturer» means the natural or legal person responsible for placing a fertiliser on the market; in particular a producer, an importer, a packager working for its own account, or any person changing the characteristics of a fertiliser, shall be deemed to be a manufacturer. However, a distributor who does not change the characteristics of the fertiliser shall not be deemed to be a manufacturer.
A fertiliser belonging to a type of fertilisers listed in Annex I and complying with the conditions laid down in this Regulation, may be designated «EC fertiliser».
The designation «EC fertiliser» shall not be used for a fertiliser which does not comply with this Regulation.
Establishment within the Community
The manufacturer shall be established within the Community and shall be responsible for the conformity of the «EC fertiliser» with the provisions of this Regulation.
1. Without prejudice to Article 15 and other Community legislation, Member States shall not, on grounds of composition, identification, labelling or packaging, and other provisions contained in this Regulation, prohibit, restrict or hinder the placing on the market of fertilisers marked «EC fertiliser» which comply with the provisions of this Regulation.
2. Fertilisers that are marked «EC fertiliser» in accordance with this Regulation shall circulate freely within the Community.
1. In order to satisfy the requirements of Article 9, Member States may prescribe that the indication of the nitrogen, phosphorus and potassium contents of fertilisers placed on their market is to be expressed in the following way:
(a) nitrogen solely in the elemental form (N); and either
(b) phosphorus and potassium solely in the elemental form (P, K); or
(c) phosphorus and potassium solely in the oxide form (P2O5, K2O); or
(d) phosphorus and potassium in both elemental and oxide forms simultaneously.
Where the option is chosen to prescribe that the phosphorus and potassium contents be expressed in the form of elements, all references in the Annexes to the oxide form shall be read as being in elemental form and the numerical values shall be converted using the following factors:
(a) phosphorus (P) = phosphorus pentoxide (P2O5) x 0,436;
(b) potassium (K) = potassium oxide (K2O) x 0,830.
2. Member States may prescribe that the calcium, magnesium, sodium and sulphur contents of secondary nutrient fertilisers and, where the conditions of Article 17 are fulfilled, of primary nutrient fertilisers placed on their markets are to be expressed:
(a) in the oxide form (CaO, MgO, Na2O, SO3); or
(b) in the elemental form (Ca, Mg, Na, S); or
To convert the calcium oxide, magnesium oxide, sodium oxide and sulphur trioxide contents into calcium, magnesium, sodium and sulphur contents, the following factors shall be used:
(a) calcium (Ca) = calcium oxide (CaO) x 0,715;
(b) magnesium (Mg) = magnesium oxide (MgO) x 0,603;
(c) sodium (Na) = sodium oxide (Na2O) x 0,742;
(d) sulphur (S) = sulphur trioxide (SO3) x 0,400.
For the calculated oxide or elemental content, the figure declared shall be rounded to the nearest decimal place.
3. Member States shall not prevent the placing on the market of an «EC fertiliser» labelled in both of the forms mentioned in paragraphs 1 and 2.
4. The content of one or more of the micro-nutrients boron, cobalt, copper, iron, manganese, molybdenum, or zinc in the EC fertilisers belonging to the types of fertilisers listed in sections A, B, C and D of Annex I shall be declared where the following conditions are fulfilled:
(a) the micro-nutrients are added at least in the minimum quantities specified in section E.2.2 and E.2.3 of Annex I;
(b) the EC fertiliser continues to satisfy the requirements of sections A, B, C and D of Annex I.
5. Where the micro-nutrients are the normal ingredients of the raw materials intended to supply primary (N, P, K) and secondary (Ca, Mg, Na, S) nutrients, they may be declared, provided that these micro-nutrients are present at least in the minimum quantities specified in sections E.2.2 and E.2.3 of Annex I.
6. The micro-nutrient content shall be declared in the following manner:
(a) for fertilisers belonging to the types of fertilisers listed in section E.1 of Annex I, in accordance with the requirements set out in column 6 of that section;
(b) for mixtures of fertilisers referred to in (a) containing at least two different micro-nutrients and meeting the requirements of section E.2.1 of Annex I and for fertilisers belonging to the types of fertilisers listed in sections A, B, C and D of Annex I, by indicating:
(i) the total content, expressed as a percentage of the fertiliser by mass,
(ii) the water-soluble content, expressed as a percentage of the fertiliser by mass, where the soluble content is at least half of the total content.
Where a micro-nutrient is totally water-soluble, only the water-soluble content shall be declared.
Where a micro-nutrient is chemically linked with an organic molecule, the content of the micro-nutrient present in the fertiliser shall be declared immediately following the water-soluble content as a percentage by mass of the product, followed by one of the terms «chelated by», or «complexed by», with the name of the organic molecule as set out in section E.3 of Annex I. The name of the organic molecule may be replaced by its initials.
1. The manufacturer shall provide EC fertilisers with the identification markings listed in Article 9.
2. If the fertilisers are packed, these identification markings shall appear on the packages or labels attached. If the fertilisers are in bulk, these markings shall appear on the accompanying documents.
Without prejudice to Article 26(3), the manufacturer shall, to ensure traceability of EC fertilisers, maintain records of the origin of the fertilisers. These records shall be available for inspection by Member States for as long as the fertiliser is being supplied to the market, and for a further period of 2 years after the manufacturer stopped supplying it.
1. Without prejudice to other Community rules, the packages, labels and accompanying documents, referred to in Article 7 shall bear the following markings:
- The words «EC FERTILISER» in capital letters;
- Where it exists, the designation of the type of fertiliser as set out in Annex 1;
- For blended fertilisers, the marking «blend» after the designation of the type;
- The additional markings specified in Article 19, 21 or 23;
- Nutrients shall be indicated both in words and by the appropriate chemical symbols, e.g. nitrogen (N), phosphorus (P), phosphorus pentoxide (P2O5), potassium (K), potassium oxide (K2O), calcium (Ca), calcium oxide (CaO), magnesium (Mg), magnesium oxide (MgO), sodium (Na), sodium oxide (Na2O), sulphur (S), sulphur trioxide (SO3), boron (B), copper (Cu), cobalt (Co), iron (Fe), manganese (Mn), molybdenum (Mo), zinc (Zn);
- If the fertiliser contains micro-nutrients of which all or part are chemically linked with an organic molecule, the name of the micro-nutrient shall be followed by one of the following qualifiers:
(i) «chelated by ...» (name of chelating agent or its abbreviation as set out in section E.3.1 of Annex I);
(ii) «complexed by ...» (name of complexing agent as set out in section E.3.2 of Annex I);
- Micro-nutrients contained in the fertiliser, listed in the alphabetical order of their chemical symbols: B, Co, Cu, Fe, Mn, Mo, Zn;
- For products listed in sections E.1 and E.2 of Annex I, the specific directions for use;
- Quantities of fluid fertilisers, expressed by mass. The expression of quantities of fluid fertilisers by volume or in terms of mass versus volume (kilograms per hectolitre or grams per litre) shall be optional;
- Net or gross mass and, optionally, volume for fluid fertilisers. If the gross mass is given, the tare mass must be indicated beside it;
- The name or trade name and the address of the manufacturer.
- As listed in Annex I;
- The directions for the storage and handling, and for fertilisers not listed in Annex I, sections E.1 and E.2, the specific directions for the use of the fertiliser;
- Indications of the dose rates and conditions of use suitable for the soil and crop conditions under which the fertiliser is used;
- The mark of the manufacturer and the trade description of the product.
The indications referred to in (b) must not conflict with those referred to in (a) and must be clearly separated from them.
2. All the markings referred to in paragraph 1 must be clearly separated from any other information on the packages, labels and accompanying documents.
3. Fluid fertilisers may be placed on the market only if the manufacturer provides suitable additional instructions covering, in particular, storage temperature and prevention of accidents during storage.
4. Detailed rules for the application of this Article shall be adopted under the procedure referred to in Article 32(2).
1. The labels or markings printed on the package and giving the particulars mentioned under Article 9 must be placed in a conspicuous position. Labels must be attached to the package or to whatever system is used for closing it. If this system consists of a seal, that seal must bear the name or mark of the packager.
2. The markings referred to in paragraph 1 must be and must remain indelible and clearly legible.
3. In the cases of fertilisers in bulk referred to in the second sentence of Article 7(2) a copy of the documents containing the identification markings must accompany the goods and be accessible for inspection purposes.
The label, the markings on the package and the accompanying documents must appear in at least the national language or languages of the Member State in which the EC fertiliser is marketed.
In the case of packaged EC fertilisers, the package must be closed in such a way or by such a device that, when it is opened, the fastening, fastening seal or the package itself is irreparably damaged. Valve sacks may be used.
1. The nutrient content of EC fertilisers shall comply with the tolerances established in Annex II, which are intended to allow for deviations in manufacture, sampling and analysis.
2. The manufacturer shall not take systematic advantage of the tolerances given in Annex II.
3. No tolerances are allowed in respect of the minimum and maximum contents specified in Annex I.
A type of fertiliser may only be included in Annex I if:
(a) it provides nutrients in an effective manner;
(b) relevant sampling, analysis, and if required, test methods are being provided;
(c) under normal conditions of use it does not adversely affect human, animal, or plant health, or the environment.
1. Where a Member State has justifiable grounds for believing that a specific EC fertiliser, although satisfying the requirements of this Regulation, constitutes a risk to safety or health of humans, animals or plants or a risk to the environment, it may temporarily prohibit the placing on the market of that fertiliser in its territory or make it subject to special conditions. It shall immediately inform the other Member States and the Commission thereof, giving the reasons for its decision.
2. The Commission shall adopt a decision on the matter within 90 days from the receipt of the information in accordance with the procedure referred to in Article 32(2).
3. The provisions of this Regulation shall not preclude the taking of measures by the Commission or by a Member State which are justified on grounds of public security to prohibit, restrict or hinder the placing on the market of EC fertilisers.
INORGANIC PRIMARY NUTRIENT FERTILISERS
This chapter shall apply to inorganic primary nutrient fertilisers, solid or fluid, straight or compound, including those containing secondary nutrients and/or micro-nutrients, with the minimum nutrient content established in sections A, B, C, E.2.2 or E.2.3 of Annex I.
Declaration of secondary nutrients in primary nutrient fertilisers
Calcium, magnesium, sodium and sulphur content may be declared as secondary nutrient content of EC fertilisers belonging to the types of fertiliser listed in sections A, B and C of Annex I, provided that these elements are present in at least the following minimum quantities:
(a) 2% calcium oxide (CaO), i.e. 1,4% Ca;
(b) 2% of magnesium oxide (MgO), i.e. 1,2% Mg;
(c) 3% of sodium oxide (Na2O), i.e. 2,2% Na;
(d) 5% of sulphur trioxide (SO3), i.e. 2% S.
In such a case, the additional marking specified in Article 19(2)(ii) shall be added to the type designation.
Calcium, magnesium, sodium and sulphur
1. The declaration of the magnesium, sodium and sulphur content of the fertilisers listed in sections A, B, and C of Annex I shall be expressed in one of the following ways:
(a) the total content expressed as a percentage of the fertiliser by mass;
(b) the total content and the content soluble in water, expressed as a percentage of the fertiliser by mass where the soluble content is at least a quarter of the total content;
(c) where an element is totally soluble in water, only the content soluble in water shall be declared as a percentage of the mass.
2. Unless otherwise stated in Annex I, a declaration of the calcium content shall only be made if it is soluble in water and shall be expressed as a percentage of the fertiliser by mass.
1. In addition to the compulsory identification markings referred to in Article 9(1)(a), the markings set out in paragraphs 2, 3, 4, 5 and 6 of this Article shall be stated.
2. The following shall be stated after the type designation of compound fertilisers:
(i) The chemical symbols of the declared secondary nutrients, between brackets and after the symbols of the primary nutrients.
(ii) Numbers indicating the primary nutrient content. The declared secondary nutrient content shall be indicated between brackets after the primary nutrient content.
3. The fertiliser type designation shall only be followed by figures indicating primary and secondary nutrient content.
4. Where micro-nutrients are declared, the words «with micro-nutrients» or the word «with» followed by the name or names and chemical symbols of the micro-nutrients present shall be given.
5. The declared content of primary nutrients and secondary nutrients shall be given as a percentage by mass, as whole numbers or, where necessary, where an appropriate method of analysis exists, to one decimal place.
In fertilisers containing more than one declared nutrient, the order shall be for primary nutrients: N, P2O5 and/or P, K2O and/or K, and for secondary nutrients: CaO and/or Ca, MgO and/or Mg, Na2O and/or Na, SO3 and/or S.
The declared content of micro-nutrients shall give the name and symbol of each micro-nutrient, indicating the percentage by mass as specified in sections E.2.2 and E.2.3 of Annex I and according to solubility.
6. The forms and solubility of the nutrients shall also be expressed as a percentage by mass of fertiliser, except where Annex I explicitly provides that this content shall be otherwise expressed.
The number of decimal places shall be one, except for micro-nutrients where it shall be as specified in sections E.2.2 and E.2.3 of Annex I.
INORGANIC SECONDARY NUTRIENT FERTILISERS
This chapter shall apply to inorganic secondary nutrient fertilisers, solid or fluid, including those containing micro-nutrients, with the minimum nutrient content established in sections D, E.2.2, and E.2.3 of Annex I.
1. In addition to the compulsory identification markings referred to in Article 9(1)(a), the markings set out in paragraphs 2, 3, 4 and 5 of this Article shall be stated.
2. Where micro-nutrients are declared, the words «with micro-nutrients» or the word «with», followed by the name or names and chemical symbols of the micro-nutrients present, shall be given.
3. The declared content of secondary nutrients shall be given as a percentage by mass, as whole numbers or, where necessary, where an appropriate method of analysis exists, to one decimal place.
Where more than one secondary nutrient is present, the order shall be:
CaO and/or Ca, MgO and/or Mg, Na2O and/or Na, SO3 and/or S.
The declared content of micro-nutrients shall give the name and symbol of each micro-nutrient, indicating the percentage by mass as specified in sections E.2.2 and E.2.3 of Annex I and according to solubility.
4. The forms and solubility of the nutrients shall also be expressed as a percentage by mass of fertiliser, except where Annex I explicitly provides that this content shall be otherwise expressed.
The number of decimal places shall be one, except for micro-nutrients where it shall be as specified in sections E.2.2 and E.2.3 of Annex I.
5. Unless otherwise stated in Annex I, a declaration of the calcium content shall only be made if it is soluble in water and shall be expressed as a percentage of the fertiliser by mass.
INORGANIC MICRO-NUTRIENT FERTILISERS
This chapter shall apply to inorganic micro-nutrient fertilisers, solid or fluid, with the minimum nutrient content established in sections E.1 and E.2.1 of Annex I.
1. In addition to the compulsory identification markings referred to in Article 9(1)(a) the markings set out in paragraphs 2, 3, 4 and 5 of this Article shall be stated.
2. Where the fertiliser contains more than one micro-nutrient, the type designation «mixture of micro-nutrients» followed by the names of the micro-nutrients present and their chemical symbols, shall be given.
3. For fertilisers containing only one micro-nutrient (section E.1 of Annex I), the declared micro-nutrient content shall be given as a percentage by mass, in whole numbers or, where necessary, to one decimal place.
4. The forms and solubility of micro-nutrients shall be expressed as a percentage by mass of fertiliser, except where Annex I explicitly provides that this content shall be otherwise expressed.
The number of decimal places for micro-nutrients shall be as specified in section E.2.1 of Annex I.
5. Below the compulsory or optional declarations the following shall be entered on the label and accompanying documents with regard to the products appearing in sections E.1 and E.2.1 of Annex I:
«To be used only where there is a recognised need. Do not exceed the appropriate dose rates.»
EC fertilisers covered by the provisions of this chapter shall be packaged.
AMMONIUM NITRATE FERTILISERS OF HIGH NITROGEN CONTENT
For the purpose of this chapter, ammonium nitrate fertilisers of high nitrogen content, straight or compound, are ammonium nitrate based products manufactured for use as fertilisers and containing more than 28% by mass of nitrogen in relation to ammonium nitrate.
This type of fertiliser may contain inorganic or inert substances.
The substances used in the manufacturing of this type of fertiliser must not increase its sensitivity to heat or its tendency to detonate.
1. The manufacturer shall ensure that straight ammonium nitrate fertilisers of high nitrogen content comply with the provisions of section 1 of Annex III.
2. The checking, analysis and testing for official controls of straight ammonium nitrate fertilisers of high nitrogen content provided for by this chapter shall be carried out in accordance with the methods described in section 3 of Annex III.
3. To ensure the traceability of ammonium nitrate EC fertilisers of high nitrogen content placed on the market, the manufacturer shall maintain records of the names and addresses of the sites, and of the operators of the sites, at which the fertiliser and its principal components were produced. These records shall be available for inspection by Member States for as long as the fertiliser is being supplied to the market, and for a further period of 2 years after the manufacturer stopped supplying it.
Test of resistance to detonation
Without prejudice to the measures referred to in Article 26, the manufacturer shall ensure that each type of EC high nitrogen content ammonium nitrate fertiliser placed on the market has passed the test of resistance to detonation described in sections 2, 3 (method 1, point 3) and 4 of Annex III of this Regulation. This test shall be carried out by one of the approved laboratories referred to in Article 30(1) or 33(1). Manufacturers shall submit the results of the test to the competent authority of the Member State concerned at least 5 days before placing the fertiliser on the market, or at least 5 days before the arrival of the fertiliser at the borders of the European Community in the case of imports. Thereafter, the manufacturer shall continue to guarantee that all supplies of the fertiliser placed on the market are capable of passing the abovementioned test.
Ammonium nitrate fertilisers of high nitrogen content shall be made available to the final user only in packaged form.
1. Member States may subject fertilisers marked «EC fertiliser» to official control measures for the purpose of verifying that they comply with this Regulation.
Member States may charge fees not exceeding the cost of tests needed for such control measures, but this shall not oblige manufacturers to repeat tests or to pay for repeated tests where the first test was made by a laboratory which fulfilled the conditions of Article 30 and where the test showed compliance of the fertiliser in question.
2. Member States shall ensure that sampling and analysis for official controls of EC fertilisers belonging to types of fertilisers listed in Annex I are carried out in accordance with the methods described in Annex III and IV.
3. Compliance with this Regulation in respect of conformity to types of fertiliser and compliance with the declared nutrient content and/or the declared content expressed as forms and solubilities of such nutrients may be verified at official inspections only by means of sampling and analysis methods established in accordance with Annex III and IV and taking into account the tolerances specified in Annex II.
4. The Commission shall adapt and modernise the measuring, sampling and analysis methods and shall, wherever possible, use European Standards. Those measures, designed to amend non-essential elements of this Regulation, shall be adopted in accordance with the regulatory procedure with scrutiny referred to in Article 32(3). The same procedure shall apply to the adoption of implementing rules needed to specify the control measures provided for in this Article and in Articles 8, 26 and 27. Such rules shall in particular address the question of the frequency with which tests need to be repeated, as well as measures that are designed to ensure that the fertiliser put on the market is identical with the fertiliser tested.
1. Member States shall notify to the Commission the list of those approved laboratories on their territories that are competent to provide the necessary services for checking compliance of EC fertilisers with the requirements of this Regulation. Such laboratories must meet the standards mentioned in section B of Annex V. Such notification shall be made by 11 June 2004 and on the occasion of each subsequent modification.
2. The Commission shall publish the list of approved laboratories in the Official Journal of the European Union.
3. Where a Member State has justifiable grounds for believing that an approved laboratory does not meet the standards referred to in paragraph 1, it shall raise this matter in the committee referred to in Article 32. If the committee agrees that the laboratory does not meet the standards, the Commission shall remove the name from the list referred to in paragraph 2.
4. The Commission shall adopt a decision on the matter within 90 days from the receipt of the information in accordance with the procedure referred to in Article 32(2).
5. The Commission shall publish the amended list in the Official Journal of the European Union.
1. The Commission shall adapt Annex I to include new types of fertilisers.
2. A manufacturer or its representative which wishes to propose a new type of fertiliser for inclusion in Annex I and is required to compile a technical file for that purpose shall do so by taking into account the technical documents referred to in section A of Annex V.
3. The Commission shall adapt the Annexes to take account of technical progress.
4. The measures referred to in paragraphs 1 and 3, designed to amend non-essential elements of this Regulation, shall be adopted in accordance with the regulatory procedure with scrutiny referred to in Article 32(3).
1. The Commission shall be assisted by a Committee.
2. Where reference is made to this paragraph, Articles 5 and 7 of Decision 1999/468/EC shall apply, having regard to the provisions of Article 8 thereof.
The period laid down in Article 5(6) of Decision 1999/468/EC shall be set at three months.
3. Where reference is made to this paragraph, Article 5a(1) to (4) and Article 7 of Decision 1999/468/EC shall apply, having regard to the provisions of Article 8 thereof.
1. Without prejudice to the provisions of Article 30(1), Member States may for a transitional period until 11 December 2007 continue to apply their national provisions for authorising competent laboratories to provide the necessary services for checking compliance of EC fertilisers with the requirements of this Regulation.
2. Member States shall notify the list of these laboratories to the Commission, giving details of their authorisation scheme. Such notification shall be made by 11 June 2004 and on the occasion of each subsequent modification.
Notwithstanding Article 35(1), EC fertiliser markings, packagings, labels and accompanying documents provided for by earlier Directives may continue to be used until 11 June 2005.
1. Directives 76/116/EEC, 77/535/EEC, 80/876/EEC and 87/94/EEC are hereby repealed.
2. References to the Directives repealed shall be construed as references to this Regulation. In particular, derogations from Article 7 of Directive 76/116/EEC that were granted by the Commission under Article 95(6) of the Treaty shall be construed as derogations from Article 5 of the present Regulation and shall continue to produce their effects notwithstanding the entry into force of this Regulation. Pending the adoption of penalties under Article 36, Member States may continue to apply penalties for infringements of national rules implementing the Directives mentioned in paragraph 1.
The Member States shall lay down the rules on penalties applicable to infringements of the provisions of this Regulation and shall take all measures necessary to ensure that they are implemented. The penalties provided for must be effective, proportionate and dissuasive.
The Member States shall notify the Commission by 11 June 2005 of any national provisions adopted pursuant to Articles 6(1), 6(2), 29(1) and 36 of this Regulation, and shall notify it without delay of any subsequent amendment affecting them.
This Regulation shall enter into force on the twentieth day after its publication in the Official Journal of the European Union with the exception of Articles 8 and 26(3), which shall enter into force 11 June 2005.
This Regulation shall be binding in its entirety and directly applicable in all Member States.
LIST OF TYPES OF EC FERTILISERS
Where a particle size criterion is prescribed for the basic constituent materials of fertilisers sold in granular form (fertilisers 1, 3, 4, 5, 6 and 7), it will be established by an appropriate analytical method.
B.1. NPK FERTILISERS (CONTINUED)
C.2. COMPOUND FLUID FERTILISERS (CONT'D)
Explanatory note: The following notes are applicable to the whole of Part E.
Note 1: A chelating agent may be designated by means of its initials as set out in E.3.
Note 2: If the product leaves no solid residue after being dissolved in water it may be described as «for dissolution».
Note 3: Where a micro-nutrient is present in a chelated form, the pH range guaranteeing acceptable stability of the chelated fraction shall be stated.
E.1.1. Boron
E.1.2. Cobalt
E.1.3. Copper
E.1.4. Iron
E.1.5. Manganese
E.1.6. Molybdenum
E.1.7. Zinc
E.2.1. Minimum micro-nutrient content in solid or fluid mixtures of micro-nutrient fertilisers, percentage weight of fertiliser
E.2.2. Minimum micro-nutrient content in EC fertilisers containing primary and/or secondary nutrient(s) with micro-nutrient(s) applied to the soil, percentage weight of fertiliser
| For crops or grassland | For horticultural use | |
|---|---|---|
| Boron (B) | 0,01 | 0,01 |
| Cobalt (Co) | 0,002 | - |
| Copper (Cu) | 0,01 | 0,002 |
| Iron (Fe) | 0,5 | 0,02 |
| Manganese (Mn) | 0,1 | 0,01 |
| Molybdenum (Mo) | 0,001 | 0,001 |
| Zinc (Zn) | 0,01 | 0,002 |
E.2.3. Minimum micro-nutrient content in EC fertilisers containing primary and/or secondary nutrient(s) with micro-nutrient(s) for leaf sprays, percentage weight of fertiliser
| Boron (B) | 0,010 |
|---|---|
| Cobalt (Co) | 0,002 |
| Copper (Cu) | 0,002 |
| Iron (Fe) | 0,020 |
| Manganese (Mn) | 0,010 |
| Molybdenum (Mo) | 0,001 |
| Zinc (Zn) | 0,002 |
E.2.4. Solid or fluid mixtures of micro-nutrient fertilisers
The following substances are authorised provided that their corresponding nutrient chelate has complied with the requirements of Council Directive 67/548/EEC <*>.
<*> The chelating agents are to be identified and quantified by the European Standards that cover the mentioned chelating agents.
Acids, or sodium, potassium or ammonium salts of:
<*> The complexing agents are to be identified by the European Standards that cover the mentioned complexing agents.
The following complexing agents are only permitted in products for fertigation and/or foliar application, except for Zn lignosulfonate, Fe lignosulfonate, Cu lignosulfonate and Mn lignosulfonate that can be applied directly to the soil.
Acids, or sodium, potassium or ammonium salts of:
The urease and nitrification inhibitors listed in the Tables F.1. and F.2. below may be added to the nitrogenous fertilisers types listed in Sections A.1., B.1., B.2., B.3., C.1. and C.2. of Annex I subject to the following provisions:
(1) at least 50% of the total nitrogen content of the fertiliser consists of the nitrogen forms specified in column 3;
(2) they do not belong to the fertiliser types mentioned in column 4.
Fertilisers to which a nitrification inhibitor listed in Table F.1. has been added shall have the words «with nitrification inhibitor ([type designation of nitrification inhibitor])» added to their type designation.
Fertilisers to which a urease inhibitor listed in Table F.2. has been added shall have the words «with urease inhibitor ([type designation of urease inhibitor])» added to their type designation.
Technical information, as complete as possible, must be provided with each package or bulk consignment by the person responsible for marketing. This information must enable the user in particular to determine the rates and timing of application in relation to the crop being grown.
New nitrification inhibitors or urease inhibitors may be included in the Tables F1 or F2 respectively after evaluation of the technical files submitted in accordance with guidelines to be elaborated for these compounds.
The words «LIMING MATERIAL» shall be added after the term «EC FERTILISER».
All the properties mentioned in the tables of Sections G.1 to G.5 refer to the product as supplied unless otherwise specified.
Granulated liming materials which are produced by aggregating smaller primary particles must break down when stirred in water into particles with fineness distributions as specified in the type descriptions, and as measured using Method 14.9 «Determination of the breakdown of granules».
The tolerances given in this Annex are negative values in percentage by mass. The tolerance allowed in respect of the declared nutrient contents in the various types of EC fertiliser are as follows:
| - declaration expressed as a range of 2% by mass | 0,0 |
|---|---|
| - declaration expressed as a single number | 1,0 |
| chloride | 0,2 |
|---|
| N | 1,1 |
|---|---|
| P2O5 | 1,1 |
| K2O | 1,1 |
| binary fertilisers | 1,5 |
|---|---|
| ternary fertilisers | 1,9 |
The tolerances allowed in respect of the declared calcium, magnesium, sodium and sulphur contents shall be a quarter of the declared contents of these nutrients up to a maximum of 0,9% in absolute terms for CaO, MgO, Na2O, and SO3, i.e. 0,64 for Ca, 0,55 for Mg, 0,67 for Na and 0,36 for S.
The tolerance allowed in respect of the declared micro-nutrient content shall be:
- 0,4% in absolute terms for a content of more than 2%,
- one fifth of the declared value for a content not exceeding 2%.
The tolerance allowed in respect of the declared content for the various forms of nitrogen or the declared solubilities of phosphorus pentoxide is one-tenth of the overall content of the nutrient concerned with a maximum of 2% by mass, provided that the overall content of that nutrient remains within the limits specified in Annex I and the tolerances specified above.
The tolerances allowed in respect of the declared calcium and magnesium shall be:
| Magnesium oxide: | |
|---|---|
| - up to and including 8% MgO | 1 |
| - between 8% and 16% MgO | 2 |
| - more than 16% MgO | 3 |
| Calcium oxide | 3 |
The tolerance allowed in respect of the declared neutralising value shall be:
| Neutralising value | 3 |
|---|
The tolerance applicable to the declared percentage of material passing a specific sieve shall be:
| Fineness | 10 |
|---|
TECHNICAL PROVISIONS FOR AMMONIUM NITRATE FERTILISERS OF HIGH NITROGEN CONTENT
The oil retention of the fertiliser, which must first have undergone two thermal cycles of a temperature ranging from 25 to 50 °C and conforming with the provisions of part 2 of section 3. of this Annex, must not exceed 4% by mass.
The percentage by mass of combustible material measured as carbon must not exceed 0,2% for fertilisers having a nitrogen content of at least 31,5% by mass and must not exceed 0,4% for fertilisers having a nitrogen content of at least 28% but less than 31,5% by mass.
A solution of 10 g of fertiliser in 100 ml of water must have a pH of at least 4.5.
Not more than 5% by mass of the fertiliser must pass through a 1 mm mesh sieve and not more than 3% by mass must pass through a 0,5 mm mesh sieve.
The maximum chlorine content is set at 0,02% by mass.
Heavy metals should not be added deliberately, and any traces which are incidental to the production process should not exceed the limit fixed by the Committee.
The copper content shall not be higher than 10 mg/kg.
No limits are specified for other heavy metals.
The test must be carried out on a representative sample of fertiliser. Before being tested for resistance to detonation, the whole mass of the sample is to be thermally cycled five times complying with the provisions of part 3 in section 3. of this Annex.
The fertiliser must be subjected to the test of resistance to detonation in a horizontal steel tube under the following conditions:
- seamless steel tube,
- Tube length: 1 000 mm at least,
- Nominal external diameter: 114 mm at least,
- Nominal wall thickness: 5 mm at least,
- Booster: the type and mass of the booster chosen should be such as to maximise the detonation pressure applied to the sample in order to determine its susceptibility to the transmission of detonation,
- Test temperature: 15 — 25 °C,
- Witness lead cylinders for detecting detonation: 50 mm diameter and 100 mm high
- placed at 150 mm intervals and supporting the tube horizontally. The test is to be carried out twice. The test is deemed conclusive if in both tests one or more of the supporting lead cylinders is crushed by less than 5%.
METHODS FOR THE APPLICATION OF THERMAL CYCLES
1. SCOPE AND FIELD OF APPLICATION
This document defines the procedures for the application of thermal cycles prior to the execution of the oil retention test for straight ammonium nitrate fertilisers of high nitrogen content and of the test on the resistance to detonation for both, straight and compound ammonium nitrate fertiliser of high nitrogen content.
The methods of the closed thermal cycles as described in this section are regarded as simulating sufficiently the conditions to be taken into account within the scope of application of title II, chapter IV, however, these methods may not necessarily simulate all conditions arising during transport and storage;
2. THERMAL CYCLES REFERRED TO IN ANNEX III-1
2.1. Field of application
This procedure is for thermal cycling prior to determining the oil retention of the fertiliser.
2.2. Principle and definition
In an Erlenmeyer flask, heat the sample from ambient temperature to 50 °C and maintain at this temperature for a period of two hours (phase at 50 °C). Thereupon cool the sample until a temperature of 25 °C is achieved and maintain at that temperature for two hours (phase at 25 °C). The combination of the successive phases at 50 °C and 25 °C forms one thermal cycle. After being subjected to two thermal cycles, the test sample is held at a temperature of 20 +/- 3 °C for the determination of the oil retention value.
2.3. Apparatus
Normal laboratory apparatus, in particular:
- water baths thermostated at 25 (+/- 1) and 50 (+/- 1) °C respectively,
- Erlenmeyer flasks with an individual capacity of 150 ml.
2.4. Procedure
Put each test sample of 70 (+/- 5) grams into an Erlenmeyer flask which is then sealed with a stopper.
Move each flask every two hours from the 50 °C bath to the 25 °C bath and vice versa.
Maintain the water in each bath at constant temperature and keep in motion by rapid stirring to ensure the water level comes above the level of the sample. Protect the stopper from condensation by a foam rubber cap.
3. THERMAL CYCLES TO BE USED FOR ANNEX III-2
3.1. Field of application
This procedure is for thermal cycling prior to the execution of the detonability test.
3.2. Principle and definition
In a watertight box heat the sample from ambient temperature to 50 °C and maintain at this temperature for a period of one hour (phase at 50 °C). Thereupon cool the sample until a temperature of 25 °C is achieved and maintain at that temperature for one hour (phase at 25 °C). The combination of the successive phases at 50 °C and 25 °C forms one thermal cycle. After being subjected to the required number of thermal cycles, the test sample is held at a temperature of 20 +/- 3 °C pending the execution of the detonability test.
3.3. Apparatus
- A water bath, thermostated in a temperature range of 20 to 51 °C with a minimum heating and cooling rate of 10 °C/h, or two water baths, one thermostated at a temperature of 20 °C, the other at 51 °C. The water in the bath(s) is continuously stirred; the volume of the bath should be large enough to guarantee ample circulation of the water.
- A stainless steel box, watertight all around and provided with a thermocouple in the centre. The outside width of the box is 45 (+/- 2) mm and the wall thickness is 1,5 mm (see Figure 1). The height and length of the box can be chosen to suit the dimensions of the water bath, e.g. length 600 mm, height 400 mm.
3.4. Procedure
Place a quantity of fertilisers sufficient for a single detonation into the box and close the cover. Place the box in the water bath. Heat the water to 51 °C and measure the temperature in the centre of the fertiliser. One hour after the temperature at the centre has reached 50 °C cool the water. One hour after the temperature at the centre has reached 25 °C heat the water to start the second cycle. In the case of two water baths, transfer the box to the other bath after each heating/cooling period.
Figure 1
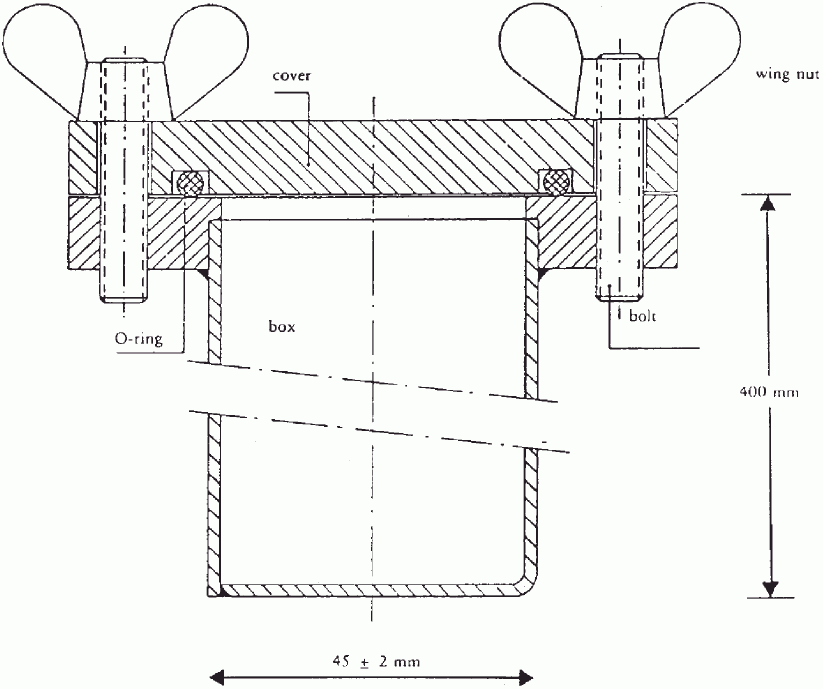
DETERMINATION OF OIL RETENTION
1. SCOPE AND FIELD OF APPLICATION
This document defines the procedure for the determination of oil retention of straight ammonium nitrate fertilisers of high nitrogen content.
The method is applicable to both prilled and granular fertilisers which do not contain oil-soluble materials.
2. DEFINITION
Oil retention of a fertiliser: the quantity of oil retained by the fertiliser determined under the operating conditions specified, and expressed as a percentage by mass.
3. PRINCIPLE
Total immersion of the test portion in gas oil for a specified period, followed by the draining away of surplus oil under specified conditions. Measurement of the increase in mass of the test portion.
4. REAGENT
Viscosity max.: 5 mPas at 40 °C
Density: 0,8 to 0,85 g/ml at 20 °C
Sulphur content: <= 1,0% (m/m)
5. APPARATUS
Ordinary laboratory apparatus, and:
5.3. Funnel, of plastic materials, preferably with a cylindrical wall at the upper end, diameter approximately 200 mm.
Note: The size of the funnel and sieve is such as to ensure that only a few granules lie one above another and the oil is able to drain easily.
6. PROCEDURE
6.1. Two individual determinations are carried out in quick succession on separate portions of the same test sample.
6.2. Remove particles smaller than 0,5 mm using the test sieve (5.4). Weigh to the nearest 0,01 gram approximately 50 grams of the sample into the beaker (5.2). Add sufficient gas oil (section 4) to cover the prills or granules completely and stir carefully to ensure that the surfaces of all the prills or granules are fully wetted. Cover the beaker with a watch glass and leave to stand for one hour at 25 (+/- 2) °C.
6.3. Filter the entire contents of the beaker through the funnel (5.3) containing the test sieve (5.4). Allow the portion retained by the sieve to remain there for one hour so that most of the excess oil can drain away.
6.4. Lay two sheets of filter paper (5.5) (about 500 x 500 mm) on top of each other on a smooth surface; fold the four edges of both filter papers upwards to a width of about 40 mm to prevent the prills from rolling away. Place two layers of absorbent tissue (5.6) in the centre of the filter papers. Pour the entire contents of the sieve (5.4) over the absorbent tissues and spread the prills evenly with a soft, flat brush. After two minutes lift one side of the tissues to transfer the prills to the filter papers beneath and spread them evenly over these with the brush. Lay another sheet of filter paper, similarly with its edges turned upward, on the sample and roll the prills between the filter papers with circular movements while exerting a little pressure. Pause after every eight circular movements to lift the opposite edges of the filter papers and return to the centre the prills that have rolled to the periphery. Keep to the following procedure: make four complete circular movements, first clockwise and then anticlockwise. Then roll the prills back to the centre as described above. This procedure to be carried out three times (24 circular movements, edges lifted twice). Carefully insert a new sheet of filter paper between the bottom sheet and the one above it and allow the prills to roll onto the new sheet by lifting the edges of the upper sheet. Cover the prills with a new sheet of filter paper and repeat the same procedure as described above. Immediately after rolling, pour the prills into a tared dish and reweigh to the nearest 0,01 gram to determine the mass of the quantity of gas oil retained.
If the quantity of gas oil retained in the portion is found to be greater than 2 grams, place the portion on a fresh set of filter papers and repeat the rolling procedure, lifting the corners in accordance with section 6.4 (two times eight circular movements, lifting once). Then reweigh the portion.
7. EXPRESSION OF THE RESULTS
The oil retention, from each determination (6.1) expressed as a percentage by mass of the sieved test portion, is given by the equation:
Oilretention = \frac{m_{2} - m_{1}}{m_{1}} \times 100
m1 is the mass, in grams, of the sieved test portion (6.2),
m2 is the mass, in grams, of the test portion according to section 6.4 or 6.5 respectively as the result of the last weighing.
Take as the result the arithmetic mean of the two individual determinations.
DETERMINATION OF THE COMBUSTIBLE INGREDIENTS
1. SCOPE AND FIELD OF APPLICATION
This document defines the procedure for the determination of the combustible content of straight ammonium nitrate fertilisers of high nitrogen content.
2. PRINCIPLE
The carbon dioxide produced by inorganic fillers is removed in advance with an acid. The organic compounds are oxidised by means of a chromic acid/sulphuric acid mixture. Carbon dioxide formed is absorbed in a barium hydroxide solution. The precipitate is dissolved in a solution of hydrochloric acid and measured by back-titration with sodium hydroxide solution.
3. REAGENTS
3.2. Sulphuric acid, 60% by volume: pour 360 ml of water into a one-litre beaker and carefully add 640 ml of sulphuric acid (density at 20 °C = 1.83 g/ml).
Weigh out 15 grams of barium hydroxide [Ba(OH)2. 8H2O], and dissolve completely in hot water. Allow to cool and transfer to a one-litre flask. Fill up to the mark and mix. Filter through a pleated filter paper.
3.8. Phenolphthalein: solution of 2 grams per litre in 60% by volume ethanol.
4. APPARATUS
- filter crucible with a plate of sintered glass and a capacity of 15 ml; plate diameter: 20 mm; total height: 50 mm; porosity 4 (pore diameter from 5 to 15\mu m ),
- 600-ml beaker.
4.3. Apparatus made up of the following parts and assembled, if possible, by means of spherical ground joints (see Figure 2).
4.3.1. Absorption tube A about 200 mm long and 30 mm in diameter filled with soda lime (3.9) kept in place by fibreglass plugs.
4.3.2. 500-ml reaction flask B with side arm and a round bottom.
4.3.3 Vigreux fractionating column about 150 mm long (C').
4.3.4 Double-surface condenser C, 200 mm long.
4.3.5. Dreschel bottle D acting as a trap for any excess of acid which may distil over.
4.3.6 Ice bath E to cool the Drechsel bottle.
4.3.7. Two absorption vessels F1 and F2, 32 to 35 mm in diameter, the gas distributor of which comprises a 10 mm disc of low-porosity sintered glass.
4.3.8. Suction pump and suction regulating device G comprising a T-shaped glass piece inserted into the circuit, the free arm of which is connected to the fine capillary tube by a short rubber tube fitted with a screw clamp.
Caution: The use of boiling chromic acid solution in an apparatus under reduced pressure is a hazardous operation and requires appropriate precautions.
5. PROCEDURE
5.1. Sample for analysis
Weigh approximately 10 grams of ammonium nitrate to the nearest 0,001 grams.
5.2. Removal of carbonates
Place the sample for analysis in the reaction flask B. Add 100 ml of H2SO4 (3.2). The prills or granules dissolve in about 10 minutes at ambient temperature. Assemble the apparatus as indicated in the diagram: connect one end of the absorption tube (A) to the nitrogen source (4.2) via a non-return flow device containing a pressure of 667 to 800 Pa and the other end to the feed tube which enters the reaction flask. Place the Vigreux fractionating column (C') and the condenser (C) with cooling water supply in position. Adjust the nitrogen to provide a moderate flow through the solution, bring the solution to boiling point and heat for two minutes. At the end of this time there should be no more effervescence. If effervescence is seen, continue heating for 30 minutes. Allow solution to cool for at least 20 minutes with the nitrogen flowing through it.
Complete assembly of the apparatus as indicated in the diagram by connecting the condenser tube to the Drechsel bottle (D) and the bottle to the absorption vessels F1 and F2. The nitrogen must continue to pass through the solution during the assembly operation. Rapidly introduce 50 ml of barium hydroxide solution (3.4) into each of the absorption vessels (F1 and F2).
Bubble a stream of nitrogen through for about 10 minutes. The solution must remain clear in the absorbers. If this does not happen, the carbonate removal process must be repeated.
5.3. Oxidation and absorption
After withdrawing the nitrogen feed tube, rapidly introduce 20 grams of chromium trioxide (3.1) and 6 ml of silver nitrate solution (3.3) via the side arm of the reaction flask (B). Connect the apparatus to the suction pump and adjust the nitrogen flow so that a steady stream of gas bubbles passes through the sintered-glass absorbers F1 and F2.
Heat the reaction flask (B) until the liquid boils and keep it boiling for one and a half hours <*>. It may be necessary to adjust the suction-regulating valve (G) to control the nitrogen flow since it is possible that the barium carbonate precipitated during the test may block the sintered-glass discs. The operation is satisfactory when the barium hydroxide solution in the absorber F2 remains clear. Otherwise repeat the test. Stop heating and dismantle the apparatus. Wash each of the distributors (3.10) both inside and outside to remove barium hydroxide and collect the washings in the corresponding absorber. Place the distributors one after the other in a 600-ml beaker which will subsequently be used for the determination.
<*> A reaction time of one and a half hours, is sufficient in the case of most of the organic substances in the presence of silver nitrate catalyst.
Rapidly filter under vacuum firstly the contents of absorber F2 and then of absorber F1 using the sintered-glass crucible. Collect the precipitate by rinsing the absorbers with water (3.10) and wash the crucible with 50 ml of the same water. Place the crucible in the 600-ml beaker and add about 100 ml of boiled water (3.10). Introduce 50 ml of boiled water into each of the absorbers and pass nitrogen through the distributors for five minutes. Combine the water with that from the beaker. Repeat the operation once to ensure that the distributors are rinsed thoroughly.
5.4. Measurement of the carbonates originating from organic material
Add five drops of phenolphthalein (3.8) to the contents of the beaker. The solution becomes red in colour. Add hydrochloric acid (3.5) drop by drop until the pink colour just disappears. Stir the solution well in the crucible to check that the pink colour does not reappear. Add five drops of bromphenol blue (3.7) and titrate with hydrochloric acid (3.5) until the solution turns yellow. Add a further 10 ml of hydrochloric acid.
Heat the solution to boiling point and continue boiling for a maximum of one minute. Check carefully that no precipitate remains in the liquid.
Allow to cool and back titrate with the sodium hydroxide solution (3.6).
6. BLANK TEST
Carry out a blank test following the same procedure and using the same quantities of all reagents.
7. EXPRESSION OF THE RESULTS
The content of combustible ingredients (C), expressed as carbon, as a percentage by mass of the sample, is given by the formula:
C\% = 0,06 \times \frac{V_{1} - V_{2}}{E}
E = the mass in grams of the test portion,
V1 = the total volume in ml of 0,1 mol/l hydrochloric acid added after the change in colour of the phenolphthalein,
V2 = the volume in ml of the 0,1 mol/l sodium hydroxide solution used for back titration.
Figure 2
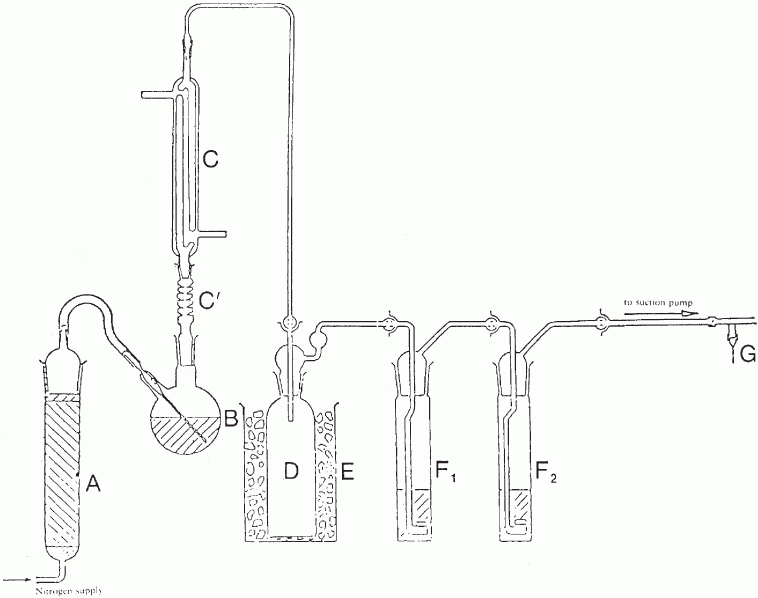
1. SCOPE AND FIELD OF APPLICATION
This document defines the procedure for measuring the pH value of a solution of a straight ammonium nitrate fertiliser of high nitrogen content.
2. PRINCIPLE
Measurement of the pH of an ammonium nitrate solution by means of a pH meter.
3. REAGENTS
Distilled or demineralised water, free from carbon dioxide.
Dissolve 3,40 +/- 0,01 grams of potassium dihydrogen orthophosphate (KH2PO4) in approximately 400 ml of water. Then dissolve 3,55 +/- 0,01 grams of disodium hydrogen orthophosphate (Na2HPO4) in approximately 400 ml of water. Transfer the two solutions without loss into a 1 000-ml graduated flask, make up to the mark and mix. Keep this solution in an airtight vessel.
Dissolve 10,21 +/- 0,01 grams of potassium hydrogen phthalate (KHC8O4H4) in water, transfer without loss into a 1 000-ml graduated flask, make up to the mark and mix.
Keep this solution in an airtight vessel.
4. APPARATUS
pH meter, equipped with glass and calomel electrodes or equivalent, sensitivity 0,05 pH unit.
5. PROCEDURE
5.1. Calibration of the pH meter
Calibrate the pH meter (4) at a temperature of 20 (+/- 1) °C, using the buffer solutions (3.1), (3.2) or (3.3). Pass a slow stream of nitrogen onto the surface of the solution and maintain this throughout the test.
5.2. Determination
Pour 100,0 ml of water onto 10 (+/- 0,01) grams of the sample in a 250 ml beaker. Remove the insolubles by filtering, decanting or centrifuging the liquid. Measure the pH value of the clear solution at a temperature of 20 (+/- 1) °C according to the same procedure as for the calibration of the meter.
6. EXPRESSION OF THE RESULTS
Express the result in pH units, to the nearest 0,1 unit, and state the temperature used.
DETERMINATION OF THE PARTICLE SIZE
1. SCOPE AND FIELD OF APPLICATION
This document defines the procedure for the test sieving of straight ammonium nitrate fertilisers of high nitrogen content.
2. PRINCIPLE
The test sample is sieved on a nest of three sieves, either by hand or by mechanical means. The mass retained on each sieve is recorded and the percentage of material passing the required sieves are calculated.
3. APPARATUS
3.1. 200-mm-diameter woven-wire test sieves with apertures of 2,0 mm, 1,0 mm and 0,5 mm respectively of standard ranges. One lid and one receiver for these sieves.
3.3. Mechanical sieve shaker (if available) capable of imparting both vertical and horizontal motion to the test sample.
4. PROCEDURE
4.1. The sample is divided representatively into portions of approximately 100 grams.
4.3. Arrange the nest of sieves in ascending order; receiver, 0,5 mm, 1 mm, 2 mm and place the weighed test portion on the top sieve. Fit the lid to the top of the nest of sieves.
4.4. Shake by hand or machine, imparting both a vertical and horizontal motion and if by hand, tapping occasionally. Continue this process for 10 minutes or until the quantity passing through each sieve in one minute is less than 0,1 gram.
4.5. Remove the sieves from the nest in turn and collect the material retained, brush gently from the reverse side with a soft brush, if necessary.
4.6. Weigh the material retained on each sieve and that collected in the receiver, to the nearest 0,1 gram.
5. EVALUATION OF THE RESULTS
5.1. Convert the fraction masses to a percentage of the total of the fraction masses (not of the original charge).
Calculate the percentage in the receiver (i.e. < 0,5 mm): A%
Calculate the percentage retained on the 0,5 mm sieve: B%
Calculate the percentage passing 1,0 mm, i.e. (A + B)%
The sum of the fraction masses should be within 2% of the initial mass taken.
5.2. At least two separate analyses should be carried out and the individual results for A should not differ by more than 1,0% absolute and for B by more than 1,5% absolute. Repeat the test if this is not the case.
6. EXPRESSION OF THE RESULTS
Report the mean of the two values obtained for A on the one hand and for A + B on the other.
DETERMINATION OF THE CHLORINE CONTENT (AS CHLORIDE ION)
1. SCOPE AND FIELD OF APPLICATION
This document defines the procedure for the determination of the chlorine content (as chloride ion) of straight ammonium nitrate fertilisers with a high nitrogen content.
2. PRINCIPLE
Chloride ions dissolved in water are determined by potentiometric titration with silver nitrate in an acidic medium.
3. REAGENTS
Distilled or demineralised water, free from chloride ions.
3.3. Silver nitrate 0,1 mol/l standard solution. Store this solution in a brown glass bottle.
3.4. Silver nitrate 0,004 mol/l standard solution — prepare this solution at the time of use.
3.5. Potassium chloride 0,1 mol/l standard reference solution. Weigh, to the nearest 0,1 mg, 3,7276 grams of analytical-grade potassium chloride, previously dried for one hour in an oven at 130 °C and cooled in a desiccator to ambient temperature. Dissolve in a little water, transfer the solution without loss into a 500-ml standard flask, dilute to the mark and mix.
3.6. Potassium chloride, 0,004 mol/l standard reference solution — prepare this solution at the time of use.
4. APPARATUS
4.1. Potentiometer with silver indicating electrode and calomel reference electrode, sensitivity 2 mV, covering the range — 500 to + 500 mV.
4.2. Bridge, containing a saturated potassium nitrate solution, connected to the calomel electrode (4.1), fitted at the ends with porous plugs.
4.4. Microburette with fine-pointed tip, graduated in 0,01 ml divisions.
5. PROCEDURE
5.1. Standardisation of the silver nitrate solution
Take 5,00 ml and 10,00 ml of the standard reference potassium chloride solution (3.6) and place in two low-form beakers of convenient capacity (for example 250 ml). Carry out the following titration of the contents of each beaker.
Add 5 ml of the nitric acid solution (3.2), 120 ml of the acetone (3.1) and sufficient water to bring the total volume to about 150 ml. Place the rod of the magnetic stirrer (4.3) in the beaker and set the stirrer in motion. Immerse the silver electrode (4.1) and the free end of the bridge (4.2) in the solution. Connect the electrodes to the potentiometer (4.1) and, after verifying the zero of the apparatus, note the value of the starting potential.
Titrate, using the microburette (4.4), adding initially 4 or 9 ml respectively of the silver nitrate solution corresponding to the standard reference potassium chloride solution used. Continue the addition in 0,1 ml portions for the 0,004 mol/l solutions and in 0,05 ml portions for the 0,1 mol/l solutions. After each addition, await the stabilisation of the potential.
Record the volumes added and the corresponding values of the potential in the first two columns of a table.
In a third column of the table, record the successive increments (\Delta_{1}E) of the potential E. In a fourth column, record the differences (\Delta_{2}E) positive or negative, between the potential increments (\Delta_{1}E) . The end of the titration corresponds to the addition of the 0,1 or 0,05 ml portion (V1) of the silver nitrate solution which gives the maximum value of \Delta_{1}E .
In order to calculate the exact volume (Veq) of the silver nitrate solution corresponding to the end of the reaction, use the formula:
V_{eq} = V_{0} + (V_{1} \times \frac{b}{B})
V0 is the total volume, in ml, of the silver nitrate solution immediately lower than the volume which gives the maximum increment of \Delta_{1}E ,
V1 is the volume, in ml, of the last portion of the silver nitrate solution added (0,1 or 0,05 ml),
b is the last positive value of \Delta_{2}E ,
B is the sum of the absolute values of the last positive values of \Delta_{2}E and the first negative value of \Delta_{2}E (see example in Table 1).
5.2. Blank test
Carry out a blank test and take account thereof when calculating the final result.
The result V4 of the blank test on the reagents is given, in ml, by the formula:
V2 is the value, in ml, of the exact volume (Veq) of the silver nitrate solution corresponding to the titration of 10 ml of the potassium chloride standard reference solution used,
V3 is the value, in ml, of the exact volume (Veq) of the silver nitrate solution corresponding to the titration of 5 ml of the potassium chloride standard reference solution used.
5.3. Check test
The blank test can at the same time serve as a check that the apparatus is functioning satisfactorily and that the test procedure is being implemented correctly.
5.4. Determination
Take a portion of sample in the range 10 to 20 grams and weigh to the nearest 0,01 gram. Transfer quantitatively to a 250-ml beaker. Add 20 ml of water, 5 ml of nitric acid solution (3.2), 120 ml of acetone (3.1) and sufficient water to bring the total volume to about 150 ml.
Place the rod of the magnetic stirrer (4.3) in the beaker, place the beaker on the stirrer and set the stirrer in motion. Immerse the silver electrode (4.1) and the free end of the bridge (4.2) in the solution, connect the electrodes to the potentiometer (4.1) and, after having verified the zero of the apparatus, note the value of the starting potential.
Titrate with the silver nitrate solution, by additions from the microburette (4.4) in increments of 0,1 ml. After each addition, await the stabilisation of the potential.
Continue the titration as specified in 5.1, starting from the fourth paragraph: «Record the volumes added and the corresponding values of the potential in the first two columns of a table ...».
6. EXPRESSION OF THE RESULTS
Express the result of the analysis as the percentage of chlorine contained in the sample as received for analysis. Calculate the percentage of chlorine (Cl) content from the formula:
Cl\% = \frac{0,3545 \times T \times (V_{5} - V_{4}) \times 100}{m}
T is the concentration of silver nitrate solution used, in mol/l
V4 is the result, in ml, of the blank test (5.2),
V5 is the value, in ml, of Veq corresponding to the determination (5.4),
m is the mass, in grams, of the test portion.
| Volume of the silver nitrate solution V (ml) | Potential E (mV) | \Delta_{1}E | \Delta_{2}E |
| 4,80 | 176 | ||
| 4,90 | 211 | 35 | + 37 |
| 5,00 | 283 | 72 | - 49 |
| 5,10 | 306 | 23 | - 10 |
| 5,20 | 319 | 13 | |
| V_{eq} = 4,9 + 0,1 \times \frac{37}{37 + 49} = 4,943 | |||
1. SCOPE AND FIELD OF APPLICATION
This document defines the procedure for the determination of copper content of straight ammonium nitrate fertilisers of high nitrogen content.
2. PRINCIPLE
The sample is dissolved in dilute hydrochloric acid and the copper is determined by atomic absorption spectrophotometry.
3. REAGENTS
3.6. Copper solution <*> (stock): weigh, to the nearest 0,001 gram, 1 gram of pure copper, dissolve in 25 ml 6 mol/l hydrochloric acid solution (3.2), add 5 ml of hydrogen peroxide (3.5) in portions and dilute to 1 litre with water. 1 ml of this solution contains 1000\mu g of copper (Cu).
<*> Commercially available standard copper solution may be used.
3.6.1. Copper solution (dilute): dilute 10 ml of stock solution (3.6) to 100 ml with water and then dilute 10 ml of the resulting solution, to 100 ml with water, 1 ml of the final dilution contains 10\mu g of copper (Cu).
Prepare this solution at the time of use.
4. APPARATUS
Atomic absorption spectrophotometer with a copper lamp (324,8 nm).
5. PROCEDURE
5.1. Preparation of the solution for analysis
Weigh, to the nearest 0,001 gram, 25 grams of the sample, place it in a 400-ml beaker, add carefully 20 ml of hydrochloric acid (3.1) (there may be a vigorous reaction due to carbon dioxide formation). Add more hydrochloric acid, if necessary. When effervescence has stopped, evaporate to dryness on a steam bath, stirring occasionally with a glass rod. Add 15 ml 6 mol/l hydrochloric acid solution (3.2) and 120 ml of water. Stir with the glass rod, which should be left in the beaker, and cover the beaker with a watch glass. Boil the solution gently until dissolution is complete and then cool.
Transfer the solution quantitatively into a 250-ml graduated flask, by washing the beaker with 5 ml 6 mol/l hydrochloric acid (3.2), and twice with 5 ml of boiling water, make up to the mark with 0,5 mol/l hydrochloric acid (3.3) and mix carefully.
Filter through a copper-free filter paper <*>, discarding the first 50 ml.
<*> Whatman 541 or equivalent.
5.2. Blank solution
Prepare a blank solution from which only the sample has been omitted and allow for this in the calculation of the final results.
5.3. Determination
5.3.1 Preparation of sample and blank test solutions
Dilute the sample solution (5.1) and the blank test solution (5.2) with 0,5 mol/l hydrochloric acid solution (3.3) to a concentration of copper within the optimal measuring range of the spectrophotometer. Normally no dilution is needed.
5.3.2 Preparation of the calibration solutions
By diluting the standard solution (3.6.1) with 0,5 mol/l hydrochloric acid solution (3.3), prepare at least five standard solutions corresponding to the optimal measuring range of the spectrophotometer (0 to 5,0 mg/l Cu). Before making up to the mark, add to every solution ammonium nitrate (3.4) to give concentration of 100 mg per ml.
5.4. Measurement
Set up the spectrophotometer (4) at a wavelength of 324,8 nm. Use an oxidising air-acetylene flame. Spray successively, in triplicate, the calibration solution (5.3.2), the sample solution and the blank solution (5.3.1), washing the instrument through with distilled water between each spraying. Plot the calibration curve using the mean absorbances of every standard used as the ordinates and the corresponding concentrations of copper in \mu g/ml as the abscissae.
Determine the concentration of copper in the final sample and blank solutions by reference to the calibration curve.
6. EXPRESSION OF THE RESULTS
Calculate the copper content of the sample taking into account the mass of the test sample, the dilutions carried out in the course of the analysis and the value of the blank. Express the result as mg Cu/kg.
This document defines the procedure for the determination or resistance to detonation of ammonium nitrate fertilisers of high nitrogen content.
The test sample is confined in a steel tube and subjected to detonation shock from an explosive booster charge. Propagation of the detonation is determined from the degree of crushing of lead cylinders on which the tube rests horizontally during the test.
4.3.1 Plastic explosive containing 83 to 86% penthrite
Detonation velocity: 7 300 to 7 700 m/s
4.3.2 Seven lengths of flexible detonating cord with non-metallic sleeve
Length of each cord: 400 (+/- 2) mm.
4.3.3 Compressed pellet of secondary explosive, recessed to receive detonator
Explosive: hexogen/wax 95/5 or tetryl or similar secondary explosive, with or without added graphite.
Central recess to receive detonator: diameter 7 to 7,3 mm, depth 12 mm.
4.3.4. Seamless steel tube as specified in ISO 65 — 1981 — Heavy Series, with nominal dimensions DN 100 (4»)
Outside diameter: 113,1 to 115,0 mm
4.3.5 Bottom place
Material: steel of good weldable quality
4.3.6 Six lead cylinders
Materials: soft lead, at least 99,5% purity.
4.3.7 Steel block
Mass: at least 300 kg if there is no firm base for the steel block.
4.3.8 Plastic or cardboard cylinder for booster charge
4.3.9 Detonator (electric or non-electric) with initiation force 8 to 10
4.3.10 Wooden disc
Diameter: 92 to 96 mm. Diameter to be matched to the internal diameter of the plastic or cardboard cylinder (4.3.8)
4.3.11 Wooden rod of same dimensions as detonator (4.3.9)
4.3.12 Dressmaking pins (maximum length 20 mm)
4.4.1 Preparation of booster charge for insertion into steel tube
There are two methods of initiation of the explosive in the booster charge, depending on the availability of equipment.
4.4.1.1 Seven-point simultaneous initiation
The booster charge prepared for use is shown in Figure 1.
4.4.1.1.1. Drill holes in the wooden disc (4.3.10) parallel to the axis of the disc through the centre and through six points symmetrically distributed around a concentric circle 55 mm in diameter. The diameter of the holes must be 6 to 7 mm (see Section A-B in Figure 1), depending on the diameter of the detonating cord used (4.3.2).
4.4.1.1.2. Cut seven lengths of flexible detonating cord (4.3.2) each 400 mm long, avoiding any loss of explosive at each end by making a clean cut and immediately sealing the end with adhesive. Push each of the seven lengths through the seven holes in the wooden disc (4.3.10) until their ends project a few centimetres on the other side of the disc. Then insert a small dressmaking pin (4.3.12) transversally into the textile sleeve of each length of cord 5 to 6 mm from the end and apply adhesive around the outside of the lengths of cord in a band 2 cm wide adjacent to the pin. Finally, pull the long piece of each cord to bring the pin into contact with the wooden disc.
4.4.1.1.3. Shape the plastic explosive (4.3.1) to form a cylinder 92 to 96 mm in diameter, depending on the diameter of the cylinder (4.3.8). Stand this cylinder upright on a level surface and insert the shaped explosive. Then insert the wooden disc <*> carrying the seven lengths of detonating cord into the top of the cylinder and press it down onto the explosive. Adjust the height of the cylinder (64 to 67 mm) so that its top edge does not extend beyond the level of the wood. Finally, fix the cylinder to the wooden disc for instance with staples or small nails, around its entire circumference.
<*> The diameter of the disc must always correspond to the inside diameter of the cylinder.
4.4.1.1.4. Group the free ends of the seven lengths of detonating cord around the circumference of the wooden rod (4.3.11) so that their ends are all level in a plane perpendicular to the rod. Secure them in a bundle around the rod by means of adhesive tape <*>.
<*> NB: When the six peripheral lengths of cord are taut after assembly, the central cord must remain slightly slack.
4.4.1.2 Central initiation by a compressed pellet
The booster charge prepared for use is shown in Figure 2.
4.4.1.2.1 Preparing a compressed pellet
Taking the necessary safety precautions, place 10 grams of a secondary explosive (4.3.3) in a mould with an inside diameter of 19 to 21 mm and compress to the correct shape and density.
(The ratio of diameter: height should be roughly 1:1).
In the centre of the bottom of the mould there is a peg, 12 mm in height and 7,0 to 7,3 mm in diameter (depending on the diameter of the detonator used), which forms a cylindrical recess in the compressed cartridge for subsequent insertion of the detonator.
4.4.1.2.2 Preparing the booster charge
Place the explosive (4.3.1) into the cylinder (4.3.8) standing upright on a level surface, then press it down with a wooden die to give the explosive a cylindrical shape with a central recess. Insert the compressed pellet into this recess. Cover the cylindrically shaped explosive containing the compressed pellet with a wooden disc (4.3.10) having a central hole 7,0 to 7,3 mm in diameter for insertion of a detonator. Fix the wooden disc and the cylinder together with a cross of adhesive tape. Ensure that the hole drilled in the disc and the recess in the compressed pellet are coaxial by inserting the wooden rod (4.3.11).
4.4.2 Preparing steel tubes for the detonation tests
At one end of the steel tube (4.3.4), drill two diametrically opposed holes 4 mm in diameter perpendicularly through the side wall at a distance of 4 mm from the edge.
Butt weld the bottom plate (4.3.5) to the opposite end of the tube, completely filling the right angle between the bottom place and the wall of the tube with weld metal around the entire circumference of the tube.
4.4.3 Filling and charging the steel tube
4.4.3.1. The test sample, the steel tube and the booster charge must be conditioned to temperatures of 20 (+/- 5) °C. 16 to 18 kg of the test sample are needed for two detonation tests.
4.4.3.2. Place the tube upright with its square bottom place resting on a firm, flat surface, preferably concrete. Fill the tube to about one-third of its height with the test sample and drop it 10 cm vertically onto the floor five times to compact the prills or granules as densely as possible in the tube. To accelerate compaction, vibrate the tube by striking the side wall with a 750 to 1 000-gram hammer between drops for a total of 10 times.
Repeat this charging method with another portion of the test sample. Finally, a further addition shall be made such that, after compaction by raising and dropping the tube 10 times and a total of 20 intermittent hammer blows, the charge fills the tube to a distance of 70 mm from its orifice.
The filling height of the sample must be adjusted in the steel tube so that the booster charge (4.4.1.1 or 4.4.1.2) to be inserted later will be in close contact with the sample over its entire surface.
4.4.3.3. Insert the booster charge into the tube so that it is in contact with the sample; the top surface of the wooden disc must be 6 mm below the end of the tube. Ensure essential close contact between explosive and test sample by adding or removing small quantities of sample. As shown in Figures 1 and 2, split pins should be inserted through the holes near the open end of the tube and their legs opened flat against the tube.
4.4.4 Positioning of the steel tube and lead cylinders (see figure 3)
4.4.4.1. Number the bases of the lead cylinders (4.3.6) 1 to 6. Make six marks 150 mm apart on the centre line of a steel block (4.3.7) lying on a horizontal base, with the first mark at least 75 mm from the edge of the block. Place a lead cylinder upright on each of these marks, with the base of each cylinder centred on its mark.
4.4.4.2. Lay the steel tube prepared according to 4.4.3 horizontally on the lead cylinders so that the axis of the tube is parallel to the centre line of the steel block and the welded end of the tube extends 50 mm beyond lead cylinder No 6. To prevent the tube from rolling, insert small wooden wedges between the tops of the lead cylinders and the tube wall (one on each side) or place a cross of wood between the tube and the steel block.
Note: Make sure that the tube is in contact with all six lead cylinders; a slight curvature of the tube surface can be compensated for by rotating the tube about its longitudinal axis; if any of the lead cylinders is too tall, tap the cylinder in question carefully with a hammer until it is the required height.
4.4.5 Preparation for detonation
4.4.5.1. Set up the apparatus according to the 4.4.4 in a bunker or suitably prepared underground site (e.g. mine or tunnel). Ensure that the temperature of the steel tube is kept at 20 (+/- 5) °C before detonation.
Note: Should such firing sites not be available, the work can, if necessary, be done in a concrete-lined pit covered over with wooden beams. Detonation can cause steel fragments to be projected with high kinetic energy, therefore, firing must be carried out at a suitable distance from dwellings or thoroughfares.
4.4.5.2. If the booster charge with seven-point initiation is used, ensure that the detonation cords are stretched out as described in the footnote to 4.4.1.1.4 and arranged as horizontally as possible.
4.4.5.3. Finally, remove the wooden rod and replace with the detonator. Do not carry out firing until the danger zone has been evacuated and the test personnel have taken cover.
4.4.5.4 Detonate the explosive.
4.4.6. Allow sufficient time for the fumes (gaseous and sometimes toxic decomposition products such as nitrous gases) to disperse, then collect the lead cylinders and measure their heights with a Vernier caliper
Record for each of the marked lead cylinders, the degree of crushing expressed as a percentage of the original height of 100 mm. If the cylinders are crushed obliquely, record the highest and the lowest values and calculate the average.
4.4.7. A probe for continuous measurement of the detonation velocity can be used; the probe should be inserted longitudinally to the axis of the tube or along its side wall
4.4.8 Two detonation tests per sample are to be carried out
Values for the following parameters are to be given in the test report for each of the detonation tests:
- the values actually measures for the outside diameter of the steel tube and for the wall thickness,
- the Brinell hardness of the steel tube,
- the temperature of the tube and the sample shortly before firing,
- the packing density (kg/m3) of the sample in the steel tube,
- the height of each lead cylinder after firing, specifying the corresponding cylinder number,
- method of initiation employed for the booster charge.
4.5.1 Evaluation of test results
If, in each firing, the crushing of at least one lead cylinder is less than 5%, the test shall be considered conclusive and the sample in conformity with the requirements of Annex III.2.
Booster charge with seven-point initiation
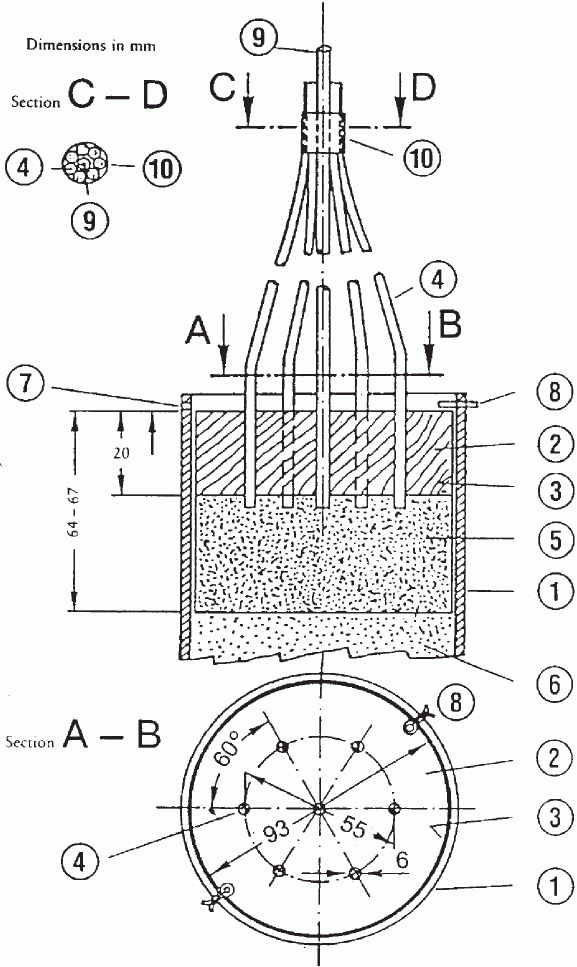


 around

Booster charge with central initiation
 |
Steel tube |  |
Compressed pellet |
|---|---|---|---|
 |
Wooden disc |  |
Test sample |
 |
Plastic or cardboard cylinder |  |
4-mm-diameter hole drilled to receive split pin  |
 |
Wooden rod |  |
Split pin |
 |
Plastic explosive |  |
Wooden die for  |
Positioning of the steel tube on the firing site
 Steel tube
 Lead cylinders
 Steel block
 Bottom plate
 Booster charge
METHODS OF SAMPLING AND ANALYSIS
Correct sampling is a difficult operation which requires the greatest of care. The need to obtain a sufficiently representative sample for the official testing of fertilisers cannot, therefore, be stressed too much.
The sampling method described below must be applied with strict accuracy by specialists with experience of the conventional sampling procedure.
Samples intended for the official control of fertilisers, for quality and composition, shall be taken according to the methods described below. Samples thus obtained shall be considered as representative of the sampled portions.
The samples shall be taken by specialist officers authorised for that purpose by the Member States.
Sampled portion: A quantity of product constituting a unit, and having characteristics presumed to be uniform.
Incremental sample: A quantity taken from one point in the sampled portion.
Aggregate sample: An aggregate of incremental samples taken from the same sampled portion.
Reduced sample: A representative part of the aggregate sample, obtained from the latter by a process of reduction.
Final sample: A representative part of the reduced sample.
4.1. The sampling apparatus must be made of materials which cannot affect the characteristics of the products to be sampled. Such apparatus may be officially approved by the Member States.
4.2.1 Manual sampling
4.2.1.1 Flat-bottomed shovel with vertical sides.
4.2.1.2. Sampling spear with a long split or compartments. The dimensions of the sampling spear must be appropriate to the characteristics of the sampled portion (depth of container, dimensions of sack, etc.) and to the particle size of the fertiliser.
4.2.2 Mechanical sampling
Approved mechanical apparatus may be used for the sampling of moving fertilisers.
4.2.3 Divider
Apparatus designed to divide the sample into equal parts may be used for taking incremental samples and for the preparation of reduced and final samples.
4.3.1 Manual sampling
Open tube, probe, bottle or another appropriate equipment able to take samples at random from the sampled portion.
4.3.2 Mechanical sampling
Approved mechanical apparatus may be used for sampling of moving fluid fertilisers.
5.1. SAMPLED PORTION
The size of the sampled portion must be such that each of its constituent parts can be sampled.
5.2. INCREMENTAL SAMPLES
5.2.1 Loose solid fertilisers or fluid fertilisers in containers exceeding 100 kg
5.2.1.1 Sampled portions not exceeding 2,5 tonnes:
Minimum number of incremental samples: seven
5.2.1.2 Sampled portions exceeding 2,5 tonnes and up to 80 tonnes:
Minimum number of incremental samples:
\sqrt{20timesthenumberoftonnesmakingupthesampledportion} <*>
<*> Where the number obtained is a fraction, it should be rounded up to the next whole number.
5.2.1.3 Sampled portions exceeding 80 tonnes:
Minimum number of incremental samples: 40
5.2.2. Packaged solid fertilisers or fluid fertilisers in containers (= packages each not exceeding 100 kg)
5.2.2.1 Packages of more than 1 kg
5.2.2.1.1 Sampled portions of less than five packages:
Minimum number of packages to be sampled <*>: all packages.
<*> For packages whose contents do not exceed 1 kg, an incremental sample shall be the contents of one original package.
5.2.2.1.2 Sampled portions of five to 16 packages:
Minimum number of packages to be sampled <*>: four.
<*> For packages whose contents do not exceed 1 kg, an incremental sample shall be the contents of one original package.
5.2.2.1.3 Sampled portions of 17 to 400 packages:
Minimum number of packages to be sampled <*>:
<*> For packages whose contents do not exceed 1 kg, an incremental sample shall be the contents of one original package.
\sqrt{numberofpackagesmakingupthesampledportion} <*>
<*> Where the number obtained is a fraction, it should be rounded up to the next whole number.
5.2.2.1.4 Sampled portions exceeding 400 packages:
Minimum number of packages to be sampled <*>: 20.
<*> For packages whose contents do not exceed 1 kg, an incremental sample shall be the contents of one original package.
5.2.2.2 Packages not exceeding 1 kg:
Minimum number of packages to be sampled <*>: four.
<*> For packages whose contents do not exceed 1 kg, an incremental sample shall be the contents of one original package.
5.3. AGGREGATE SAMPLE
A single aggregate sample per sampled portion is required. The total mass of the incremental samples making up the aggregate sample shall be not less than the following:
5.3.1. Loose solid fertilisers or fluid fertilisers in containers exceeding 100 kg: 4 kg.
5.3.2. Packaged solid fertilisers or fluid fertilisers in containers (= packages) each not exceeding 100 kg
5.3.2.1 Packages of more than 1 kg: 4 kg
5.3.2.2. Packages not exceeding 1 kg: mass of the contents of four original packages.
5.3.3 Ammonium nitrate fertiliser sample for tests according to Annex III.2: 75 kg
5.4. FINAL SAMPLES
The aggregate sample gives the final samples on reduction when necessary. Analysis of at least one final sample is required. The mass of the sample for analysis shall not be less than 500 g.
5.4.1 Solid and fluid fertilisers
5.4.2 Ammonium nitrate fertiliser sample for tests
The aggregate sample gives the final sample for tests on reduction when necessary.
5.4.2.1 Minimum final sample mass for Annex III.1 tests: 1 kg
5.4.2.2 Minimum final sample mass for Annex III.2 tests: 25 kg
6.1. GENERAL
The samples must be taken and prepared as quickly as possible bearing in mind the precautions necessary to ensure that they remain representative of the fertiliser sampled. Instruments and also surfaces and containers intended to receive samples must be clean and dry.
In the case of fluid fertilisers, if possible the sampled portion should be mixed prior to sampling.
6.2. INCREMENTAL SAMPLES
Incremental samples must be taken at random throughout the whole sampled portion and they must be of approximately equal sizes.
6.2.1 Loose solid fertilisers or fluid fertilisers in containers exceeding 100 kg
An imaginary division shall be made of the sampled portion into a number of approximately equal parts. A number of parts corresponding to the number of incremental samples required in accordance with 5.2 shall be selected at random and at least one sample taken from each of these parts. Where it is not possible to comply with the requirements of 5.1 when sampling bulk fertilisers or fluid fertilisers in containers exceeding 100 kg the sampling should be carried out when the sampled portion is being moved (loading or unloading). In this case samples shall be taken from the randomly selected notional parts as defined above while these are being moved.
6.2.2. Packaged solid fertilisers or fluid fertilisers in containers (= packages) each not exceeding 100 kg
Having selected the required number of packages for sampling as indicated in 5.2, part of the contents of each package shall be removed. Where necessary, the samples shall be taken after emptying the packages separately.
6.3. PREPARATION OF AGGREGATE SAMPLE
The incremental samples shall be mixed to form a single aggregate sample.
6.4. PREPARATION OF THE FINAL SAMPLE
The material in the aggregate sample shall be carefully mixed <*>.
<*> Any lumps shall be broken up (if necessary by separating them out and returning them to the sample).
If necessary the aggregate sample should first be reduced to at least 2 kg (reduced sample) either by using a mechanical divider or by the quartering method.
At least three final samples shall then be prepared, of approximately the same amount and conforming to the quantitative requirements of 5.4. Each sample shall be put into an appropriate air tight container. All necessary precautions shall be taken to avoid any change in the characteristics of the sample.
For the tests of Annex III, sections 1 and 2, the final samples shall be kept at a temperature between 0 °C and 25 °C.
The containers or packages shall be scaled and labelled (the total label must be incorporated in the seal) in such a manner that they cannot be opened without damaging the seal.
A record must be kept of each sampling, permitting each sampled portion to be identified unambiguously.
For each sample portion at least one final sample shall be sent as quickly as possible to an authorised analytical laboratory or to the test institution, together with the information necessary for the analysis or the test.
LABORATORY EQUIPMENT
In the descriptions of the methods, general laboratory equipment has not been precisely defined, except that the sizes of flasks and pipettes are given. In all cases laboratory apparatus must be well cleaned, particularly when small quantities of elements are to be determined.
CONTROL TESTS
Before analysis it is necessary to ensure that all apparatus functions well and that the analytical technique is carried out correctly, using where appropriate chemical compounds of known composition (e.g. ammonium sulphate, mono potassium phosphate, etc.). Nevertheless, the results from analysed fertilisers can indicate wrong chemical composition if the analytical technique is not rigorously followed. On the other hand, a certain number of determinations are empirical and are relative to products of complex chemical composition. It is recommended that where available, laboratories should make use of standard reference fertilisers of well defined composition.
1. REAGENTS
Unless otherwise specified in the method of analysis, all of the reagents must be analysis-pur (a.p.). Where micro-nutrients are to be analysed the purity of the reagents must be checked by means of a blank test. Depending upon the result obtained, it might be necessary to conduct a further purification.
2. WATER
Where dissolution, dilution, rinsing or washing operations referred to in the methods of analysis do not specify the nature of solvents or diluents the use of water is implied. Normally, the water will have to be demineralised or distilled. In these specific instances, as mentioned in the method of analysis, that water will have to be subjected to specific purification processes.
3. LABORATORY EQUIPMENT
In view of the equipment normally used in inspection laboratories, the apparatus described in the methods of analysis is restricted to special instruments and apparatus or to such demanded by any specific requirements. This equipment must be perfectly clean, above all where small quantities are to be determined. The laboratory will have to ensure the accuracy of any graduated glassware used by referring to appropriate metrological standards.
PREPARATION OF THE SAMPLE FOR ANALYSIS
EN 1482-2: Fertilisers and liming materials — Sampling and sample preparation — Part 2: Sample preparation
Method 2.1. DETERMINATION OF AMMONIACAL NITROGEN
EN 15475: Fertilisers — Determination of ammoniacal nitrogen
This method of analysis has been ring-tested.
Methods 2.2. DETERMINATION OF NITRIC AND AMMONIACAL NITROGEN
DETERMINATION OF NITRIC AND AMMONIACAL NITROGEN ACCORDING TO ULSCH
EN 15558: Fertilisers — Determination of nitric and ammoniacal nitrogen according to Ulsch
This method of analysis has not been ring-tested.
DETERMINATION OF NITRIC AND AMMONIACAL NITROGEN ACCORDING TO ARND
EN 15559: Fertilisers — Determination of nitric and ammoniacal nitrogen according to Arnd
This method of analysis has not been ring-tested.
DETERMINATION OF NITRIC AND AMMONIACAL NITROGEN ACCORDING TO DEVARDA
EN 15476: Fertilisers — Determination of nitric and ammoniacal nitrogen according to Devarda
This method of analysis has been ring-tested.
Method 2.3. DETERMINATION OF TOTAL NITROGEN
DETERMINATION OF THE TOTAL NITROGEN IN CALCIUM CYANAMIDE NITRATE FREE
EN 15560: Fertilisers — Determination of total nitrogen in calcium cyanamide nitrate free
This method of analysis has not been ring-tested.
DETERMINATION OF TOTAL NITROGEN IN CALCIUM CYANAMIDE CONTAINING NITRATES
EN 15561: Fertilisers — Determination of total nitrogen in calcium cyanamide containing nitrates
This method of analysis has not been ring-tested.
DETERMINATION OF TOTAL NITROGEN IN UREA
EN 15478: Fertilisers — Determination of total nitrogen in urea
This method of analysis has been ring-tested.
Method 2.4. DETERMINATION OF CYANAMIDE NITROGEN
EN 15562: Fertilisers — Determination of cyanamide nitrogen
This method of analysis has not been ring-tested.
Method 2.5. SPECTROPHOTOMETRIC DETERMINATION OF BIURET IN UREA
EN 15479: Fertilisers — Spectrophotometric determination of biuret in urea
This method of analysis has been ring-tested.
Methods 2.6. DETERMINATION OF DIFFERENT FORMS OF NITROGEN IN THE SAME SAMPLE
DETERMINATION OF DIFFERENT FORMS OF NITROGEN IN THE SAME SAMPLE IN FERTILISERS CONTAINING NITROGEN AS NITRIC, AMMONIACAL, UREA AND CYANAMIDE NITROGEN
EN 15604: Fertilisers — Determination of different forms of nitrogen in the same sample containing nitrogen, as nitric, ammoniacal, urea and cyanamide nitrogen
This method of analysis has not been ring-tested.
DETERMINATION OF TOTAL NITROGEN IN FERTILISERS CONTAINING NITROGEN ONLY AS NITRIC, AMMONIACAL AND UREA NITROGEN BY TWO DIFFERENT METHODS
EN 15750: Fertilizers. Determination of total nitrogen in fertilizers containing nitrogen only as nitric, ammoniacal and urea nitrogen by two different methods.
This method of analysis has been ring-tested.
DETERMINATION OF UREA CONDENSATES USING HPLC — ISOBUTYLENEDIUREA AND CROTONYLIDENEDIUREA (METHOD A) AND METHYLEN-UREA OLIGOMERS (METHOD B)
EN 15705: Fertilizers. Determination of urea condensates using high-performance liquid chromatography (HPLC). Isobutylenediurea and crotonylidenediurea (method A) and methylen-urea oligomers (method B)
This method of analysis has been ring-tested.
Methods 3.1. EXTRACTIONS
EXTRACTION OF PHOSPHORUS SOLUBLE IN MINERAL ACIDS
EN 15956: Fertilizers — Extraction of phosphorus soluble in mineral acids
This method of analysis has been ring-tested.
EXTRACTION OF PHOSPHORUS SOLUBLE IN 2% FORMIC ACID
EN 15919: Fertilizers — Extraction of phosphorus soluble in 2% formic acid
This method of analysis has not been ring-tested.
EXTRACTION OF PHOSPHORUS SOLUBLE IN 2% CITRIC ACID
EN 15920: Fertilizers — Extraction of phosphorus soluble in 2% citric acid
This method of analysis has not been ring-tested.
EXTRACTION OF PHOSPHORUS WHICH IS SOLUBLE IN NEUTRAL AMMONIUM CITRATE
EN 15957: Fertilizers — Extraction of phosphorus which is soluble in neutral ammonium citrate
This method of analysis has been ring-tested.
EXTRACTION BY ALKALINE AMMONIUM CITRATE
Extraction of soluble phosphorus according to Petermann at 65 °C
EN 15921: Fertilizers — Extraction of phosphorus according to Petermann at 65 °C
This method of analysis has not been ring-tested.
Extraction of the soluble phosphorus according to Petermann at ambient temperature
EN 15922: Fertilizers — Extraction of phosphorus according to Petermann at ambient temperature
This method of analysis has not been ring-tested.
Extraction of phosphorus soluble in Joulie's alkaline ammonium citrate
EN 15923: Fertilizers — Extraction of phosphorus in Joulie's alkaline ammonium citrate
This method of analysis has not been ring-tested.
EXTRACTION OF WATER SOLUBLE PHOSPHORUS
EN 15958: Fertilizers — Extraction of water soluble phosphorus
This method of analysis has been ring-tested.
Method 3.2. DETERMINATION OF EXTRACTED PHOSPHORUS
EN 15959: Fertilizers — Determination of extracted phosphorus
This method of analysis has been ring-tested.
Method 4.1. DETERMINATION OF THE WATER-SOLUBLE POTASSIUM CONTENT
EN 15477: Fertilisers — Determination of the water-soluble potassium content
This method of analysis has been ring-tested.
Method 5.1. DETERMINATION OF CARBON DIOXIDE — PART I: METHOD FOR SOLID FERTILISERS
EN 14397-1: Fertilizers and liming materials. Determination of carbon dioxide. Part I: method for solid fertilisers
This method of analysis has been ring-tested.
Method 6.1. DETERMINATION OF CHLORIDES IN THE ABSENCE OF ORGANIC MATERIAL
EN 16195: Fertilisers — Determination of chlorides in the absence of organic material
This method of analysis has been ring-tested.
Method 7.1. DETERMINATION OF THE FINENESS OF GRINDING (DRY PROCEDURE)
EN 15928: Fertilizers — Determination of the fineness of grinding (dry procedure)
This method of analysis has not been ring-tested.
Method 7.2. DETERMINATION OF THE FINENESS OF GRINDING OF SOFT NATURAL PHOSPHATES
EN 15924: Fertilizers — Determination of the fineness of grinding of soft natural phosphates
This method of analysis has not been ring-tested.
Method 8.1. EXTRACTION OF TOTAL CALCIUM, TOTAL MAGNESIUM, TOTAL SODIUM AND TOTAL SULPHUR IN THE FORMS OF SULPHATES
EN 15960: Fertilizers — Extraction of total calcium, total magnesium, total sodium and total sulphur in the forms of sulphates
This method of analysis has not been ring-tested.
Method 8.2. EXTRACTION OF TOTAL SULPHUR PRESENT IN VARIOUS FORMS
EN 15925: Fertilizers — Extraction of total sulphur present in various forms
This method of analysis has not been ring-tested.
Method 8.3. EXTRACTION OF WATER SOLUBLE CALCIUM, MAGNESIUM, SODIUM AND SULPHUR (IN THE FORM OF SULPHATES)
EN 15961: Fertilizers — Extraction of water soluble calcium, magnesium, sodium and sulphur (in the form of sulphates)
This method of analysis has not been ring-tested.
Method 8.4. EXTRACTION OF WATER SOLUBLE SULPHUR WHERE THE SULPHUR IS IN VARIOUS FORMS
EN 15926: Fertilizers — Extraction of water soluble sulphur where the sulphur is in various forms
This method of analysis has not been ring-tested.
Method 8.5. EXTRACTION AND DETERMINATION OF ELEMENTAL SULPHUR
EN 16032: Fertilizers — Extraction and determination of elemental sulphur
This method of analysis has not been ring-tested.
Method 8.6. MANGANIMETRIC DETERMINATION OF EXTRACTED CALCIUM FOLLOWING PRECIPITATION IN THE FORM OF OXALATE
EN 16196: Fertilisers — Manganimetric determination of extracted calcium following precipitation in the form of oxalate
This method of analysis has been ring-tested.
Method 8.7. DETERMINATION OF MAGNESIUM BY ATOMIC ABSORPTION SPECTROMETRY
EN 16197: Fertilisers — Determination of magnesium by atomic absorption spectrometry
This method of analysis has been ring-tested.
Method 8.8. DETERMINATION OF MAGNESIUM BY COMPLEXOMETRY
EN 16198: Fertilisers — Determination of magnesium by complexometry
This method of analysis has been ring-tested.
Method 8.9. DETERMINATION OF THE SULFATES CONTENT USING THREE DIFFERENT METHODS
EN 15749: Fertilizers. Determination of sulfates content using three different methods
This method of analysis has been ring-tested.
Method 8.10. DETERMINATION OF THE SODIUM EXTRACTED BY FLAME-EMISSION SPECTROMETRY
EN 16199: Fertilisers — Determination of the sodium extracted by flame-emission spectrometry
This method of analysis has been ring-tested.
Method 8.11. DETERMINATION OF CALCIUM AND FORMATE IN CALCIUM FORMATE
EN 15909: Fertilizers — Determination of calcium and formate in calcium foliar fertilizers
This method of analysis has been ring-tested.
MICRO-NUTRIENTS AT A CONCENTRATION OF LESS THAN OR EQUAL TO 10%
Method 9.1. EXTRACTION OF TOTAL MICRO-NUTRIENTS
1. SCOPE
This Method defines the procedure for extracting the following micro-nutrients: total boron, total cobalt, total copper, total iron, total manganese, total molybdenum and total zinc. The aim is to carry out the minimum number of extractions, making use wherever possible of the same extract to determine the total level of each of the micro-nutrients listed above.
2. FIELD OF APPLICATION
This procedure concerns EC fertilisers covered by Annex I E containing one or more of the following micro-nutrients: boron, cobalt, copper, iron, manganese, molybdenum and zinc. It is applicable to each micro-nutrient the declared content of which is less than or equal to 10%.
3. PRINCIPLE
Dissolution in boiling dilute hydrochloric acid.
The extraction is empirical and may not be quantitative depending on the product or the other constituents of the fertiliser. In particular, in the case of certain manganese oxides, the quantity extracted may be substantially smaller than the total quantity of manganese which the product contains. It is the responsibility of the fertiliser manufacturers to ensure that the declared content actually corresponds to the quantity extracted under the conditions pertaining to the method.
4. REAGENTS
Mix 1 volume of hydrochloric acid (d20 = 1,18 g/ml) with 1 volume of water.
5. APPARATUS
Electric hotplate with variable temperature control.
Where the boron content of an extract is to be determined, do not use borosilicate glassware. As the Method involves boiling, teflon or silica is preferable. Rinse the glassware thoroughly if it has been washed in detergents containing borates.
6. PREPARATION OF THE SAMPLE
7. PROCEDURE
Take a quantity of fertiliser weighing between 2 and 10 g depending on the declared content of element in the product. The following table shall be used to obtain a final solution which, after appropriate dilution, will be within the measuring range for each method. Samples should be weighed to within 1 mg.
Place the sample in a 250 ml beaker.
If necessary moisten the sample with a little water, add 10 ml of dilute hydrochloric acid (4.1) per gram of fertiliser carefully, in small amounts, then add about 50 ml of water. Cover the beaker with a watch glass and mix. Bring to the boil on the hotplate and boil for 30 minutes. Allow to cool, stirring occasionally. Transfer quantitatively to a 250 or 500 ml volumetric flask (see Table). Make up to volume with water and mix thoroughly. Filter through a dry filter into a dry container. Discard the first portion. The extract must be perfectly clear.
It is recommended that the determination be carried out without delay on aliquot portions of the clear filtrate, if not the containers should be stoppered.
Extracts in which the boron content has to be determined: Adjust the pH to between 4 and 6 with concentrated ammonia (4.2).
8. DETERMINATION
The determination of each micro-nutrient is to be carried out on the aliquot portions indicated in the Method for each individual micro-nutrient.
If necessary, remove organic chelating or complexing substances from an aliquot portion of the extract by using Method 9.3. In the case of determination by atomic absorption spectrometry, such removal may not be necessary.
Method 9.2. EXTRACTION OF WATER-SOLUBLE MICRO-NUTRIENTS
1. SCOPE
This Method defines the procedure for extracting water-soluble forms of the following micro-nutrients: boron, cobalt, copper, iron, manganese, molybdenum and zinc. The aim is to carry out the minimum number of extractions, making use wherever possible of the same extract to determine the level of each of the micro-nutrients listed above.
2. FIELD OF APPLICATION
This procedure concerns EC fertilisers covered by Annex I containing one or more of the following micro-nutrients: boron, cobalt, copper, iron, manganese, molybdenum and zinc. It is applicable to each micro-nutrient the declared content of which is less than or equal to 10%.
3. PRINCIPLE
The micro-nutrients are extracted by shaking the fertiliser in water at 20 °C (+/- 2) °C.
The extraction is empirical and may or may not be quantitative.
4. REAGENTS
Mix 1 volume of hydrochloric acid (d20 = 1,18 g/ml) with 1 volume of water.
5. APPARATUS
Where the boron content of the extract is to be determined, do not use borosilicate glassware. Teflon or silica is preferable for this extraction. Rinse the glassware thoroughly if it has been washed in detergents containing borates.
6. PREPARATION OF THE SAMPLE
7. PROCEDURE
Take a quantity of fertiliser weighing between 2 and 10 g depending on the declared content of the element in the product. The following table shall be used to obtain a final solution which, after appropriate dilution, will be within the measuring range for each method. The samples should be weighed to within 1 mg.
Place the sample in a 250 or 500 ml flask (according to the Table).
Add about 200 ml of water to the 250 ml flask or 400 ml of water to the 500 ml flask.
Stopper the flask well. Shake vigorously by hand to disperse the sample, then place the flask on the shaker and shake for 30 minutes.
Make up to volume with water and mix thoroughly.
Filter immediately into a clean, dry flask. Stopper the flask. Carry out the determination immediately after filtering.
If the filtrate gradually becomes cloudy, make another extraction following 7.1 and 7.2 in a flask of volume Ve. Filter into a calibrated flask of volume W which has previously been dried and has received 5,00 ml of dilute hydrochloric acid (4.1). Stop the filtration at the exact moment when the calibration mark is reached. Mix thoroughly.
Under these conditions the value of V in the expression of results is:
The dilutions in the expression of results depend on this value of V.
8. DETERMINATION
The determination of each micro-nutrient is carried out on the aliquot portions indicated in the Method for each individual micro-nutrient.
If necessary, remove organic chelating or complexing substances from an aliquot portion by using Method 9.3. In the case of determination by atomic absorption spectrometry, such removal may not be necessary.
Method 9.3. REMOVAL OF ORGANIC COMPOUNDS FROM FERTILISER EXTRACTS
1. SCOPE
This Method defines a procedure for removing organic compounds from fertiliser extracts.
2. FIELD OF APPLICATION
This procedure is applicable to analysing samples of fertilisers extracted by Methods 9.1 and 9.2 for which a declaration of total and/or water-soluble element is required by Annex I E to this Regulation.
The presence of small quantities of organic matter usually does not affect determination by means of atomic absorption spectrometry.
3. PRINCIPLE
The organic compounds in an aliquot portion of the extract are oxidised with hydrogen peroxide.
4. REAGENTS
Mix 1 volume of hydrochloric acid (d20 = 1,18 g/ml) with 20 volumes of water.
5. APPARATUS
Electric hotplate with variable temperature control.
6. PROCEDURE
Take 25 ml of the extract solution obtained by Method 9.1 or Method 9.2 and place in a 100 ml beaker. In the case of Method 9.2, add 5 ml of the dilute hydrochloric acid solution (4.1). Then add 5 ml of the hydrogen peroxide solution (4.2). Cover with a watch glass. Allow oxidation to occur at room temperature for about one hour, then bring gradually to boiling and boil for half an hour. If necessary, add a further 5 ml of the hydrogen peroxide to the solution once it has cooled. Then boil to remove the excess hydrogen peroxide. Allow to cool and transfer quantitatively to a 50 ml volumetric flask and make up to volume. Filter where necessary.
Account should be taken of this dilution when taking aliquot portions and calculating the percentage of micro-nutrient in the product.
Method 9.4. DETERMINATION OF MICRO-NUTRIENTS IN FERTILISER EXTRACTS BY ATOMIC ABSORPTION SPECTROMETRY (GENERAL PROCEDURE)
1. SCOPE
This document defines a general procedure for determining the levels of certain micro-nutrients in fertiliser extracts by atomic absorption spectrometry.
2. FIELD OF APPLICATION
This procedure is applicable to analysing samples of fertilisers extracted by Methods 9.1 and 9.2 for which a declaration of total and/or water-soluble element is required by Annex I E to this Regulation.
Adaptations of this procedure for the various micro-nutrients are detailed in the methods defined specifically for each element.
In most cases the presence of small quantities of organic matter will not affect determinations by atomic absorption spectrometry.
3. PRINCIPLE
After the extract has been treated where necessary to reduce or eliminate interfering chemical species, the extract is diluted so that its concentration is in the optimum range of the spectrometer at a wave-length suitable for the micro-nutrient to be determined.
4. REAGENTS
Mix one volume of hydrochloric acid (d20 = 1,18 g/ml) with one volume of water.
Mix one volume of hydrochloric acid (d20 = 1,18 g/ml) with 20 volumes of water.
This reagent is used for determinations of cobalt, iron, manganese and zinc. It can be prepared either:
(a) with lanthanum oxide dissolved in hydrochloric acid (4.1). Place 11,73 g of lanthanum oxide (La2O3) in 150 ml of water in a one litre volumetric flask and add 120 ml of 6 mol/l hydrochloric acid (4.1). Allow to dissolve and then make up to 1 litre with water and mix thoroughly. This solution is approximately 0,5 mol/l in hydrochloric acid
(b) or with solutions of lanthanum chloride, sulphate or nitrate. Dissolve 26,7 g of lanthanum chloride heptahydrate (LaCl3 7H2O) or 31,2 g of lanthanum nitrate hexahydrate [La(NO3)3 6H2O] or 26,2 g of lanthanum sulphate nonahydrate [La2(SO4)3 9H2O] in 150 ml of water, then add 85 ml of 6 mol/l hydrochloric acid (4.1). Allow to dissolve and then make up to 1 litre with water. Mix thoroughly. This solution is approximately 0,5 mol/l in hydrochloric acid.
For the preparation of these, see the individual determination Method for each micro-nutrient.
5. APPARATUS
Atomic absorption spectrometer fitted with sources emitting radiation characteristic of the micro-nutrients to be determined.
The analyst must follow the manufacturer's instructions and be familiar with the apparatus. The apparatus must allow background correction so that it can be used whenever necessary (Co and Zn). The gases to be used are air and acetylene.
6. PREPARATION OF THE SOLUTION TO BE ANALYSED
6.1. Preparation of extract solutions of the micro-nutrients to be determined.
See Methods 9.1 and/or 9.2 and, if appropriate, 9.3.
Dilute an aliquot portion of the extract obtained by Method 9.1, 9.2 or 9.3 with water and/or hydrochloric acid (4.1) or (4.2) so as to obtain, in the final solution for measurement, a concentration of the element to be determined that is appropriate to the calibration range used (7.2) and a hydrochloric acid concentration of at least 0,5 mol/l and not more than 2,5 mol/l. This operation may require one or more successive dilutions.
Take an aliquot portion of the final solution obtained by dilution of the extract, let (a) be its volume in ml, and pour into a 100 ml volumetric flask. When determining the cobalt, iron, manganese or zinc content, add 10 ml of the lanthanum salt solution (4.3). Make up to volume with the 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. This is the final solution for measurement. Let D be the dilution factor.
7. PROCEDURE
Prepare a blank solution by repeating the whole procedure from the extraction stage, omitting only the test sample of fertiliser.
From the working calibration solution prepared using the Method given for each individual micro-nutrient, prepare in 100 ml volumetric flasks a series of at least five calibration solutions of increasing concentration within the optimum measuring range of the spectrometer. If necessary, adjust the concentration of hydrochloric acid to bring it as close as possible to that of the diluted test solution (6.2). For determining cobalt, iron, manganese or zinc, add 10 ml of the same lanthanum salt solution (4.3) as used in 6.2. Make up to volume with the 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly.
Prepare the spectrometer (5) for the determination and adjust to the wavelength given in the Method for the individual micro-nutrient concerned.
Spray three times in succession the calibration solutions (7.2), the test solution (6.2) and the blank solution (7.1), noting each result and flushing the instrument with distilled water between individual sprayings.
Construct the calibration curve by plotting the average spectrometer reading for each calibration solution (7.2) along the ordinate and the corresponding concentration of the element, expressed in \mu g/ml , along the abscissa.
From this curve, determine the concentrations of the relevant micro-nutrient in the test solution xs (6.2) and in the blank solution xb (7.1), expressing these concentrations in \mu g per ml.
8. EXPRESSION OF RESULTS
The percentage of micro-nutrient (E) in the fertiliser is equal to:
$E(%) = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
$E(%) = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
E is the amount of the micro-nutrient determined, expressed as a percentage of the fertiliser;
xs is the concentration of the test solution (6.2), in \mu g/ml ;
xb is the concentration of the blank solution (7.1), in \mu g/ml ;
V is the volume of the extract obtained by Method 9.1 or 9.2, in ml;
D is the factor corresponding to the dilution carried out in 6.2;
M is the mass of the test sample taken in accordance with Method 9.1 or 9.2, in grams.
Calculation of dilution factor D:
If (a1), (a2), (a3),.,.,., (ai) and (a) are the aliquot portions and (v1), (v2), (v3),.,.,., (vi) and (100) are the volumes in ml corresponding to their respective dilutions, the dilution factor D will be equal to:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x x (vi / ai) x (100 / a)
Method 9.5. DETERMINATION OF BORON IN FERTILISER EXTRACTS BY MEANS OF SPECTROMETRY WITH AZOMETHINE-H
1. SCOPE
This Method describes a procedure for determining boron in fertiliser extracts.
2. FIELD OF APPLICATION
This procedure is applicable to analysing samples of fertilisers extracted by Methods 9.1 and 9.2 for which a declaration of total and/or water-soluble boron is required by Annex I to this Regulation.
3. PRINCIPLE
In an azomethine-H solution, borate ions form a yellow complex the concentration of which is determined by molecular absorption spectrometry at 410 nm. Interfering ions are masked with EDTA.
4. REAGENTS
Place in a 500 ml volumetric flask containing 300 ml of water:
- 75 g of ammonium acetate (NH4OOCCH3);
- 10 g of disodium salt of ethylene diamine tetraacetic acid (Na2EDTA);
- 40 ml of acetic acid (CH3COOH, d20 = 1,05 g/ml).
Make up to volume with water and mix thoroughly. The pH of the solution, checked by means of a glass electrode, must be 4,8 +/- 0,1.
Place in a 200 ml volumetric flask
- 10 ml of the buffer solution (4.1);
- 400 mg of azomethine-H (C17H12NNaO8S2);
- 2 g of absorbic acid (C6H8O6);
- Make up to volume and mix thoroughly. Do not prepare large quantities of this reagent as it is stable for only a few days.
4.3.1 Boron stock solution (100\mu g/ml)
Dissolve 0,5719 g of boric acid (H2BO3) in water in a 1 000 ml volumetric flask. Make up to volume with water and mix thoroughly. Transfer to a plastic bottle for storage in a refrigerator.
4.3.2 Boron working solution (10\mu g/ml)
Place 50 ml of stock solution (4.3.1) in a 500 ml volumetric flask. Make up to volume with water and mix thoroughly.
5. APPARATUS
Spectrometer fitted for molecular absorption with cells having a 10 mm optical path and set to a wavelength of 410 nm.
6. PREPARATION OF THE SOLUTION TO BE ANALYSED
See Methods 9.1 and/or 9.2 and, if appropriate, 9.3.
Dilute an aliquot portion of extract (6.1) to obtain a boron concentration as specified in 7.2. Two successive dilutions may be necessary. Let D be the dilution factor.
If the test solution (6.2) is coloured, prepare a corresponding correction solution by placing in a plastic flask 5 ml of test solution (6.2), 5 ml of EDTA buffer solution (4.1) and 5 ml of water and mix thoroughly.
7. PROCEDURE
Prepare a blank solution by repeating the whole procedure from the extraction stage, omitting only the test sample of fertiliser.
Transfer 0, 5, 10, 15, 20 and 25 ml of the working calibration solution (4.3.3) to a series of 100 ml volumetric flasks. Make up to 100 ml with water and mix thoroughly. These solutions contain between 0 and 2,5\mu g/ml of boron.
Transfer 5 ml of the calibration solutions (7.2), test solutions (6.2) and blank (7.1) to a series of plastic flasks. Add 5 ml of the EDTA buffer solution (4.1). Add 5 ml of the azomethine-H solution (4.2).
Mix thoroughly and allow the colour to develop in the dark for 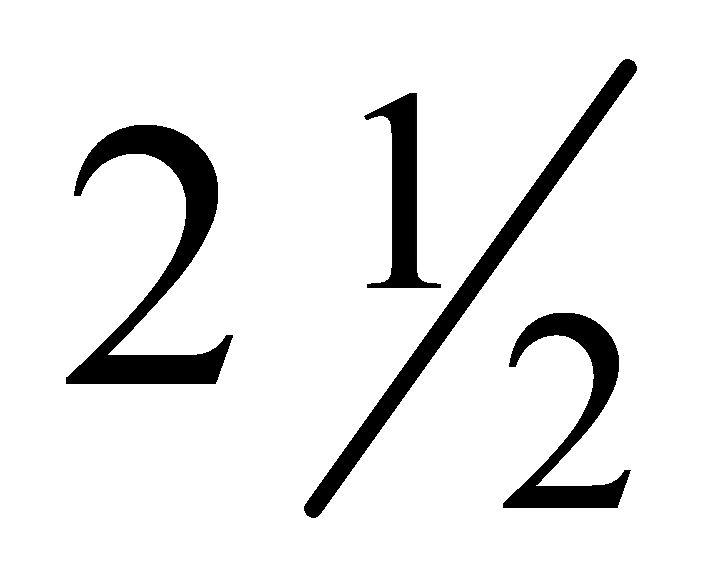 to three hours.
Measure the absorbance of the solutions obtained at 7.3 and if appropriate the correction solution (6.3) against water at a wavelength of 410 nm. Rinse the cells with water before each new reading.
8. EXPRESSION OF RESULTS
Plot a calibration curve of the concentration of the calibration solutions (7.2) along the abscissa and the absorbance given by the spectrometer (7.4) along the ordinate.
Read off the calibration curve the concentration of boron in the blank (7.1), the concentration of boron in the test solution (6.2) and, if the test solution is coloured, the corrected concentration of the test solution. To calculate the latter, subtract the absorbance of the correction solution (6.3) from the absorbance of the test solution (6.2) and determine the corrected concentration of the test solution. Note the concentration of the test solution (6.2), with or without correction, X(xs) and of the blank (xb).
The percentage of boron in the fertiliser is given by:
$B% = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
$B% = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
B is the quantity of boron expressed as a percentage of the fertiliser;
xs is the concentration (\mu g/ml) in the test solution (6.2), with or without correction;
xb is the concentration (\mu g/ml) in the blank (7.1);
V is the volume in ml of extract obtained in accordance with Method 9.1 or 9.2;
D is the factor corresponding to the dilution carried out in 6.2;
M is the mass in grams of the test sample taken in accordance with Method 9.1 or 9.2.
Calculation of the dilution factor D: if (a1) and (a2) are successive aliquot portions and (v1) and (v2) are the volumes corresponding to their respective dilutions, the dilution factor D is given by:
Method 9.6. DETERMINATION OF COBALT IN FERTILISER EXTRACTS BY ATOMIC ABSORPTION SPECTROMETRY
1. SCOPE
This Method describes a procedure for determining cobalt in fertiliser extracts.
2. FIELD OF APPLICATION
This Procedure is applicable to analysing samples of fertilisers extracted by Methods 9.1 and 9.2 for which a declaration of total and/or water-soluble cobalt is required by Annex I E of this Regulation.
3. PRINCIPLE
After suitable treatment and dilution of the extracts, the cobalt content is determined by atomic absorption spectrometry.
4. REAGENTS
4.4.1 Cobalt stock solution (1000\mu g/ml)
In a 250 ml beaker, weigh to the nearest 0,1 mg, 1 g of cobalt, add 25 ml of 6 mol/l hydrochloric acid (4.1) and heat on a hotplate until the cobalt is completely dissolved. When cool, transfer quantitatively to a 1 000 ml volumetric flask. Make up to volume with water and mix thoroughly.
4.4.2 Cobalt working solution (100\mu g/ml)
Place 10 ml of the stock solution (4.4.1) in a 100 ml volumetric flask. Make up to volume with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly.
5. APPARATUS
Atomic absorption spectrometer: see Method 9.4 (5). The instrument must be equipped with a source of rays characteristic of cobalt (240,7 nm). The spectrometer must allow background correction to be made.
6. PREPARATION OF THE SOLUTION TO BE ANALYSED
See Methods 9.1 and/or 9.2 and, if appropriate, 9.3.
See Method 9.4 (6.2). The test solution must contain 10% (v/v) of a lanthanum salt solution (4.3).
7. PROCEDURE
See Method 9.4 (7.1). The blank must contain 10% (v/v) of the lanthanum salt solution used in 6.2.
For an optimum determination range of 0 to 5\mu g/ml of cobalt, place 0, 0,5, 1, 2, 3, 4 and 5 ml respectively of working solution (4.4.2) in a series of 100 ml volumetric flasks. If necessary adjust the hydrochloric acid concentration as closely as possible to that of the test solution. Add to each flask 10 ml of the lanthanum salt solution used in 6.2. Make up to 100 ml with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. These solutions contain 0, 0,5, 1, 2, 3, 4 and 5\mu g/ml respectively of cobalt.
See Method 9.4 (7.3). Prepare the spectrometer (5) for measurement at a wavelength of 240,7 nm.
8. EXPRESSION OF RESULTS
The percentage of cobalt in the fertiliser is given by:
$Co% = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
$Co% = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
Co is the quantity of cobalt expressed as a percentage of the fertiliser;
xs is the concentration in \mu g/ml of the test solution (6.2);
xb is the concentration in \mu g/ml of the blank solution (7.1);
V is the volume in ml of extract obtained in accordance with Method 9.1 or 9.2;
D is the factor corresponding to the dilution carried out in 6.2;
M is the mass in grams of the test sample taken in accordance with Method 9.1 or 9.2.
Calculation of the dilution factor D: if (a1), (a2), (a3),.,.,., (ai) and (a) are aliquot portions and (v1), (v2), (v3),.,.,., (vi) and (100) are the volumes in ml corresponding to their respective dilutions, the dilution factor D is given by:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x x (vi / ai) x (100 / a)
Method 9.7. DETERMINATION OF COPPER IN FERTILISER EXTRACTS BY ATOMIC ABSORPTION SPECTROMETRY
1. SCOPE
This Method describes a procedure for determining copper in fertiliser extracts.
2. FIELD OF APPLICATION
This procedure is applicable to analysing samples of fertilisers extracted by Methods 9.1 and 9.2 for which a declaration of total and/or water-soluble copper is required by Annex I E to this Regulation.
3. PRINCIPLE
After suitable treatment and dilution of the extracts, the copper content is determined by atomic absorption spectrometry.
4. REAGENTS
4.4.1 Copper stock solution (1000\mu g/ml)
In a 250 ml beaker, weigh to the nearest 0,1 mg, 1 g of copper, add 25 ml of 6 mol/l hydrochloric acid (4.1), add 5 ml hydrogen peroxide solution (4.3) and heat on a hotplate until the copper is completely dissolved. Transfer quantitatively to a 1 000 ml volumetric flask. Make up to volume with water and mix thoroughly.
4.4.2 Copper working solution (100\mu g/ml)
Place 20 ml of the stock solution (4.4.1) in a 200 ml volumetric flask. Make up to volume with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly.
5. APPARATUS
Spectrometer equipped for atomic absorption: see Method 9.4 (5). The instrument must be fitted with a source of rays characteristics of copper (324,8 nm).
6. PREPARATION OF THE SOLUTION TO BE ANALYSED
See Methods 9.1 and/or 9.2 and, if appropriate, 9.3.
7. PROCEDURE
For an optimum determination range of 0 to 5\mu g/ml of copper, place 0, 0,5, 1, 2, 3, 4 and 5 ml respectively of working solution (4.4.2) in a series of 100 ml volumetric flasks. If necessary adjust the hydrochloric acid concentration as closely as possible to that of the test solution (6.2). Make up to 100 ml with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. These solutions contain 0, 0,5, 1, 2, 3, 4 and 5\mu g/ml respectively of copper.
See Method 9.4 (7.3). Prepare the spectrometer (5) for measurement at a wavelength of 324,8 nm.
8. EXPRESSION OF RESULTS
The percentage of copper in the fertiliser is given by:
$Cu% = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
$Cu% = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
Cu is the quantity of copper expressed as a percentage of the fertiliser;
xs is the concentration in \mu g/ml of the test solution (6.2);
xb is the concentration in \mu g/ml of the blank solution (7.1);
V is the volume in ml of extract obtained in accordance with Method 9.1 or 9.2;
D is the factor corresponding to the dilution carried out in 6.2;
M is the mass in grams of the test sample taken in accordance with Method 9.1 or 9.2.
Calculation of the dilution factor D: if (a1), (a2), (a3),.,.,., (ai) and (a) are aliquot portions and (v1), (v2), (v3),.,.,., (vi) and (100) are the volumes in ml corresponding to their respective dilutions, the dilution factor D is given by:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x x (vi / ai) x (100 / a)
Method 9.8. DETERMINATION OF IRON IN FERTILISER EXTRACTS BY ATOMIC ABSORPTION SPECTROMETRY
1. SCOPE
This Method describes a procedure for determining iron in fertiliser extracts.
2. FIELD OF APPLICATION
This procedure is applicable to analysing samples of fertilisers extracted by Methods 9.1 and 9.2 for which a declaration of total and/or water-soluble iron is required by Annex 1E of this Regulation.
3. PRINCIPLE
After suitable treatment and dilution of the extracts, the iron content is determined by atomic absorption spectrometry.
4. REAGENTS
4.5.1 Iron stock solution (1000\mu g/ml)
In a 500 ml beaker, weigh to the nearest 0,1 mg, 1 g of iron wire, add 200 ml of 6 mol/l hydrochloric acid (4.1) and 15 ml of hydrogen peroxide solution (4.3). Heat on a hotplate until the iron is completely dissolved. When cool, transfer quantitatively to a 1 000 ml volumetric flask. Make up to volume with water and mix thoroughly.
4.5.2 Iron working solution (100\mu g/ml)
Place 20 ml of the stock solution (4.5.1) in a 200 ml volumetric flask. Make up to volume with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly.
5. APPARATUS
Atomic absorption spectrometer: see Method 9.4 (5). The instrument must be fitted with a source of rays characteristic of iron (248,3 nm).
6. PREPARATION OF THE SOLUTION TO BE ANALYSED
See Methods 9.1 and/or 9.2 and, if appropriate, 9.3.
See Method 9.4 (6.2). The test solution must contain 10% (v/v) of a lanthanum salt solution.
7. PROCEDURE
See Method 9.4 (7.1). The test solution must contain 10% (v/v) of the lanthanum salt solution used in 6.2.
For an optimum determination range of 0 to 10\mu g/ml of iron, place 0, 2, 4, 6, 8 and 10 ml respectively of working solution (4.5.2) in a series of 100 ml volumetric flasks. If necessary adjust the hydrochloric acid concentration as closely as possible to that of the test solution. Add 10 ml of the lanthanum salt solution used in 6.2. Make up to volume with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. These solutions contain 0, 2, 4, 6, 8 and 10\mu g/ml respectively of iron.
See Method 9.4 (7.3). Prepare the spectrometer (5) for measurement at a wavelength of 248,3 nm.
8. EXPRESSION OF RESULTS
The percentage of iron in the fertiliser is given by:
$Fe% = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
$Fe% = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
Fe is the quantity of iron expressed as a percentage of the fertiliser;
xs is the concentration in \mu g/ml of the test solution (6.2);
xb is the concentration in \mu g/ml of the blank solution (7.1);
V is the volume in ml of extract obtained in accordance with Method 9.1 or 9.2;
D is the factor corresponding to the dilution carried out in 6.2;
M is the mass in grams of the test sample taken in accordance with Method 9.1 or 9.2.
Calculation of the dilution factor D: if (a1), (a2), (a3),.,.,., (ai) and (a) are aliquot portions and (v1), (v2), (v3),.,.,., (vi) and (100) are the volumes in ml corresponding to their respective dilutions, the dilution factor D is given by:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x x (vi / ai) x (100 / a)
Method 9.9. DETERMINATION OF MANGANESE IN FERTILISER EXTRACTS BY ATOMIC ABSORPTION SPECTROMETRY
1. SCOPE
This Method describes a procedure for determining manganese in fertiliser extracts.
2. FIELD OF APPLICATION
This procedure is applicable to analysing samples of fertilisers extracted by Methods 9.1 and 9.2 for which a declaration of total and/or water-soluble manganese is required by Annex I E of this Regulation.
3. PRINCIPLE
After suitable treatment and dilution of the extracts, the manganese level is determined by atomic absorption spectrometry.
4. REAGENTS
4.4.1 Manganese stock solution (1000\mu g/ml)
In a 250 ml beaker, weigh to the nearest 0,1 mg, 1 g of manganese, add 25 ml of 6 mol/l hydrochloric acid (4.1). Heat on a hotplate until the manganese is completely dissolved. When cool, transfer quantitatively to a 1 000 ml volumetric flask. Make up to volume with water and mix thoroughly.
4.4.2 Manganese working solution (100\mu g/ml)
Dilute 20 ml of the stock solution (4.4.1) in the 0,5 mol/l hydrochloric acid solution (4.2) in a 200 ml volumetric flask. Make up to volume with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly.
5. APPARATUS
Atomic absorption spectrometer: see Method 9.4 (5). The instrument must be fitted with a source of lines characteristic of manganese (279,6 nm).
6. PREPARATION OF THE SOLUTION TO BE ANALYSED
See Methods 9.1 and/or 9.2 and, if appropriate, 9.3.
See Method 9.4 (6.2). The test solution must contain 10% by volume of lanthanum salt solution (4.3).
7. PROCEDURE
See Method 9.4 (7.1). The test solution must contain 10% by volume of the lanthanum salt solution used in 6.2.
For an optimum determination range of 0 to 5\mu g/ml of manganese, place 0, 0,5, 1, 2, 3, 4 and 5 ml respectively of working solution (4.4.2) in a series of 100 ml volumetric flasks. Where necessary adjust the hydrochloric acid concentration to bring it as close as possible to that of the test solution. To each flask, add 10 ml of the lanthanum salt solution used in 6.2. Make up to 100 ml with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. These solutions contain 0, 0,5, 1, 2, 3, 4 and 5\mu g/ml respectively of manganese.
See Method 9.4 (7.3). Prepare the spectrometer (5) for measurement at a wavelength of 279,6 nm.
8. EXPRESSION OF RESULTS
The percentage of manganese in the fertiliser is as follows:
$Mn% = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
$Mn% = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
Mn is the quantity of manganese expressed as a percentage of the fertiliser;
xs is the concentration in \mu g/ml of the test solution (6.2);
xb is the concentration in \mu g/ml of the blank solution (7.1);
V is the volume in ml of extract obtained in accordance with Method 9.1 or 9.2;
D is the factor corresponding to the dilution carried out in 6.2;
M is the mass in grams of the test sample taken in accordance with Method 9.1 or 9.2.
Calculation of the dilution factor D: if (a1), (a2), (a3),.,.,., (ai) and (a) are aliquot portions and (v1), (v2), (v3),.,.,., (vi) and (100) are the volumes in ml corresponding to their respective dilutions, the dilution factor D will be equal to:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x x (vi / ai) x (100 / a)
Method 9.10. DETERMINATION OF MOLYBDENUM IN FERTILISER EXTRACTS BY SPECTROMETRY OF A COMPLEX WITH AMMONIUM THIOCYANATE
1. SCOPE
This Method describes a procedure for determining molybdenum in fertiliser extracts.
2. FIELD OF APPLICATION
This procedure is applicable to analysing samples of fertilisers extracted by Methods 9.1 and 9.2 for which a declaration of total and/or water-soluble molybdenum is required by Annex I E to this Regulation.
3. PRINCIPLE
Molybdenum (V) forms a complex [MoO(SCN)5]-in an acid medium with SCN-ions.
The complex is extracted with n-butyl acetate. Interfering ions such as those of iron remain in the aqueous phase. The yellow-orange colour is determined by molecular absorption sectrometry at 470 nm.
4. REAGENTS
Dissolve 275 mg of copper sulphate (CuSO4 5H2O) weighed to within 0,1 mg in 250 ml of the 6 mol/l hydrochloric acid solution (4.1) in a 1 000 ml volumetric flask. Make up to volume with water and mix thoroughly.
Dissolve 50 g of ascorbic acid (C6H8O6) in water in a 1 000 ml volumetric flask. Make up to volume with water, mix thoroughly and keep in a refrigerator.
Dissolve 15,224 g of NH4SCN in water in a 1 000 ml volumetric flask. Make up to volume with water; mix thoroughly and store in a dark-coloured bottle.
This solution must be perfectly clear and prepared immediately before use. Very pure stannous chloride must be used otherwise the solution will not be clear.
To prepare 100 ml of solution, dissolve 5 g of (SnCl22H2O) in 35 ml of 6 mol/l HCl solution (4.1). Add 10 ml of the copper solution (4.2). Make up to volume with water and mix thoroughly.
4.7.1 Molybdenum stock solution (500\mu g/ml)
Dissolve 0,920 g of ammonium molybdate [(NH4)6Mo7O24 4H2O] weighed to within 0,1 mg in the 6 mol/l hydrochloric acid (4.1) in a 1 000 ml volumetric flask. Make up to volume with that solution and mix thoroughly.
4.7.2 Molybdenum intermediate solution (25\mu g/ml)
Place 25 ml of the stock solution (4.7.1) in a 500 ml volumetric flask. Make up to volume with 6 mol/l hydrochloric acid (4.1) and mix thoroughly.
4.7.3 Molybdenum working solution (2,5\mu g/ml)
Place 10 ml of the intermediate solution (4.7.2) in a 100 ml volumetric flask. Make up to volume with 6 mol/l hydrochloric acid (4.1) and mix thoroughly.
5. APPARATUS
5.1. Spectrometer fitted for molecular absorption with cuvettes having a 20 mm optical path and set to a wavelength of 470 nm
5.2. 200 or 250 ml separating funnels
6. PREPARATION OF THE SOLUTION TO BE ANALYSED
See Methods 9.1 and/or 9.2 and, if appropriate, 9.3.
Dilute an aliquot portion of the extract (6.1) with 6 mol/l hydrochloric acid solution (4.1) so as to obtain an appropriate molybdenum concentration. Let D be the dilution factor.
Take an aliquot portion (a) from the extract solution containing 1 to 12\mu g molybdenum and place it in the separating funnel (5.2). Make up to 50 ml with the 6 mol/l hydrochloric acid solution (4.1).
7. PROCEDURE
Prepare a blank solution by repeating the whole procedure from the extraction stage, omitting only the test sample of fertiliser.
Prepare a series of at least six calibration solutions of increasing concentration corresponding to the optimum response range of the spectrometer.
For the interval 0 — 12,5\mu g molybdenum, place 0, 1, 2, 3, 4 and 5 ml respectively of working solution (4.7.3) in the separating funnels (5.2). Make up to 50 ml with 6 mol/l hydrochloric acid (4.1). The funnels contain respectively 0, 2,5, 5, 7,5, 10 and 12,5\mu g molybdenum.
To each separating funnel (6.2, 7.1 and 7.2), add in the following order:
mix thoroughly and wait for two or three minutes. Then add:
Shake for one minute to extract the complex in the organic phase; allow to precipitate; after the separation of the two phases, draw off the entire aqueous phase and discard it; then wash the organic phase with:
Shake for one minute. Allow to precipitate and draw off the entire aqueous phase. Collect the organic phase in a test tube; this will make it possible to collect the drops of water in suspension.
Measure the absorbencies of the solutions obtained at 7.3 at a wave-length of 470 nm using the 0\mu g/ml molybdenum calibration solution (7.2) as a reference.
8. EXPRESSION OF RESULTS
Construct the calibration curve by plotting the corresponding masses of molybdenum in the calibration solutions (7.2) expressed in \mu g along the abscissa and the corresponding values of the absorbencies (7.4) given by the spectrometer reading along the ordinate.
From this curve determine the mass of molybdenum in the test solution (6.2) and the blank solution (7.1). These masses are designated (xs) and (xb) respectively.
The percentage of molybdenum in the fertiliser is:
$Mo% = [(x_{s} — x_{b}) \times Va \times D](M \times 10^{4})$
$Mo% = [(x_{s} — x_{b}) \times Va \times 2D](M \times 10^{4})$
Mo is the quantity of molybdenum expressed as a percentage of the fertiliser;
a is the volume in ml of the aliquot taken from the last dilute solution (6.2);
xs is the Mo mass in \mu g in the test solution (6.2);
xb is the Mo mass in \mu g in the blank solution (7.1) the volume of which corresponds to the volume (a) of the aliquot of the test solution (6.2);
V is the volume in ml of extract solution obtained in accordance with Method 9.1 or 9.2;
D is the factor corresponding to the dilution performed in 6.2;
M is the mass in grams of the test sample taken in accordance with Method 9.1 or 9.2.
Calculation of the dilution factor D: where (a1), (a2) are successive aliquot portions and (v1), (v2) are the volumes corresponding to their respective dilutions, the dilution factor D will be:
Method 9.11. Determination of zinc in fertiliser extracts by atomic absorption spectrometry
EXTRACTS BY ATOMIC ABSORPTION SPECTROMETRY
1. SCOPE
This Method describes a procedure for determining zinc in fertiliser extracts.
2. FIELD OF APPLICATION
This procedure is applicable to analysing samples of fertilisers extracted by Methods 9.1 and 9.2 for which a declaration of total and/or water-soluble zinc is required by Annex I E to this Regulation.
3. PRINCIPLE
After suitable treatment and dilution of the extracts, the zinc level is determined by atomic absorption spectrometry.
4. REAGENTS
4.4.1 Zinc stock solution (1000\mu g/ml)
In a 1 000 ml volumetric flask, dissolve 1 g of zinc powder or flakes weighed to within 0,1 mg in 25 ml of 6 mol/l hydrochloric acid (4.1). When completely dissolved, make up to volume with water and mix thoroughly.
4.4.2 Zinc working solution (100\mu g/ml)
In a 200 ml volumetric flask, dilute 20 ml of the stock solution (4.4.1) in 0,5 mol/l hydrochloric acid solution (4.2). Make up to volume with the 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly.
5. APPARATUS
Atomic absorption spectrometer: see Method 9.4 (5). The instrument must be fitted with a source of lines characteristic of zinc (213,8 nm), the spectrometer must allow background correction to be made.
6. PREPARATION OF THE SOLUTION TO BE ANALYSED
See Methods 9.1 and/or 9.2 and, if appropriate, 9.3.
See Method 9.4 (6.2). The test solution must contain 10% by volume of lanthanum salt solution (4.3).
7. PROCEDURE
See Method 9.4 (7.1). The test solution must contain 10% by volume of the lanthanum salt solution used in 6.2.
For an optimum interval of 0 to 5\mu g/ml of zinc, place 0, 0,5, 1, 2, 3, 4 and 5 ml respectively of working solution (4.4.2) in a series of 100 ml volumetric flasks. Where necessary adjust the hydrochloric acid concentration to bring it as close as possible to that of the test solution. To each flask, add 10 ml of the lanthanum salt solution used in 6.2. Make up to 100 ml with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. These solutions contain 0, 0,5, 1, 2, 3, 4 and 5\mu g/ml respectively of zinc.
See Method 9.4 (7.3). Prepare the spectrometer (5) for measurement at a wavelength of 213,8 nm.
8. EXPRESSION OF RESULTS
The percentage of zinc in the fertiliser is as follows:
$Zn% = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
$Zn% = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
Zn is the quantity of zinc expressed as a percentage of the fertiliser;
xs is the concentration in \mu g/ml of the test solution (6.2);
xb is the concentration in \mu g/ml of the blank solution (7.1);
V is the volume in ml of extract obtained in accordance with Method 9.1 or 9.2;
D is the factor corresponding to the dilution carried out in 6.2;
M is the mass in grams of the test sample taken in accordance with Method 9.1 or 9.2.
Calculation of the dilution factor D: if (a1), (a2), (a3),.,.,., (ai) and (a) are aliquot portions and (v1), (v2), (v3),.,.,., (vi) and (100) are the volumes in ml corresponding to their respective dilutions, the dilution factor D will be equal to:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x x (vi / ai) x (100 / a)
MICRO-NUTRIENTS AT A CONCENTRATION GREATER THAN 10%
Method 10.1. EXTRACTION OF TOTAL MICRO-NUTRIENTS
1. SCOPE
This Method defines the procedure for extracting the following micro-nutrients: total boron, total cobalt, total copper, total iron, total manganese, total molybdenum and total zinc. The aim is to carry out the minimum number of extractions, making use wherever possible of the same extract to determine the total level of each of the micro-nutrients listed above.
2. FIELD OF APPLICATION
This procedure concerns Community fertilisers covered by Annex I E to this Regulation containing one or more of the following micro-nutrients: boron, cobalt, copper, iron, manganese, molybdenum and zinc. It is applicable to each micro-nutrient the declared content of which is more than 10%.
3. PRINCIPLE
Dissolution in boiling dilute hydrochloric acid.
The extraction is empirical and may not be quantitative depending on the product or the other constituents of the fertiliser. In particular, in the case of certain manganese oxides, the quantity extracted may be substantially smaller than the total quantity of manganese which the product contains. It is the responsibility of the fertiliser manufacturers to ensure that the declared content actually corresponds to the quantity extracted under the conditions pertaining to the method.
4. REAGENTS
Mix 1 volume of hydrochloric acid (d20 = 1,18 g/ml) with 1 volume of water.
5. APPARATUS
Where the boron content of an extract is to be determined, do not use borosilicate glassware. As the Method involves boiling, teflon or silica is preferable. Rinse the glassware thoroughly if it has been washed in detergents containing borates.
6. PREPARATION OF THE SAMPLE
7. PROCEDURE
Take a quantity of fertiliser weighing 1 or 2 g depending on the declared content of element in the product. The following table shall be used to obtain a final solution which, after appropriate dilution, will be within the measuring range for each method. Samples should be weighed to within 1 mg.
Place the sample in a 250 ml beaker.
If necessary moisten the sample with a little water, add 10 ml of dilute hydrochloric acid (4.1) per gram of fertiliser carefully, in small amounts, then add about 50 ml of water. Cover the beaker with a watch glass and mix. Bring to the boil on the hotplate and boil for 30 minutes. Allow to cool, stirring occasionally. Transfer quantitatively to a 500 ml volumetric flask. Make up to volume with water and mix thoroughly. Filter through a dry filter into a dry container. Discard the first portion. The extract must be perfectly clear.
It is recommended that the determination be carried out without delay on aliquot portions of the clear filtrate, if not the containers should be stoppered.
Extracts in which the boron content has to be determined: Adjust the pH to between 4 and 6 with concentrated ammonia (4.2).
8. DETERMINATION
The determination of each micro-nutrient is to be carried out on the aliquot portions indicated in the Method for each individual micro-nutrient.
Methods 10.5, 10.6, 10.7, 10.9 and 10.10 cannot be used to determine elements present in a chelated or complexed form. In such cases Method 10.3 must be used prior to the determination.
In the case of determination by AAS (Methods 10.8 and 10.11) such treatment may not be necessary.
Method 10.2. EXTRACTION OF WATER-SOLUBLE MICRO-NUTRIENTS
1. SCOPE
This Method defines the procedure for extracting water-soluble forms of the following micro-nutrients: boron, cobalt, copper, iron, manganese, molybdenum and zinc. The aim is to carry out the minimum number of extractions, making use wherever possible of the same extract to determine the level of each of the micro-nutrients listed above.
2. FIELD OF APPLICATION
This Procedure concerns Community fertilisers covered by Annex I E to this Regulation containing one or more of the following micro-nutrients: boron, cobalt, copper, iron, manganese, molybdenum and zinc. It is applicable to each micro-nutrient the declared content of which is more than 10%.
3. PRINCIPLE
The micro-nutrients are extracted by shaking the fertiliser in water at 20 °C (+/- 2) °C.
The extraction is empirical and may or may not be quantitative.
4. REAGENTS
Mix 1 volume of hydrochloric acid (d20 = 1,18 g/ml) with 1 volume of water.
5. APPARATUS
Where the boron content of the extract is to be determined, do not use borosilicate glassware. Teflon or silica is preferable for this extraction. Rinse the glassware thoroughly if it has been washed in detergents containing borates.
6. PREPARATION OF THE SAMPLE
7. PROCEDURE
Take a quantity of fertiliser weighing 1 or 2 g depending on the declared content of the product. The following table shall be used to obtain a final solution which, after appropriate dilution, will be within the measuring range for each method. The samples should be weighed to within 1 mg.
Place the sample in a 500 ml flask.
Stopper the flask well. Shake vigorously by hand to disperse the sample, then place the flask on the shaker and shake for 30 minutes.
Make up to volume with water and mix thoroughly.
Filter immediately into a clean, dry flask. Stopper the flask. Carry out the determination immediately after filtering.
If the filtrate gradually becomes cloudy, make another extraction following 7.1 and 7.2 in a flask of volume Ve. Filter into a calibrated flask of volume W which has previously been dried and has received 5 ml of dilute hydrochloric acid (4.1). Stop the filtration at the exact moment when the calibration mark is reached. Mix thoroughly.
Under these conditions the value of V in the expression of results is:
The dilutions in the expression of results depend on this value of V.
8. DETERMINATION
The determination of each micro-nutrient is carried out on the aliquot portions indicated in the Method for each individual micro-nutrient.
Methods 10.5, 10.6, 10.7, 10.9 and 10.10 cannot be used to determine elements present in a chelated or complexed form. In such cases Method 10.3 must be used prior to the determination.
In the case of determination by AAS (Methods 10.8 and 10.11) such treatment may not be necessary.
Method 10.3. REMOVAL OF ORGANIC COMPOUNDS FROM FERTILISER EXTRACTS
1. SCOPE
This Method defines a procedure for removing organic compounds from fertiliser extracts.
2. FIELD OF APPLICATION
This procedure is applicable to analysing samples of fertilisers extracted by Methods 10.1 and 10.2 for which a declaration of total and/or water-soluble element is required by Annex I E to this Regulation.
The presence of small quantities of organic matter usually does not affect determination by means of atomic absorption spectrometry.
3. PRINCIPLE
The organic compounds in an aliquot portion of the extract are oxidised with hydrogen peroxide.
4. REAGENTS
Mix 1 volume of hydrochloric acid (d20 = 1,18 g/ml) with 20 volumes of water.
5. APPARATUS
Electric hotplate with variable temperature control.
6. PROCEDURE
Take 25 ml of the extract solution obtained by Method 10.1 or Method 10.2 and place in a 100 ml beaker. In the case of Method 10.2, add 5 ml of the dilute hydrochloric acid solution (4.1). Then add 5 ml of the hydrogen peroxide solution (4.2). Cover with a watch glass. Allow oxidation to occur at room temperature for about one hour, then bring gradually to boiling and boil for half an hour. If necessary, add a further 5 ml of the hydrogen peroxide to the solution once it has cooled. Then boil to remove the excess hydrogen peroxide. Allow to cool and transfer quantitatively to a 50 ml volumetric flask and make up to volume. Filter where necessary.
Account should be taken of this dilution when taking aliquot portions and calculating the percentage of micro-nutrient in the product.
Method 10.4. DETERMINATION OF MICRO-NUTRIENTS IN FERTILISER EXTRACTS BY ATOMIC ABSORPTION SPECTROMETRY (GENERAL PROCEDURE)
1. SCOPE
This document defines a general procedure for determining the levels of iron and zinc in fertiliser extracts by atomic absorption spectrometry.
2. FIELD OF APPLICATION
This procedure is applicable to analysing samples of fertilisers extracted by Methods 10.1 and 10.2 for which a declaration of total and/or water-soluble iron or zinc is required by Annex I E to this Regulation.
Adaptations of this procedure for the various micro-nutrients are detailed in the methods defined specifically for each element.
In most cases the presence of small quantities of organic matter will not affect determinations by atomic absorption spectrometry.
3. PRINCIPLE
After the extract has been treated where necessary to reduce or eliminate interfering chemical species, the extract is diluted so that its concentration is in the optimum range of the spectrometer at a wavelength suitable for the micro-nutrient to be determined.
4. REAGENTS
Mix one volume of hydrochloric acid (d20 = 1,18 g/ml) with one volume of water.
Mix one volume of hydrochloric acid (d20 = 1,18 g/ml) with 20 volumes of water.
This reagent is used for determinations of iron and zinc. It can be prepared either:
(a) with lanthanum oxide dissolved in hydrochloric acid (4.1). Place 11,73 g of lanthanum oxide (La2O3) in 150 ml of water in a one litre volumetric flask and add 120 ml of 6 mol/l hydrochloric acid (4.1). Allow to dissolve and then make up to 1 litre with water and mix thoroughly. This solution is approximately 0,5 mol/l in hydrochloric acid; or
(b) with solutions of lanthanum chloride, sulphate or nitrate. Dissolve 26,7 g of lanthanum chloride heptahydrate (LaCl3 7H2O) or 31,2 g of lanthanum nitrate hexahydrate [La(NO3)3 6H2O] or 26,2 g of lanthanum sulphate nonahydrate [La2(SO4)3 9H2O] in 150 ml of water, then add 85 ml of 6 mol/l hydrochloric acid (4.1). Allow to dissolve and then make up to 1 litre with water. Mix thoroughly. This solution is approximately 0,5 mol/l in hydrochloric acid.
For the preparation of these, see the individual determination Method for each micro-nutrient.
5. APPARATUS
Atomic absorption spectrometer fitted with sources emitting radiation characteristic of the micro-nutrients to be determined.
The analyst must follow the manufacturer's instructions and be familiar with the apparatus. The apparatus must allow background correction so that it can be used whenever necessary (e.g. Zn). The gases to be used are air and acetylene.
6. PREPARATION OF THE SOLUTION TO BE ANALYSED
See Methods 10.1 and/or 10.2 and, if appropriate, 10.3.
Dilute an aliquot portion of the extract obtained by Method 10.1, 10.2 or 10.3 with water and/or hydrochloric acid (4.1) or (4.2) so as to obtain, in the final solution for measurement, a concentration of the element to be determined that is appropriate to the calibration range used (7.2) and a hydrochloric acid concentration of at least 0,5 mol/l and not more than 2,5 mol/l. This operation may require one or more successive dilutions.
The final solution has to be obtained by placing an aliquot portion of the diluted extract in a 100 ml volumetric flask. Let the volume of this aliquot portion be (a) ml. Add 10 ml of the lanthanum salt solution (4.3). Make up to volume with the 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. Let D be the dilution factor.
7. PROCEDURE
Prepare a blank solution by repeating the whole procedure from the extraction stage, omitting only the test sample of fertiliser.
From the working calibration solution prepared using the Method given for each individual micro-nutrient, prepare in 100 ml volumetric flasks a series of at least five calibration solutions of increasing concentration within the optimum measuring range of the spectrometer. If necessary, adjust the concentration of hydrochloric acid to bring it as close as possible to that of the diluted test solution (6.2). When determining iron or zinc, add 10 ml of the same lanthanum salt solution (4.3) as used in 6.2. Make up to volume with the 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly.
Prepare the spectrometer (5) for the determination and adjust to the wavelength given in the Method for the individual micro-nutrient concerned.
Spray three times in succession the calibration solutions (7.2), the test solution (6.2) and the blank solution (7.1), noting each result and flushing the instrument with distilled water between individual sprayings.
Construct the calibration curve by plotting the average spectrometer reading for each calibration solution (7.2) along the ordinate and the corresponding concentration of the element, expressed in \mu g/ml , along the abscissa.
From this curve, determine the concentrations of the relevant micro-nutrient in the test solution xs (6.2) and in the blank solution xb (7.1), expressing these concentrations in \mu g per ml.
8. EXPRESSION OF RESULTS
The percentage of micro-nutrient (E) in the fertiliser is given by:
$E(%) = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
$E(%) = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
E is the amount of the micro-nutrient determined, expressed as a percentage of the fertiliser;
xs is the concentration of the test solution (6.2), in \mu g/ml ;
xb is the concentration of the blank solution (7.1), in \mu g/ml ;
V is the volume of the extract obtained by Method 10.1 or 10.2, in ml;
D is the factor corresponding to the dilution carried out in 6.2;
M is the mass of the test sample taken in accordance with Method 10.1 or 10.2, in grams.
Calculation of dilution factor D:
If (a1), (a2), (a3),.,.,., (ai) and (a) are the aliquot portions and (v1), (v2), (v3),.,.,., (vi) and (100) are the volumes in ml corresponding to their respective dilutions, the dilution factor D will be equal to:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x x (vi / ai) x (100 / a)
Method 10.5. DETERMINATION OF BORON IN FERTILISER EXTRACTS BY MEANS OF ACIDIMETRIC TITRATION
1. SCOPE
This Method defines a procedure for determining the boron content of fertiliser extracts.
2. FIELD OF APPLICATION
This procedure is applicable to extracts from samples of fertilisers obtained by Methods 10.1 or Method 10.2 and for which a declaration of total and/or water-soluble boron is required by Annex I E to this Regulation.
3. PRINCIPLE
A mannitoboric complex is formed by the following reaction of the borate with mannitol:
C6H8(OH)6 + H3BO3 C6H15O8B + H2O
The complex is titrated with sodium hydroxide solution to a pH of 6,3.
4. REAGENTS
Dissolve 0,1 g of methyl red (C15H15N3O2) in 50 ml of ethanol (95% in a 100 ml volumetric flask). Make up the volume to 100 ml with water. Mix thoroughly.
Mix 1 volume of hydrochloric acid HCl (d20 = 1,18 g/ml) with 20 volumes of water.
Must be free of carbon dioxide. Dissolve 20 g of sodium hydroxide (NaOH) in pellet form in a 1 litre volumetric flask containing about 800 ml of boiled water. When the solution has cooled, make up to 1 000 ml with boiled water and mix thoroughly.
Must be free of carbon dioxide. Dilute the 0,5 mol/l sodium hydroxide solution (4.3) 20 times with boiled water and mix thoroughly. The value of the solution expressed as boron (B) is to be determined (see Paragraph 9).
Dissolve 0,5719 g of boric acid (H3BO3), weighed to the nearest 0,1 mg, in water in a 1,000 ml volumetric flask. Make up to volume with water and mix thoroughly. Transfer to a plastic bottle for storage in a refrigerator.
5. APPARATUS
5.1. pH meter with glass electrode
5.3. 400 ml beaker with teflon rod
6. PREPARATION OF THE SOLUTION TO BE ANALYSED
See Methods 10.1, 10.2 and, where appropriate, 10.3.
7. PROCEDURE
Place in a 400 ml beaker (5.3) an aliquot (a) of the extract (6.1) containing 2 to 4 mg B. Add 150 ml of water.
Add several drops of the methyl red indicator solution (4.1).
In the case of extraction with Method 10.2, acidify by adding 0,5 mol/l hydrochloric acid (4.2) up to the point of change of the indicator solution, then add a further 0,5 ml of 0,5 mol/l hydrochloric acid (4.2).
After adding 3 g of sodium chloride (4.7), bring to boiling to drive off the carbon dioxide. Allow to cool. Place the beaker on the magnetic stirrer (5.2) and insert the precalibrated pH meter electrodes (5.1).
Adjust the pH to exactly 6,3, first with the 0,5 mol/l sodium hydroxide solution (4.3), then with the 0,025 mol/l solution (4.4).
Add 20 g of D-mannitol (4.6), dissolve completely and mix thoroughly. Titrate with the 0,025 mol/l sodium hydroxide solution (4.4) to pH 6,3 (at least 1 minute stability). Let X1 be the volume required.
8. BLANK SOLUTION
Prepare a blank solution by repeating the whole procedure from the preparation of solution stage, omitting only the fertiliser. Let X0 be the volume required.
9. BORON (B) VALUE OF THE SODIUM HYDROXIDE SOLUTION (4.4)
Pipette 20 ml (2,0 mg B) of the calibration solution (4.5), into a 400 ml beaker and add several drops of methyl red indicator solution (4.1). Add 3 g of sodium chloride (4.7) and the hydrochloric acid solution (4.2) up to the point of change of the indicator solution (4.1).
Make up the volume to about 150 ml and bring gradually to the boil so as to eliminate carbon dioxide. Allow to cool. Place the beaker on the magnetic stirrer (5.2), and insert the precalibrated pH meter electrodes (5.1). Adjust the pH to exactly 6,3, first with the 0,5 mol/l sodium hydroxide solution (4.3), then with the 0,025 mol/l solution (4.4).
Add 20 g of D-mannitol (4.6), dissolve completely and mix thoroughly. Titrate with the 0,025 mol/l sodium hydroxide solution (4.4) to pH 6,3 (at least 1 minute stability). Let V1 be the volume required.
Prepare a blank solution in the same way, substituting 20 ml of water for the calibration solution. Let V0 be the volume required.
The boron value (F) in mg/ml of the standard NaOH solution (4.4) is as follows:
1 ml of exactly 0,025 mol/l sodium hydroxide solution corresponds to 0,27025 mg B.
10. EXPRESSION OF RESULTS
The percentage of boron in the fertiliser is given by:
B(\%) = \frac{(X_{1} - X_{0}) \times F \times V}{10 \times a \times M}
B (%) is the percentage of boron in the fertiliser;
X1 is the volume, in ml, of the 0,025 mol/l sodium hydroxide solution (4.4); needed for the test solution;
X0 is the volume, in ml, of the 0,025 mol/l sodium hydroxide solution (4.4); needed for the blank solution;
F is the boron (B) value, in mg/ml, of the 0,025 mol/l sodium hydroxide solution mol/l (4.4);
V is the volume, in ml, of the extract solution obtained in accordance with Method 10.1 or 10.2;
a is the volume, in ml, of the aliquot (7.1) taken from the extract solution (6.1);
M is the mass, in grams, of the test sample taken in accordance with Method 10.1 or 10.2.
Method 10.6. DETERMINATION OF COBALT IN FERTILISER EXTRACTS BY THE GRAVIMETRIC METHOD WITH 1-NITROSO-2-NAPHTHOL
1. SCOPE
This document defines a procedure for determining cobalt in fertiliser extracts.
2. FIELD OF APPLICATION
This procedure is applicable to extracts from samples of fertilisers obtained by Method 10.1 or Method 10.2 for which a declaration of cobalt content is required by Annex I E to this Regulation.
3. PRINCIPLE
Cobalt III combines with 1-nitroso-2-naphthol to give a red precipitate Co(C10H6ONO)3, 2H2O. After the cobalt present in the extract has been brought to the cobalt III state, the cobalt is precipitated in an acetic acid medium by a solution of 1-nitroso-2-naphthol. After filtration, the precipitate is washed and dried to constant mass and then weighed as Co(C10H6ONO)3, 2H2O.
4. REAGENTS
Dissolve 8 g of sodium hydroxide in pellet form in 100 ml of water.
Mix one volume of hydrochloric acid (d20 = 1,18 g/ml) with 1 volume of water.
Mix one volume of acetic acid (4.4) with 2 volumes of water.
4.6. Solution of 1-nitroso-2-naphthol in 100 ml of acetic acid (4.4). Add 100 ml of lukewarm water. Mix thoroughly. Filter at once. The solution obtained must be used immediately
5. APPARATUS
6. PREPARATION OF THE SOLUTION TO BE ANALYSED
Place an aliquot of the extract containing not more than 20 mg Co in a 400 ml beaker. If the extract is obtained according to Method 10.2, acidify with five drops of hydrochloric acid (4.3). Add about 10 ml of the hydrogen peroxide solution (4.1). Allow the oxidant to act in the cold state for 15 minutes, then make up to about 100 ml with water. Cover the beaker with a watch glass. Bring the solution to boiling point and allow to boil for about 10 minutes. Cool. Make alkaline with the sodium hydroxide solution (4.2) drop by drop until black cobalt hydroxide begins to precipitate.
7. PROCEDURE
Add 10 ml of acetic acid (4.4) and make up the solution with water to about 200 ml. Heat until boiling. Using a burette, add 20 ml of the 1-nitroso-2-naphthol solution (4.6) drop by drop, stirring constantly. Complete by vigorous stirring to make the precipitate coagulate.
Filter through a previously weighed filter crucible (5.1), taking care not to clog up the crucible. With this in mind, ensure that liquid is left above the precipitate throughout the filtration process.
Wash the beaker with dilute acetic acid (4.5) to remove all the precipitate, wash the precipitate on the filter with dilute acetic acid (4.5) and then three times with hot water.
Dry in a drying oven (5.2) at 130 (+/- 2) °C until constant mass is achieved.
8. EXPRESSION OF THE RESULTS
1 mg of Co (C10H6ONO)3, 2H2O precipitate corresponds to 0,096381 mg Co.
The percentage of Cobalt (Co) in the fertiliser is given by:
Co(\%) = X \times 0,0096381 \times \frac{V \times D}{a \times M}
X is the mass in mg of the precipitate;
V is the volume in ml of the extract solution obtained in accordance with Method 10.1 or Method 10.2;
a is the volume in ml of the aliquot taken from the last dilution;
D is the dilution factor of this aliquot;
M is the mass in g of the test sample.
Method 10.7. DETERMINATION OF COPPER IN FERTILISER EXTRACTS BY THE TITRIMETRIC METHOD
1. SCOPE
This document defines a procedure for determining copper in fertiliser extracts.
2. FIELD OF APPLICATION
This procedure is applicable to extracts from samples of fertilisers obtained by Method 10.1 or Method 10.2 for which a declaration of copper content is required by Annex IE to this Regulation.
3. PRINCIPLE
The cupric ions are reduced in an acidic medium with potassium iodide:
2Cu^{+ +} + 4I^{-} \rightarrow 2CuI + I_{2}
The iodine released in this way is titrated with a standard sodium thiosulphate solution in the presence of starch as an indicator in accordance with:
I_{2} + 2Na_{2}S_{2}O_{3} \rightarrow 2NaI + Na_{2}S_{4}O_{6}
4. REAGENTS
Keep the solution in a plastic container.
Mix 1 volume of ammonia (NH4OH, d20 = 0,9 g/ml) with 1 volume of water.
Dissolve 7,812 g of sodium thiosulphate pentahydrate (Na2S2O35H2O) with water in a 1 litre volumetric flask. This solution must be prepared so that 1 ml = 2 mg Cu. For stabilisation, add several drops of chloroform. The solution must be kept in a glass container and protected from direct light.
Keep this solution in a plastic flask.
Place 2,5 g of starch in a 600 ml beaker. Add about 500 ml of water. Boil while stirring. Cool to ambient temperature. The solution has a short preservation period. Its preservation can be extended by adding about 10 mg of mercury iodide.
5. PREPARATION OF THE SOLUTION TO BE ANALYSED
Preparation of the copper solution
6. PROCEDURE
Place an aliquot portion of the solution containing not less than 20 — 40 mg Cu in a 500 ml Erlenmeyer flask.
Drive off any excess oxygen present by boiling briefly. Make up to a volume of about 100 ml water. Add 5 ml of nitric acid (4.1), bring to boiling and allow to boil for about half a minute.
Remove the Erlenmeyer flask from the heating apparatus, add about 3 g of urea (4.2) and resume boiling for about half a minute.
Remove from the heating apparatus and add 200 ml of cold water. Where necessary, cool the contents of the Erlenmeyer flask to ambient temperature.
Gradually add ammonia hydroxide solution (4.4) until the solution becomes blue, then add 1 ml in excess.
Add 50 ml of ammonium bifluoride solution (4.3) and mix.
Add 10 g of potassium iodide (4.6) and dissolve.
Place the Erlenmeyer flask on a magnetic stirrer. Insert the rod into the Erlenmeyer flask and adjust the stirrer to the desired speed.
Using a burette, add standard sodium thiosulphate solution (4.5) until the brown colour of the iodine released from the solution becomes less intense.
Add 10 ml of the starch solution (4.8).
Continue to titrate with the sodium thiosulphate solution (4.5) until the purple colour has almost disappeared.
Add 20 ml of the potassium thiocyanate solution (4.7) and continue titration until the violet blue colour has completely disappeared.
Note the volume for thiosulphate solution employed.
7. EXPRESSION OF RESULTS
1 ml of standard sodium thiosulphate solution (4.5) corresponds to 2 mg Cu.
The percentage of copper in the fertiliser is given by:
Cu(\%) = X \frac{V}{a \times M \times 5}
X is the volume in ml of the sodium thiosulphate solution used;
V is the volume in ml of the extract solution in accordance with Methods 10.1 and 10.2;
a is the volume in ml of the aliquot portion;
M is the mass in g of the test sample treated in accordance with Methods 10.1 and 10.2.
Method 10.8. DETERMINATION OF IRON IN FERTILISER EXTRACTS BY ATOMIC ABSORPTION SPECTROMETRY
1. SCOPE
This Method describes a procedure for determining iron in fertiliser extracts.
2. FIELD OF APPLICATION
This procedure is applicable to extracts from samples of fertilisers obtained by Methods 10.1 and 10.2 for which a declaration of total and/or water-soluble iron is required by Annex I E to this Regulation.
3. PRINCIPLE
After suitable treatment and dilution of the extract, the iron content is determined by atomic absorption spectrometry.
4. REAGENTS
4.5.1 Iron stock solution (1000\mu g/ml)
In a 500 ml beaker, weigh to the nearest 0,1 mg, 1 g of pure iron wire, add 200 ml of 6 mol/l hydrochloric acid (4.1) and 15 ml of hydrogen peroxide solution (4.3). Heat on a hotplate until the iron is completely dissolved. When cool, transfer quantitatively to a 1 000 ml volumetric flask. Make up to volume with water and mix thoroughly.
4.5.2 Iron working solution (100\mu g/ml)
Place 20 ml of the stock solution (4.5.1) in a 200 ml volumetric flask. Make up to volume with the 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly.
5. APPARATUS
Atomic absorption spectrometer: see Method 10.4 (5). The instrument must be fitted with a source of emitted radiation characteristic of iron (248,3 nm).
6. PREPARATION OF THE SOLUTION TO BE ANALYSED
See Methods 10.1 and/or 10.2 and, if appropriate, 10.3.
See Method 10.4 (6.2). The test solution must contain 10% (v/v) of a lanthanum salt solution.
7. PROCEDURE
See Method 10.4 (7.1). The blank solution must contain 10% (v/v) of the lanthanum salt solution used in 6.2.
For an optimum determination range of 0 to 10\mu g/ml of iron, place 0, 2, 4, 6, 8 and 10 ml respectively of working solution (4.5.2) in a series of 100 ml volumetric flasks. If necessary adjust the hydrochloric acid concentration as closely as possible to that of the test solution. Add 10 ml of the lanthanum salt solution used in 6.2. Make up to volume with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. These solutions contain 0, 2, 4, 6, 8 and 10\mu g/ml respectively of iron.
See Method 10.4 (7.3). Prepare the spectrometer (5) for measurement at a wavelength of 248,3 nm.
8. EXPRESSION OF RESULTS
The percentage of iron in the fertiliser is given by:
$Fe(%) = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
$Fe(%) = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
Fe is the quantity of iron expressed as a percentage of the fertiliser;
xs is the concentration in \mu g/ml of the test solution (6.2);
xb is the concentration in \mu g/ml of the blank solution (7.1);
V is the volume in ml of extract obtained in accordance with Method 10.1 or 10.2;
D is the factor of dilution carried out in 6.2;
M is the mass in grams of the test sample taken in accordance with Method 10.1 or 10.2.
Calculation of the dilution factor D: if (a1), (a2), (a3), ..., (ai) and (a) are aliquot portions and (v1), (v2), (v3), ..., (vi) and (100) are the volumes in ml corresponding to their respective dilutions, the dilution factor D is given by:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x (vi / ai) x x (100 / a)
Method 10.9. DETERMINATION OF MANGANESE IN FERTILISER EXTRACTS BY TITRATION
1. SCOPE
This Method describes a procedure for determining manganese in fertiliser extracts.
2. FIELD OF APPLICATION
This procedure is applicable to extracts from samples of fertilisers obtained by Methods 10.1 and 10.2 for which a declaration of manganese is required by Annex I E to this.
3. PRINCIPLE
If chloride ions are present in the extract, they are driven off by boiling the extract with sulphuric acid. The manganese is oxidised by sodium bismuthate in a nitric acid medium. The permanganate formed is reduced by an excess of ferrous sulphate. This excess is titrated with a potassium permanganate solution.
4. REAGENTS
Carefully mix 1 volume of concentrated sulphuric acid (4.1) with 1 volume of water.
Mix 3 volumes of nitric acid (HNO3, d20 = 1,40 g/ml) with 4 volumes of water.
Mix 1 volume of 6 mol/l nitric acid with 19 volumes of water.
Dissolve 41,6 g of ferrous sulphate heptahydrate (FeSO4.7H2O) in a 1 litre volumetric flask.
Add 25 ml of concentrated sulphuric acid (4.1) and 25 ml phosphoric acid (4.7). Make up to 1 000 ml. Mix.
Weigh out 3,160 g of potassium permanganate (KMnO4) to within 0,1 mg. Dissolve and make up to 1 000 ml with water.
Dissolve 1,7 g of silver nitrate (AgNO3) in water and make up to 100 ml.
5. APPARATUS
5.1. Filter crucible P16/ISO 4 793, porosity 4, capacity 50 ml, mounted on a 500 ml filtration flask.
6. PREPARATION OF THE SOLUTION TO BE ANALYSED
See Methods 10.1 and 10.2. If it is not known whether chloride ions are present, perform a test on the solution with one drop of the silver nitrate solution (4.10).
6.2. In the absence of chloride ions, place an aliquot of the extract containing 10 to 20 mg of manganese in a tall form 400 ml beaker. Bring to a volume of about 25 ml either by evaporation or by adding water. Add 2 ml of concentrated sulphuric acid (4.1)
Place an aliquot of the extract containing 10 to 20 mg of manganese in a tall form 400 ml beaker. Add 5 ml of 9 mol/l sulphuric acid (4.2). Under a fume hood, bring to boiling on a hotplate and allow to boil until copious white fumes are released. Continue until the volume is reduced to about 2 ml (thin film of syrupy liquid at the bottom of the beaker). Allow to cool to ambient temperature.
Carefully add 25 ml of water and once again test for the presence of chlorides with one drop of the silver nitrate solution (4.10). If chlorides still remain, repeat the operation after adding 5 ml of 9 mol/l sulphuric acid (4.2).
7. PROCEDURE
Add 25 ml of 6 mol/l nitric acid (4.3) and 2,5 g of sodium bismuthate (4.5) to the 400 ml beaker containing the test solution. Stir vigorously for three minutes on the magnetic stirrer (5.2).
Add 50 ml of 0,3 mol/l nitric acid (4.4) and stir again. Filter in vacuo through a crucible (5.1), the bottom of which is covered with Kieselguhr (4.6). Wash the crucible several times with the 0,3 mol/l nitric acid (4.4) until a colourless filtrate is obtained.
Transfer the filtrate and the washing solution into a 500 ml beaker. Mix and add 25 ml of 0,15 mol/l ferrous sulphate solution (4.8). If the filtrate turns yellow after the addition of ferrous sulphate, add 3 ml of 15 mol/l orthophosphoric acid (4.7).
Using a burette, titrate the excess ferrous sulphate with 0,02 mol/l potassium permanganate solution (4.9) until the mixture turns pink, the colour remaining stable for one minute. Perform a blank test under the same conditions, omitting only the test sample.
The oxidised solution must not come into contact with rubber.
8. EXPRESSION OF RESULTS
1 ml of 0,02 mol/l potassium permanganate solution corresponds to 1,099 mg of manganese (Mn).
The percentage of manganese in the fertiliser is given by:
Mn(\%)where = (x_{b} - x_{s}) \times 0,1099 \times \frac{V}{a \times M}
xb is the volume in ml of the permanganate used for the blank;
xs is the volume in ml of the permanganate used for the test sample;
V is the volume in ml of the extract solution in accordance with Methods 10.1 and 10.2;
a is the volume in ml of the aliquot portion taken from the extract;
M is the mass in g of the test sample.
Method 10.10. DETERMINATION OF MOLYBDENUM IN FERTILISER EXTRACTS BY THE GRAVIMETRIC METHOD WITH 8-HYDROXYQUINOLINE
1. SCOPE
This document describes a procedure for determining molybdenum in fertiliser extracts.
2. FIELD OF APPLICATION
This procedure is applicable to extracts from samples of fertilisers obtained by Methods 10.1 and 10.2 for which a declaration of molybdenum is required by Annex I E to this Regulation.
3. PRINCIPLE
The molybdenum level is determined by precipitation as molybdenyl oxinate under specific conditions.
4. REAGENTS
Carefully pour 55 ml of sulphuric acid (H2SO4, d20 = 1,84 g/ml) into a 1 litre volumetric flask containing 800 ml of water. Mix. After cooling, make up to one litre. Mix.
Mix 1 volume of concentrated ammonia solution (NH4OH, d20 = 0,9 g/ml) with 3 volumes of water.
Mix 1 volume of concentrated acetic acid (99,7% CH3COOH, d20 = 1,049 g/ml) with 3 volumes of water.
Dissolve 5 g of Na2EDTA in water in a 100 ml volumetric flask. Make up to the calibration mark and mix.
In a 100 ml volumetric flask, dissolve 15 ml of concentrated acetic acid and 30 g of ammonium acetate in water. Make up to 100 ml.
4.6. 7-Hydroxyquinoline (oxine) solution
In a 100 ml volumetric flask, dissolve 3 g of 8-Hydroxyquinoline in 5 ml of concentrated acetic acid. Add 80 ml of water. Add the ammonia solution (4.2) drop by drop until the solution becomes cloudy and then add the acetic acid (4.3) until the solution becomes clear again.
5. APPARATUS
5.2. pH meter with glass electrode
6. PREPARATION OF THE SOLUTION TO BE ANALYSED
7. PROCEDURE
Place an aliquot portion containing 25 to 100 mg Mo in a 250 ml beaker. Make up the volume to 50 ml with water.
Adjust this solution to pH of 5 by adding the sulfuric acid solution (4.1) drop by drop. Add 15 ml of EDTA solution (4.4) and then 5 ml of buffer solution (4.5). Make up to about 80 ml with water.
Heat the solution slightly. Stirring constantly, add the oxine solution (4.6). Continue the precipitation until formation of a deposit is no longer observed. Add further reagent until the supernatant solution turns slightly yellow. A quantity of 20 ml should normally be sufficient. Continue to heat the precipitate slightly for two or three minutes.
Filter through a filter crucible (5.1). Rinse several times with 20 ml of hot water. The rinse water should gradually become colourless indicating that oxine is not longer present.
Dry the precipitate at 130 to 135 °C to constant mass (at least one hour).
Allow to cool in a desiccator and then weigh.
8. EXPRESSION OF THE RESULTS
1 mg of molybdenyl oxinate, MoO2(C9H6ON)2, corresponds to 0,2305 mg Mo.
The percentage of molybdenum in the fertiliser is given by:
Mo(\%) = X \times 0,02305 \times \frac{V \times D}{a \times M}
X is the mass in mg of the molybdenyl oxinate precipitate;
V is the volume in ml of the extract solution in accordance with Methods 10.1 or 10.2;
a is the volume in ml of the aliquot taken from the last dilution;
D is the dilution factor of the aliquot;
M is the mass in g of the test sample.
Method 10.11. DETERMINATION OF ZINC IN FERTILISER EXTRACTS BY ATOMIC ABSORPTION SPECTROMETRY
1. SCOPE
This Method describes a procedure for determining zinc in fertiliser extracts.
2. FIELD OF APPLICATION
This procedure is applicable to extracts from samples of fertilisers obtained by Methods 10.1 and 10.2 for which a declaration of zinc is required by Annex I E to this Regulation.
3. PRINCIPLE
After suitable treatment and dilution of the extracts, the zinc level is determined by atomic absorption spectrometry.
4. REAGENTS
4.4.1 Zinc stock solution (1000\mu g/ml)
In a 1 000 ml volumetric flask, dissolve 1 g of zinc powder or flakes weighed to within 0,1 mg in 25 ml of 6 mol/l hydrochloric acid (4.1). When completely dissolved, make up to volume with water and mix thoroughly.
4.4.2 Zinc working solution (100\mu g/ml)
In a 200 ml volumetric flask, dilute 20 ml of the stock solution (4.4.1) in 0,5 mol/l hydrochloric acid solution (4.2). Make up to a volume with the 0,5 mol/l hydrochloric acid solution and mix thoroughly.
5. APPARATUS
Atomic absorption spectrometer.
See Method 10.4 (5). The apparatus must be fitted with a source of lines characteristic of zinc (213,8 nm). The spectrometer must allow background correction to be made.
6. PREPARATION OF THE SOLUTION TO BE ANALYSED
See Method 10.4 (6.2). The test solution must contain 10% by volume of lanthanum salt solution (4.3).
7. PROCEDURE
See Method 10.4 (7.1). The blank solution must contain 10% by volume of the lanthanum salt solution used in 6.2.
See Method 10.4 (7.2). For an optimum interval of 0 to 5\mu g/ml of zinc, place 0, 0,5, 1, 2, 3, 4 and 5 ml, respectively, of the working solution (4.4.2) in a series of 100 ml volumetric flasks. Where necessary, adjust the concentration of hydrochloric acid to bring it as close as possible to that of the test solution. Add 10 ml of the lanthanum salt solution used in (6.2) to each volumetric flask. Make up to 100 ml with the 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly.
These solutions contain, respectively, 0, 0,5, 1, 2, 3, 4 and 5\mu g/ml of zinc.
See Method 10.4 (7.3). Prepare the spectrometer (5) for measurements at a wavelength of 213,8 nm.
8. EXPRESSION OF RESULTS
The percentage of zinc in the fertiliser is given by:
$Zn(%) = [(x_{s} — x_{b}) \times V \times D](M \times 10^{4})$
$Zn(%) = [(x_{s} — x_{b}) \times V \times 2D](M \times 10^{4})$
Zn is the quantity of zinc expressed as a percentage of the fertiliser;
xs is the concentration in \mu g/ml of the test solution;
xb is the concentration in \mu g/ml of the blank solution;
V is the volume in ml of the extract solution obtained in accordance with Method 10.1 or 10.2;
D is the factor corresponding to the dilution performed in (6.2);
M is the mass in g of the test sample taken in accordance with Method 10.1 or 10.2.
Calculation of the dilution factor D:
where (a1), (a2), (a3), ..., (ai) and (a) are successive aliquot portions and (v1), (v2), (v3), ..., (vi) and (100) are the volumes in ml corresponding to their respective dilutions, the dilution factor D is given by:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x ... x (vi / ai) x x (100 / a)
CHELATING AND COMPLEXING AGENTS
Method 11.1. DETERMINATION OF THE CHELATED MICRO-NUTRIENT CONTENT AND OF THE CHELATED FRACTION OF MICRO-NUTRIENTS
EN 13366: Fertilisers — Treatment with a cation exchange resin for the determination of the chelated micro-nutrient content and of the chelated fraction of micro-nutrients
This method of analysis has been ring-tested.
Method 11.2. DETERMINATION OF EDTA, HEDTA AND DTPA
EN 13368-1: Fertilisers — Determination of chelating agents in fertilisers by ion chromatography — Part 1: EDTA, HEDTA and DTPA
This method of analysis has been ring-tested.
Method 11.3. DETERMINATION OF IRON CHELATED BY O,O-EDDHA, O,O-EDDHMA AND HBED
EN 13368-2: Fertilizers — Determination of chelating agents in fertilizers by chromatography. Part 2: Determination of Fe chelated by o,o-EDDHA, o,o-EDDHMA and HBED by ion pair-chromatography
This method of analysis has been ring-tested.
Method 11.4. DETERMINATION OF IRON CHELATED BY EDDHSA
EN 15451: Fertilisers — Determination of chelating agents-Determination of iron chelated by EDDHSA by ion pair-chromatography
This method of analysis has been ring-tested.
Method 11.5. DETERMINATION OF IRON CHELATED BY O,P EDDHA
EN 15452: Fertilisers — Determination of chelating agents — Determination of iron chelated by o,p EDDHA by reversed phase HPLC
This method of analysis has been ring-tested.
Method 11.6. DETERMINATION OF IDHA
EN 15950: Fertilizers — Determination of N-(1,2-dicarboxyethyl)-D,L-aspartic acid (Iminodisuccinic acid, IDHA) using high-performance liquid chromatography (HPLC)
This method of analysis has been ring-tested.
Method 11.7. DETERMINATION OF LIGNOSULFONATES
EN 16109: Fertilizers — Determination of micro-nutrient ions complexed in fertilizers — Identification of lignosulfonates
This method of analysis has been ring-tested.
Method 11.8. DETERMINATION OF THE COMPLEXED MICRO-NUTRIENT CONTENT AND OF THE COMPLEXED FRACTION OF MICRO-NUTRIENTS
EN 15962: Fertilizers — Determination of the complexed micro-nutrient content and of the complexed fraction of micro-nutrients
This method of analysis has been ring-tested.
Method 11.9. DETERMINATION OF [S,S]-EDDS
EN 13368-3 Part 3: Fertilizers — Determination of chelating agents in fertilizers by chromatography: Determination of [S,S]-EDDS by ion pair chromatography
This method of analysis has been ring-tested.
Method 11.10. DETERMINATION OF HGA
EN 16847: Fertilizers — Determination of complexing agents in fertilizers — Identification of heptagluconic acid by chromatography
This method of analysis has been ring-tested.
NITRIFICATION AND UREASE INHIBITORS
Method 12.1. DETERMINATION OF DICYANDIAMIDE
EN 15360: Fertilisers — Determination of dicyandiamide — Method using high-performance liquid chromatography (HPLC)
This method of analysis has been ring-tested.
Method 12.2. DETERMINATION OF NBPT
EN 15688: Fertilisers — Determination of urease inhibitor N-(n-butyl)thiophosphoric triamide (NBPT) using high-performance liquid chromatography (HPLC)
This method of analysis has been ring-tested.
Method 12.3. DETERMINATION OF 3-METHYLPYRAZOLE
EN 15905: Fertilizers — Determination of 3-methylpyrazole (MP) using high-performance liquid chromatography (HPLC)
This method of analysis has been ring-tested.
Method 12.4. DETERMINATION OF TZ
EN 16024: Fertilizers — Determination of 1H,1,2,4-triazole in urea and in fertilizers containing urea — Method using high-performance liquid chromatography (HPLC)
This method of analysis has been ring-tested.
Method 12.5. DETERMINATION OF 2-NPT
EN 16075: Fertilizers — Determination of N-(2-nitrophenyl)phosphoric triamide (2-NPT) in urea and fertilizers containing urea — Method using high-performance liquid chromatography (HPLC)
This method of analysis has been ring-tested.
Method 12.6. DETERMINATION OF DMPP
EN 16328: Fertilizers — Determination of 3, 4-dimethyl-1H-pyrazole phosphate (DMPP) — Method using high-performance liquid chromatography (HPLC)
This method of analysis has been ring-tested.
Method 12.7. DETERMINATION OF NBPT/NPPT
EN 16651: Fertilizers — Determination of N-(n-Butyl)thiophosphoric acid triamide (NBPT) and N-(n-Propyl)thiophosphoric acid triamide (NPPT) — Method using high-performance liquid chromatography (HPLC)
This method of analysis has been ring-tested.
Method 13.1. DETERMINATION OF CADMIUM CONTENT
EN 14888: Fertilisers and liming materials — Determination of cadmium content
This method of analysis has been ring-tested.
Method 14.1. DETERMINATION OF SIZE DISTRIBUTION OF LIMING MATERIALS BY DRY AND WET SIEVING
EN 12948: Liming materials — Determination of size distribution by dry and wet sieving
This method of analysis has been ring-tested.
Method 14.2. DETERMINATION OF THE REACTIVITY OF CARBONATE AND SILICATE LIMING MATERIALS WITH HYDROCHLORIC ACID
EN 13971: Carbonate and silicate liming materials — Determination of reactivity — Potentiometric titration method with hydrochloric acid
This method of analysis has been ring-tested.
Method 14.3. DETERMINATION OF THE REACTIVITY BY AUTOMATIC TITRATION METHOD WITH CITRIC ACID
EN 16357: Carbonate liming materials — Determination of reactivity — Automatic titration method with citric acid
This method of analysis has been ring-tested.
Method 14.4. DETERMINATION OF THE NEUTRALISING VALUE OF LIMING MATERIALS
EN 12945: Liming materials — Determination of neutralising value — Titrimetric methods
This method of analysis has been ring-tested.
Method 14.5. DETERMINATION OF CALCIUM IN LIMING MATERIALS BY THE OXALATE METHOD
EN 13475: Liming materials — Determination of calcium content — Oxalate method
This method of analysis has been ring-tested.
Method 14.6. DETERMINATION OF CALCIUM AND MAGNESIUM IN LIMING MATERIALS BY COMPLEXOMETRY
EN 12946: Liming materials — Determination of calcium and magnesium content — Complexometric method
This method of analysis has been ring-tested.
Method 14.7. DETERMINATION OF MAGNESIUM IN LIMING MATERIALS BY ATOMIC ABSORPTION SPECTROMETRIC METHOD
EN 12947: Liming materials — Determination of magnesium content — Atomic absorption spectrometric method
This method of analysis has been ring-tested.
Method 14.8. DETERMINATION OF MOISTURE CONTENT
EN 12048 Solid fertilisers and liming materials — Determination of moisture content — Gravimetric method by drying at 105 °C +/- 2 °C
This method of analysis has been ring-tested.
Method 14.9. DETERMINATION OF THE BREAKDOWN OF GRANULES
EN 15704: Liming materials — Determination of the breakdown of granulated calcium and calcium/magnesium carbonates under the influence of water
This method of analysis has been ring-tested.
Method 14.10. DETERMINATION OF PRODUCT EFFECT BY SOIL INCUBATION
EN 14984: Liming materials — Determination of product effect on soil pH — Soil incubation method
This method of analysis has been ring-tested.
1. Guide to the compilation of a technical file on application to designate fertilisers «EC fertiliser».
Official Journal of the European Communities, C 138 of 20.5.1994, p. 4.
2. Commission Directive 91/155/EEC of 5 March 1991 on defining and laying down the detailed arrangements for the system of specific information relating to dangerous preparations in implementation of Article 10 of Directive 88/379/EEC.
Official Journal of the European Communities, L 76/35 of 22.3.1991, p. 35.
3. Commission Directive 93/112/EC of 10 December 1993 on amending Commission Directive 91/155/EEC defining and laying down detailed arrangements for the system of specific information relating to dangerous preparations in implementation of Article 10 of Council Directive 88/379/EEC.
Official Journal of the European Communities, L 314 of 16.12.1993, p. 38.
1. Standard applicable at the level of the laboratories.
- Laboratories accredited in accordance with EN ISO/IEC 17025, General requirements for the competence of testing and calibration laboratories, for at least one of the methods of Annexes III or IV.
- Until 18 November 2014, laboratories not yet accredited provided that the laboratory:
- demonstrates that it has initiated and is pursuing the necessary accreditation procedures in accordance with EN ISO/IEC 17025 in one or more of the methods of Annexes III or IV, and
- provides the competent authority with evidence that the laboratory is participating in inter-laboratory tests with good results.
2. Standard applicable at the level of accreditation bodies:
EN ISO/IEC 17011, Conformity assessment: General requirements for accreditation bodies accrediting conformity assessment bodies.
Переход между статьями: Ctrl + ← / →