Статья. «Внедрение системы менеджмента качества медицинских изделий в рамках Евразийского экономического союза. Инспектирование производства медицинских изделий»
Актуально на 07.11.2026.
Как цитировать: Статья. "Внедрение системы менеджмента качества медицинских изделий в рамках Евразийского экономического союза. Инспектирование производства медицинских изделий". https://bukva.ai/docs/statya-vnedrenie-sistemy-menedzhmenta-kachestva
(Крупнова И.В., Ахтямов Э.И.)
(«Вестник Росздравнадзора», 2019, № 2)
ВНЕДРЕНИЕ СИСТЕМЫ МЕНЕДЖМЕНТА КАЧЕСТВА МЕДИЦИНСКИХ ИЗДЕЛИЙ
В РАМКАХ ЕВРАЗИЙСКОГО ЭКОНОМИЧЕСКОГО СОЮЗА.
ИНСПЕКТИРОВАНИЕ ПРОИЗВОДСТВА МЕДИЦИНСКИХ ИЗДЕЛИЙ
Статья посвящена началу инспектирования производства медицинских изделий в рамках Евразийского экономического союза и раскрывает общие требования к системе менеджмента качества медицинских изделий как базового элемента обеспечения их безопасности и эффективности.
Ключевые слова: система менеджмента качества, инспектирование производства, медицинские изделия, нормативные правовые акты, инспектирующие организации.
The implementation of a quality management system for medical devices within the framework of the Eurasian Economic Union. Inspection of the production of medical devices
The article is devoted to the beginning of the inspection of the production of medical devices within the framework of the Eurasian Economic Union and reveals the requirements for the quality management system of medical devices as a basic element of ensuring their safety and performance.
Key words: quality management system, inspection of the production, medical devices, regulatory acts, inspection organizations.
С момента заключения 23 декабря 2014 г. в г. Москве Соглашения о единых принципах и правилах обращения медицинских изделий (изделий медицинского назначения и медицинской техники) в рамках Евразийского экономического союза (далее — Союз) стало понятно, что потребуется создание единого и современного подхода к нормативному правовому регулированию производства медицинских изделий в государствах — членах Союза. Очевидно, что такой подход должен был в первую очередь консолидировать усилия регуляторов стран Союза на обеспечении эффективности и безопасности медицинских изделий с учетом лучшего международного опыта. Решением этой непростой задачи занялась рабочая группа по формированию общих подходов к регулированию обращения медицинских изделий в рамках Союза. В результате 10 ноября 2017 г. было принято решение Совета Евразийской экономической комиссии № 106 «О Требованиях к внедрению, поддержанию и оценке системы менеджмента качества медицинских здравоохранения изделий в зависимости от потенциального риска их применения» [1] (далее — решение Совета Евразийской экономической комиссии № 106), в основу которого положены Межгосударственный стандарт серии ISO 13485-2011, рекомендации Международного форума регуляторов медицинских изделий (International Medical Device Regulators Forum) и положения Единой программы аудита медицинских изделий (Medical Device Single Audit Program).
В марте текущего года решение Совета Евразийской экономической комиссии № 106 вступило в полную силу, и с этого момента оценка условий производства и системы менеджмента качества медицинских изделий (инспектирование производства) будет проходить в отношении производителей медицинских изделий, регистрирующих свои медицинские изделия в соответствии с правом Союза, вне зависимости от территориального расположения их производственных площадок.
Важно отметить, что норма, регламентирующая вопросы, касающиеся оценки системы менеджмента качества медицинских изделий (инспектирование производства), появилась на законодательном (обязательном) уровне применительно к нашей стране впервые. По этой причине остановимся на основных требованиях решения Совета Евразийской экономической комиссии № 106 подробнее. Первый аспект, который необходимо осветить, — это дифференциация требований к внедрению системы менеджмента качества в зависимости от класса потенциального риска применения производимых медицинских изделий:
- производители медицинских изделий классов потенциального риска применения 2а стерильные, 2б и 3 до подачи документов на регистрацию обязаны внедрить систему менеджмента качества медицинских изделий в зависимости от класса потенциального риска их применения (рис. 1);
- производители медицинских изделий класса потенциального риска применения 1 и нестерильных медицинских изделий класса потенциального риска применения 2а вправе внедрить систему менеджмента качества медицинских изделий (рис. 1).
Рисунок 1. Требования к внедрению системы менеджмента качества медицинских изделий в зависимости от класса потенциального риска их применения
<pre class="legal-pre">┌─────────────────────┐          ┌──────────┐
│   Производители МИ  │ ОБЯЗАНЫ  │          │
│        класса       ├─────────>│    СМК   │
│2а стерильные, 2б и 3│          │          │
└─────────────────────┘          └──────────┘
┌─────────────────────┐          ┌──────────┐
│   Производители МИ  │  ВПРАВЕ  │          │
│        класса       ├─────────>│    СМК   │
│ 1 и 2а нестерильные │          │          │
└─────────────────────┘          └────┬─────┘</pre>
                           ┌──────────┘
                           V
                   ┌────────────────┐
                   │    Внесение    │
                   │ изменений в РД │
                   │в уведомительном│
                   │     порядке    │
                   └────────────────┘
И здесь невольно возникает вопрос: зачем производителю медицинских изделий низкого класса потенциального риска применения на добровольной основе заниматься внедрением системы менеджмента качества медицинских изделий?
Ответ простой: если производитель медицинских изделий внедрил и прошел оценку системы менеджмента качества медицинских изделий, то внесение изменений в регистрационное досье для таких медицинских изделий будет осуществляться без проведения экспертизы безопасности, качества и эффективности в уведомительном порядке на период действия отчета по результатам инспектирования производства. Таким образом, он получит для себя преференцию в виде упрощения процедур регистрации.
Теперь перейдем к вопросу о том, что нужно сделать производителю для внедрения системы менеджмента качества медицинских изделий. Для этого ему необходимо:
- разработать документированные требования к управлению рисками на всех этапах жизненного цикла медицинских изделий;
- определить процессы, необходимые для результативного функционирования системы менеджмента качества медицинских изделий, и их применение во всей организации;
- определить последовательность и взаимодействие этих процессов;
- определить критерии и методы, необходимые для обеспечения результативности как при осуществлении этих процессов, так и при управлении ими;
- обеспечить наличие условий производства, ресурсов и информации, необходимых для поддержания этих процессов и их мониторинга;
- осуществить мониторинг, измерение и анализ этих процессов;
- принять меры, необходимые для достижения запланированных результатов и поддержания результативности процессов.
Все элементы системы менеджмента качества медицинских изделий (организационная структура, методики и описание процессов) необходимо документально оформлять и поддерживать в актуальном состоянии.
Оценивать систему менеджмента качества медицинских изделий будут инспектирующие организации в форме инспектирования производства. Расходы по проведению инспектирования производства несет производитель медицинского изделия в рамках договора с инспектирующей организацией по тарифам, устанавливаемым в соответствии с законодательством государств — членов Союза.
В этой связи ясно, что первоочередной и важнейшей задачей является создание и обеспечение эффективного функционирования «института инспектирующих организаций». Защита конфиденциальности информации, относящейся к коммерческой тайне, получаемой в ходе выполнения инспектирования производства, и реализация механизма информирования о деятельности инспектирующих организаций, включая расчет нормативной продолжительности инспектирования производства и его стоимости.
Для этих целей в настоящее время разработаны и проходят процедуры, необходимые для утверждения Коллегией Евразийской экономической комиссии, следующие нормативные правовые акты Союза:
- требования к организациям, имеющим право проводить инспектирование производства медицинских изделий, на соответствие Требованиям к внедрению, поддержанию и оценке системы менеджмента качества медицинских изделий в зависимости от потенциального риска применения;
- требования, предъявляемые к инспекторам, и порядок установления соответствия инспекторов этим требованиям;
- правила оценки и уполномочивания инспектирующих организаций.
Перечень инспектирующих организаций будет размещен на сайтах регуляторных органов государств — членов Союза в сети Интернет и в открытой части информационной системы Союза в сфере обращения медицинских изделий.
Оценка системы менеджмента качества медицинских изделий проводится в классических для нашей страны формах первичного, периодического (планового) и внепланового инспектирования производства для следующих процессов (рис. 2):
- процессы проектирования и разработки, если они включены в систему менеджмента качества производителя медицинского изделия;
- процессы управления документацией и записями;
- процессы производства и выходного контроля;
- процессы корректирующих и предупреждающих действий;
Рисунок 2. Оценка системы менеджмента качества медицинских изделий
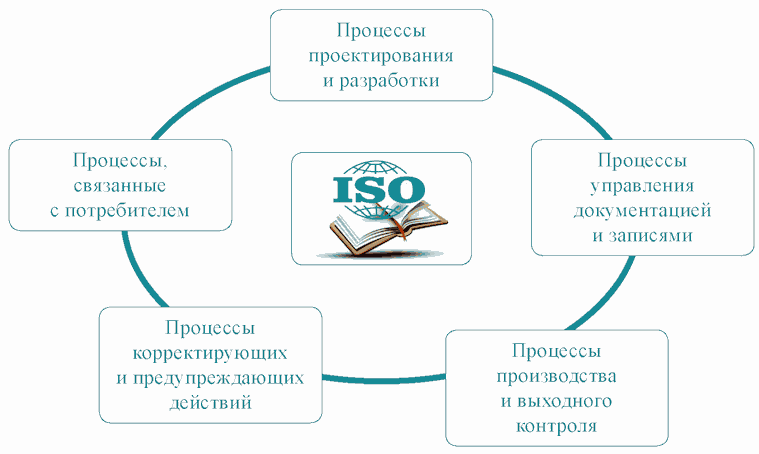
Не станем сейчас детально останавливаться на каждом из процессов, поскольку решением Совета Евразийской экономической комиссии № 106 подробно установлено, какие процедуры внутри каждого процесса требуют подтверждения, а скажем лишь, что в самом общем случае оценка каждого из процессов состоит из подтверждения того, что процесс функционирует, контролируется и является управляемым, а также имеется свидетельство его результативности. И здесь нельзя не согласиться с мнением известного ученого, основоположника всеобщего управления качеством и специалиста в области менеджмента качества Эдвардса Деминга (Edwards Deming, 14 октября 1900 г. — 20 декабря 1993 г.), утверждавшего, что 94% всех нарушений в организации, связанных с отклонениями или браком, вызваны проблемами в системе и только оставшиеся 6% носят внесистемный характер [2].
Еще один немаловажный аспект касается сроков действия отчетов по результатам инспектирования производства. По результатам проведения первичного инспектирования производства оформляется отчет, действительный в течение 3 лет со дня выдачи. В дальнейшем производитель медицинского изделия вправе обратиться в любую инспектирующую организацию в рамках Союза с заявлением о проведении периодического (планового) инспектирования производства в течение 6 месяцев до окончания срока действия отчета о результатах проведения предыдущего инспектирования производства. Результаты инспектирования производства распространяются на группу или подгруппу медицинских изделий в зависимости от класса потенциального риска применения (рис. 3).
Рисунок 3. Отчет с заключением о соответствии или несоответствии системы менеджмента качества медицинских изделий
| ОТЧЕТ | |||||
| Результаты инспектирования распространяются на группу МИ | Результаты инспектирования распространяются на подгруппу МИ | ||||
V V
┌────────────────────┐ │ ┌──────────────────────┐
<pre class="legal-pre">│  Производители МИ  │   │   Производители МИ   │
│       класса       │ │ │        класса        │
│ 1 и 2а нестерильные│   │ 2а стерильные, 2б и 3│</pre>
└────────────────────┘ │ └──────────────────────┘
Для медицинских изделий классов потенциального риска применения 1 и 2а результаты инспектирования производства распространяются на группы медицинских изделий. Для медицинских изделий классов потенциального риска применения 2б и 3 результаты инспектирования производства распространяются на подгруппы медицинских изделий. Группы и подгруппы медицинских изделий установлены приложением к решению Совета Евразийской экономической комиссии № 106.
И, наконец, отдельно нужно сказать, что во исполнение пункта 13 протокола совещания у Председателя Правительства Российской Федерации Д.А. Медведева от 6 апреля 2017 г. № ДМ-П12-20пр проектируются нормы, направленные на гармонизацию законодательства Российской Федерации с правом Евразийского экономического союза на период до 31 декабря 2021 г. Росздравнадзору совместно с Минздравом России поручено разработать проект Федерального закона «О внесении изменений в Федеральный закон „Об основах охраны здоровья граждан в Российской Федерации“ и Федеральный закон „О лицензировании отдельных видов деятельности“ по вопросам обращения медицинских изделий», которым устанавливается необходимость соответствия производства медицинских изделий, подлежащих регистрации на национальном уровне, требованиям к внедрению, поддержанию и оценке системы менеджмента качества медицинских изделий в зависимости от потенциального риска их применения. При этом с вступлением в силу указанных изменений произойдет отмена лицензирования деятельности по производству медицинской техники для отечественных производителей, что, в свою очередь, уравняет их в правах с иностранными производителями.
Таким образом, исключаются избыточные и устаревшие нормы, а возможность вывода продукции на рынок сразу нескольких стран в рамках одного отчета о результатах инспектирования производства поможет производителю оптимизировать свое время и ресурсы.
Обобщая изложенное, следует сказать, что сформирован принципиально новый подход в регулировании, который позволяет контролировать производство медицинских изделий посредством проведения инспектирования производственных площадок российских и зарубежных производителей как на этапе регистрации медицинского изделия, так и в пострегистрационный период. Данные изменения соответствуют международным принципам качества при производстве и будут способствовать повышению эффективности и безопасности медицинских изделий, обращающихся на территории Евразийского экономического союза и Российской Федерации соответственно.
ИСТОЧНИКИ
1. Решение Совета Евразийской экономической комиссии от 10.11.2017 № 106 «О Требованиях к внедрению, поддержанию и оценке системы менеджмента качества медицинских изделий в зависимости от потенциального риска их применения».
2. Деминг Э. Выход из кризиса: Новая парадигма управления людьми, системами и процессами. Пер. с англ. 5-е изд. М.: Альпина Паблишер, 2012. 419 с.
И.В. Крупнова
К. фарм. н.,
начальник Управления лицензирования
и контроля соблюдения обязательных требований
Федеральная служба по надзору
в сфере здравоохранения
Э.И. Ахтямов
Заместитель начальника Управления
лицензирования и контроля соблюдения
обязательных требований
Федеральная служба по надзору
в сфере здравоохранения