Статья: Стратегии управления рисками лекарственных препаратов: современные международные тенденции и регуляторные решения
Актуально на 04.11.2026.
Как цитировать: Статья: Стратегии управления рисками лекарственных препаратов: современные международные тенденции и регуляторные решения. https://bukva.ai/docs/statya-strategii-upravleniya-riskami
(Луцевич К.А., Решетько О.В., Луцевич И.Н.)
(«Качественная клиническая практика», 2026, № 2)
СТРАТЕГИИ УПРАВЛЕНИЯ РИСКАМИ ЛЕКАРСТВЕННЫХ ПРЕПАРАТОВ:
СОВРЕМЕННЫЕ МЕЖДУНАРОДНЫЕ ТЕНДЕНЦИИ И РЕГУЛЯТОРНЫЕ РЕШЕНИЯ
Конфликт интересов. Авторы декларируют отсутствие конфликта интересов.
Участие авторов. Все авторы внесли существенный вклад в подготовку работы, прочли и одобрили финальную версию статьи перед публикацией. Луцевич К.А. — концепция и дизайн исследования, сбор и анализ данных литературы, написание текста рукописи; Решетько О.В. — общее руководство, редактирование текста рукописи, утверждение окончательной версии рукописи для публикации; Луцевич И.Н. — сбор, систематизация и анализ нормативных документов и литературы; доработка текста рукописи.
Финансирование. Исследование не имело спонсорской поддержки.
Актуальность. К концу 1990-х гг. система фармаконадзора трансформировалась от реактивной модели к проактивному управлению рисками лекарственных препаратов на протяжении всего жизненного цикла. Однако вопросы стандартизации оценки эффективности мер по минимизации риска и адаптации международных подходов в национальных регуляторных системах остаются дискуссионными.
Цель. Описать современные международные тенденции внедрения стратегий управления рисками фармакотерапии в контексте регуляторной науки и принятия нормативных решений.
Материал и методы. Проведен анализ публикаций, посвященных программам минимизации рисков лекарственных средств, за период 2008 — 2024 гг. Поиск выполнен в базах MEDLINE/PubMed, Google Scholar с использованием ключевых слов: risk management, pharmacovigilance, drug safety, risk assessment, risk minimization measures, safety communications. Отобраны полнотекстовые оригинальные статьи, обзоры и систематические обзоры на английском языке. Дубликаты, постеры и тезисы конференций исключены. В окончательный обзор включено 59 источников.
Результаты. Показано, что ключевыми инструментами упреждающего управления рисками в США являются программы оценки рисков и стратегии смягчения последствий (REMS), а в Европейском союзе — планы управления рисками (EU-RMP) с дополнительными мерами минимизации риска (aRMM). Анализ нормативных документов FDA, EMA, ICH и CIOMS выявил эволюцию требований от добровольных RiskMAP (2005 г.) к юридически обязательным REMS (с 2007 г.) и модульной системе GVP в ЕС (с 2012 г.). Отмечено, что оценка эффективности мер минимизации риска становится активно развивающейся областью регуляторной науки, однако стандартизация отчетности (например, контрольный список RIMES) и методологическая строгость исследований остаются недостаточными.
Заключение. Существующая парадигма управления рисками является критически важной для одобрения лекарственных препаратов и их безопасного применения. Без улучшения прозрачности и унификации отчетности возможности извлечения доказательств из прошлого опыта минимизации рисков остаются ограниченными. Необходимо дальнейшее междисциплинарное сотрудничество для совершенствования методов оценки и разработки новых инструментов минимизации рисков с учетом персонализированной медицины и цифровых технологий.
Ключевые слова: управление рисками; фармаконадзор; безопасность лекарственных препаратов; оценка рисков; меры по минимизации рисков; коммуникации по вопросам безопасности; REMS; EU-RMP.
Risk management strategies for medicinal products: current international trends and regulatory decisions
K.A. Lutsevich, O.V. Reshetko, I.N. Lutsevich
Lutsevich Konstantin A. — Cand. Sci. (Med), Associate Professor, Saratov State Medical University named after V.I. Razumovskiy, Saratov, Russian Federation.
Reshetko Olga V. — Dr. Sci. (Med.), Professor, Head of Department of Pharmacology, Saratov State Medical University named after V.I. Razumovskiy, Saratov, Russian Federation.
Lutsevich Igor N. — Dr. Sci. (Med.), Professor, Saratov State Medical University named after V.I. Razumovskiy, Saratov, Russian Federation.
Relevance. By the end of the 1990s, the pharmacovigilance system had transformed from a reactive model to proactive risk management of medicines throughout their life cycle. However, issues of standardising the evaluation of risk minimisation measures and adapting international approaches to national regulatory systems remain debatable.
Objective. To describe current international trends in the implementation of pharmacotherapy risk management strategies in the context of regulatory science and regulatory decision-making.
Material and methods. We analysed publications on risk minimisation programmes for medicinal products published between 2008 and 2024. The search was conducted in MEDLINE/PubMed and Google Scholar using the following keywords: risk management, pharmacovigilance, drug safety, risk assessment, risk minimization measures, safety communications. Full-text original articles, reviews and systematic reviews in English were selected. Duplicates, posters and conference abstracts were excluded. The final review included 59 sources.
Results. The key tools for proactive risk management are Risk Evaluation and Mitigation Strategies (REMS) in the United States and EU Risk Management Plans (EU-RMPs) with additional risk minimisation measures (aRMM) in the European Union. Analysis of FDA, EMA, ICH and CIOMS guidance documents revealed an evolution from voluntary RiskMAPs (2005) to legally binding REMS (since 2007) and the modular GVP system in the EU (since 2012). Assessing the effectiveness of risk minimisation measures is becoming an actively developing area of regulatory science; however, standardisation of reporting (e. g., the RIMES checklist) and methodological rigour remain insufficient.
Conclusion. The current risk management paradigm is critical for drug approval and safe use. Without improved reporting transparency and harmonisation, opportunities to generate evidence from past risk minimisation efforts remain limited. Further interdisciplinary collaboration is needed to improve evaluation methods and develop novel risk minimisation tools, taking into account personalised medicine and digital technologies.
Keywords: risk management; pharmacovigilance; drug safety; risk assessment; risk minimization measures; safety communications; REMS; EU-RMP.
Введение / Introduction
После трагедии с талидомидом в 60-х гг. прошлого века приоритетом для регуляторных органов при реформировании процедуры тестирования и регистрации лекарственных препаратов (ЛП) стала риск-ориентированная парадигма, приведшая к появлению международной системы фармаконадзора [1]. Важным инструментом была признана оценка отношения ожидаемой пользы к возможному риску(-ам) ЛП, проводимая различными методами на протяжении всего жизненного цикла препарата на любом этапе обращения и характеризуемая рядом ограничений [2]. Возросли нормативно-правовые требования и руководящие принципы по лекарственной безопасности, оставаясь, между тем, сосредоточенными на характеристике препарата до, а не после выхода на рынок, и с отсутствием процедур или регламента для рассмотрения управления рисками после его регистрации.
Если ранние инициативы по регулированию ЛП можно охарактеризовать как намерения по «управлению рисками», то к концу 1990-х гг. в системе фармаконадзора произошла трансформация к более активному подходу [3]. Как указано в стратегических планах двух ведущих в мире надзорных служб — Управления по контролю за пищевыми продуктами и лекарственными препаратами США (FDA) и Европейского агентства по лекарственным препаратам (EMA), частью такого подхода в условиях жестко регулируемой среды является проактивный фармаконадзор, направленный на раннее выявление и минимизацию терапевтических рисков [4, 5]. В рамках упреждающего подхода современные системы фармаконадзора направлены на определение изменений соотношения «польза — риск» фармакотерапии, которые становятся очевидными только во время повседневного использования препарата [6].
Цель / Objective
Описать текущие тенденции в международной реализации стратегий управления рисками фармакотерапии в контексте регуляторной науки, которая, рассматривая необходимые для поддержки нормативных решений концептуальные мероприятия, способствует переходу регуляторной практики к обеспечению безопасного и надлежащего использования лекарственных препаратов.
Материалы и методы / Material and methods
При написании данного обзора использовали руководство PRISMA (Предпочтительные элементы отчетности для систематических обзоров и метаанализов). Проведен анализ работ, связанных с формальными программами и оценкой минимизации рисков, опубликованных в период 2008 — 2024 гг. и размещенных в базах данных MEDLINE/PubMed, Google Scholar. Исследования были идентифицированы с использованием соответствующих терминов Medical Subject Headings и связанных ключевых слов: risk management; pharmacovigilance; drug safety; risk assessment; risk minimization measures; safety communications. Первоначальные результаты поиска включали 1 736 ссылок. Критерии отбора публикаций: наличие полнотекстовой версии на английском языке, тип публикации — оригинальная/обзорная статья, систематический обзор. Кроме того, вручную проводился просмотр библиографии рецензируемых статей. Из анализа были исключены статьи, не соответствующие целям работы, дублирующие статьи, постеры, материалы конференций (доклады и тезисы). Полный процесс поиска литературы и выбора статей представлен на рис. 1. В окончательный обзор были включены 59 статей.
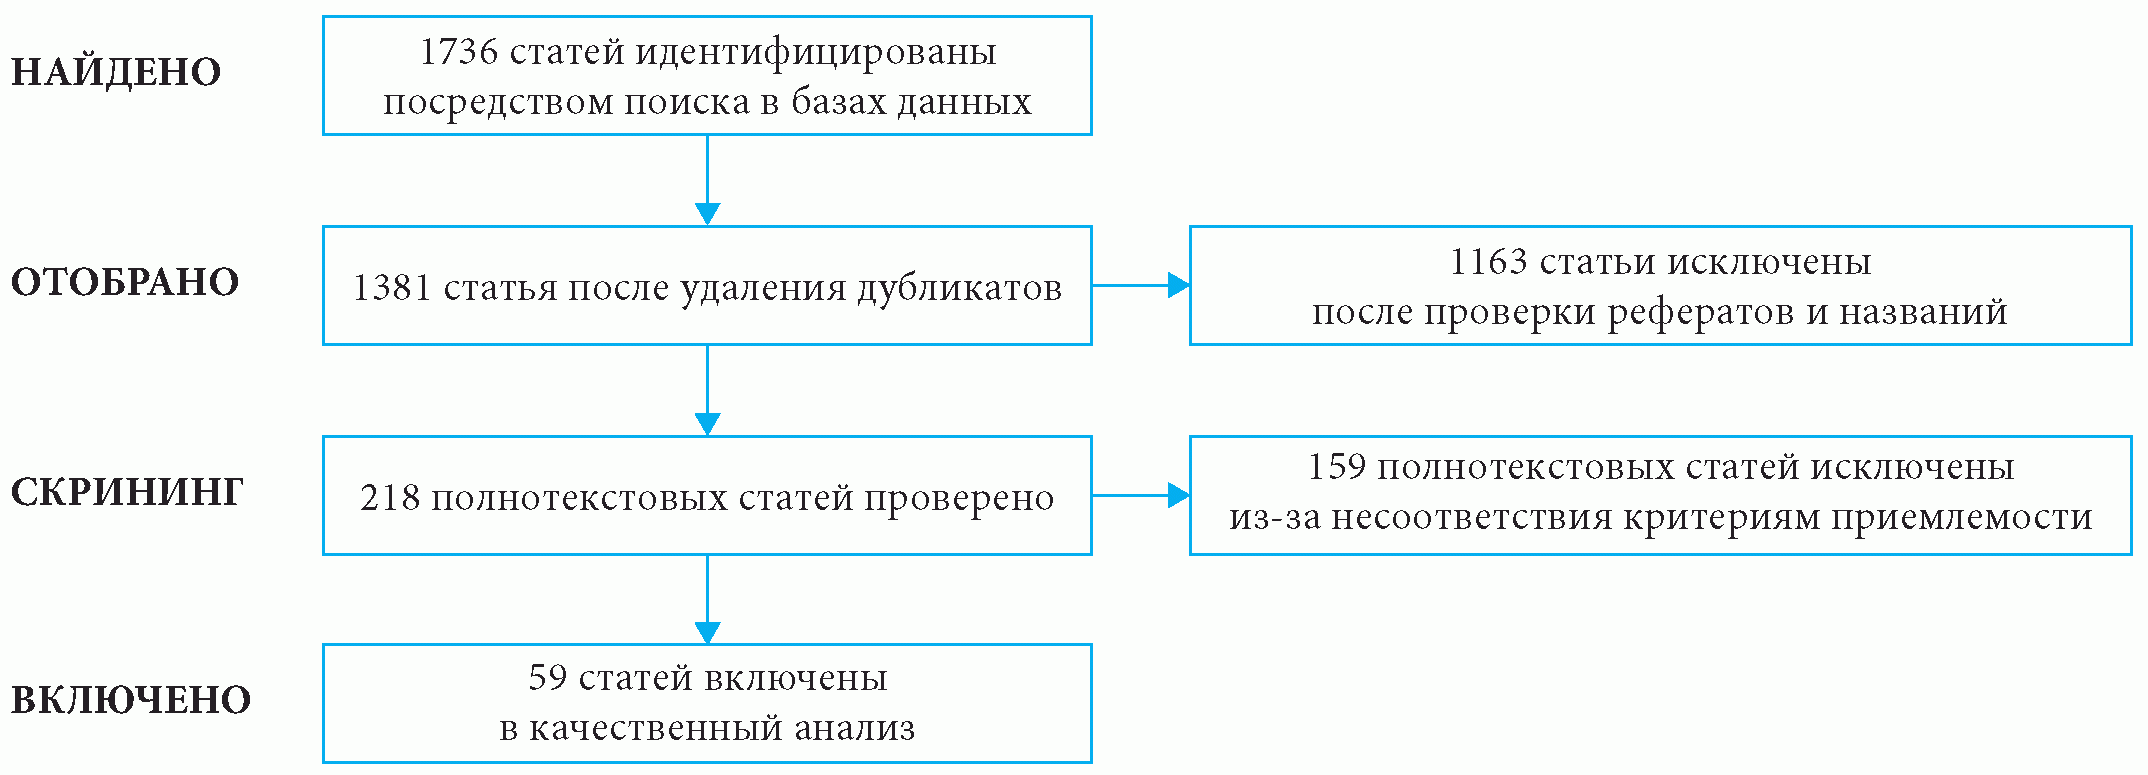
Примечание: причины исключения статей из обзора (n = 159): ошибочная тема, не связаны с рисками, полный текст недоступен, анализирующие влияние других вмешательств.
Note: reasons for excluding articles from the review (n = 159): erroneous topic, not associated with risks, full text is not available, articles analysing the impact of other interventions.
Результаты / Results
В последние годы система управления рисками, специально касающаяся использования и воздействия ЛП у человека, быстро эволюционировала со все большей интеграцией оценки риска с разработкой новых препаратов и принятием нормативных решений [7, 8]. Несмотря на различия в формулировках термина «управление рисками» в нормативных документах США и Европейского союза (ЕС; EU), оба приведенных описания концептуально схожи. По определению EMA система управления рисками — «это набор мероприятий и вмешательств фармаконадзора, предназначенных для выявления, характеристики, предотвращения или минимизации рисков, связанных с лекарственными препаратами, включая оценку эффективности этих действий и вмешательств» <1>.
<1> https://www.ema.europa.eu/en/documents/scientific-guideline/draft-guideline-good-pharmacovigilance-practices-module-v-risk-management-systems_en.pdf
Международный опыт реализации принципов управления рисками лекарственных препаратов / International experience in implementing the principles of drug risk management
Отличительной чертой современного фармаконадзора служит упреждающее управление рисками на всех этапах жизненного цикла ЛП, основанное на особых подходах. В 2001 г. Международная конференция по гармонизации (ICH) согласовала концептуальный документ для определения руководства по управлению рисками (ICH E2E), доработанный в 2004 г. В руководстве ICH E2E <2> дан структурированный повторяемый процесс выявления и оценки рисков с целью более точного определения всей информации о профиле безопасности ЛП на момент регистрации и на ранних этапах пострегистрационной фазы посредством двух основополагающих концепций: спецификации по безопасности, описывающей профиль риска продукта, и плана по фармаконадзору, в котором излагается, как эти риски отслеживаются и характеризуются. Однако не был затронут вопрос по мерам минимизации рисков [9]. В свою очередь, в 2005 г. в докладе Рабочей группы VI Совета международных научно-медицинских организаций (CIOMS) <3> рекомендовалось разработать концепцию фармаконадзора, который должен начинаться на ранних этапах процесса разработки ЛП и продолжаться в пострегистрационном периоде.
<2> https://database.ich.org/sites/default/files/E2E_Guideline.pdf
<3> https://cioms.ch/wp-content/uploads/2017/01/Mgment_Safety_Info.pdf
На основе руководства ICH E2E регуляторы США и ЕС приняли аналогичные подходы к введению в действие программ контроля рисков, выпустив в 2005 г. руководящие принципы по разработке и использованию соответственно планов действий по минимизации рисков (Risk Minimization Action Plans; RiskMAP) и планов по управлению рисками (Risk Management Plans; EU-RMP). Далее регуляторами в США и ЕС был выдвинут ряд общих концепций управления рисками, одна из которых предполагала наличие «общего и непрерывного процесса минимизации рисков на протяжении всего жизненного цикла продукта с целью оптимизации соотношения пользы и риска» [9]. Это достигалось за счет использования конкретных мер и инструментов по минимизации риска, а также оценки эффективности этих мер.
В 2014 г. данная концепция была отражена в документе Рабочей группы IX CIOMS <4>, в котором были изложены принципы идентификации и применения инструментов минимизации рисков в дополнение к оценке эффективности таких мер. Эти руководящие принципы определили планирование управления рисками и стали международным нормативным требованием, тем самым осуществив упреждающие подходы к надзору за безопасностью и оценке рисков ЛП. Несмотря на некоторые элементы координации текущая мировая ситуация состоит из различных требований к управлению рисками в разных юрисдикциях, когда национальными или региональными регуляторами были предприняты разнообразные требования к минимизации рисков.
<4> https://cioms.ch/sd7fdh93gewd882ds/jkdf79ds7dl092dq-purple-book/CIOMS_IX_Risk_minimisation_SECURED_20140811v8.pdf
Как в США, так и в государствах — членах ЕС законодательно определено право регулятора потребовать от держателей регистрационного удостоверения (РУ) разработку, внедрение и оценку программы минимизации рисков в качестве инструмента фармаконадзора и средства доступа ЛП на фармацевтический рынок [4, 10, 11]. В США выпуск регулятором концептуальных документов привел в 2005 г. к публикации руководящих принципов с рекомендациями по следующим трем темам:
a) дорегистрационная оценка рисков <5>;
b) надлежащая практика фармаконадзора и фармакоэпидемиологическая оценка <6>;
c) разработка и использование планов действий по минимизации рисков (RiskMAP) <7>.
<5> https://www.fda.gov/ucm/groups/fdagov-public/@fdagov-drugs-gen/documents/document/UCM072002.pdf
<6> http://www.fda.gov/ucm/groups/fdagov-public/@fdagov-drugs-gen/documents/document/UCM071696.pdf
<7> https://www.fda.gov/regulatory-information/search-fda-guidance-documents/development-and-use-risk-minimization-action-plans
Последнее руководство послужило основой для последующей подготовки более строгой и обязательной программы, связанной с негативными последствиями применения определенных ЛП [12]. В ЕС правовой основой для кардинальных изменений в системе управления рисками стали статья 8 Директивы 2001/83/EC <8>, требующая включения в заявление на получение РУ для ЛП «подробного описания фармаконадзора и, при необходимости, системы управления рисками, которую будет внедрять заявитель», и статья 6 Регламента (EC) № 726/2004 <9>. В 2005 г. на основе вступившей в силу в ЕС рекомендации ICH E2E вышло руководство EMA по системам управления рисками для лекарственных продуктов для использования человеком <10>. Далее в 2006 г. регулятором был выпущен подробный стандарт структуры и содержания плана управления рисками (EU-RMP). А в 2008 г. была опубликована окончательная версия другого ключевого документа — Руководство по фармаконадзору для лекарственных препаратов, предназначенных для использования человеком («Том 9A») <11>, в который вошли рекомендации EMA 2005 г.
<8> https://eur-lex.europa.eu/LexUriServ/LexUriServ.do?uri=OJ:L:2010:348:0074:0099:EN:PDF
<9> https://eur-lex.europa.eu/legal-content/EN/TXT/?uri=CELEX:02004R0726-20190330
<10> https://www.emwa.org/Documents/Freelancer/riskmanagement/rmp%20guidelines.pdf
<11> https://ec.europa.eu/health/sites/health/files/files/eudralex/vol-9/pdf/vol9a_09-2008_en.pdf
Соединенные Штаты Америки: стратегия управления важным риском отдельных лекарственных препаратов / The United States of America: a strategy for managing the important risk of certain medicines
В соответствии с Федеральным законом 1938 г. о лекарственных средствах (FD&C) регуляторный орган несет ответственность за обеспечение безопасности и эффективности всех отпускаемых по рецепту ЛП для использования пациентами [13 - 15]. Публичный Закон 2007 г. о поправках к Управлению по контролю за пищевыми продуктами и лекарственными препаратами (FDAAA) добавил в FD&C новый раздел 505-1 (21 U. S. C. 355-1) <12>, расширивший полномочия FDA в отношении регулирования национальной системы по лекарственной безопасности. С принятием FDAAA регулятор получил возможность одобрения ЛП и биологических продуктов, регистрация которых из-за потенциальных проблем с безопасностью в противном случае могла быть отложена на неопределенный срок.
<12> https://www.gpo.gov/fdsys/pkg/PLAW-110publ85/pdf/PLAW-110publ85.pdf
Регулятору, в соответствии с разделом IX (подзаголовок A) FDAAA, чтобы гарантировать преимущества фармакотерапии относительно ее рисков, было дано право запрашивать от держателей РУ разработанную программу оценки рисков и стратегии смягчения их последствий (Risk Evaluation and Mitigation Strategies; REMS) в любой момент жизненного цикла ЛП. Это вновь было подтверждено в Законе от 2012 г. о безопасности и инновациях Управления по контролю за пищевыми продуктами и лекарственными препаратами (FDASIA) <13>. Программа REMS в качестве обязательного плана управления рисками, в котором используются инструменты, выходящие за рамки информации о назначении, по сути, представляет собой смену парадигмы относительно ограниченных правоприменительных полномочий планов RiskMAP, изначально рассматриваемых как добровольные [12].
<13> http://www.gpo.gov/fdsys/pkg/PLAW-112publ144/pdf/PLAW-112publ144.pdf
Условия, цели и план реализации программы REMS: элементы для обеспечения безопасного использования лекарственных препаратов / Conditions, goals and implementation plan of the REMS program: elements for ensuring the safe use of medicines
Законодательные положения FDAAA позволили обеспечить пациентам безопасный доступ к некоторым ЛП с известными или потенциальными серьезными рисками, которые в противном случае не были бы доступны [10, 13, 16 - 20]. FDAAA предоставил FDA полномочия при появлении новой информации о безопасности требовать от производителя изменений в инструкции по применению препарата. В случае принятого решения о необходимости программы REMS регулятор должен учитывать «следующие шесть факторов:»
-
серьезность любых известных или потенциальных нежелательных явлений, которые могут быть связаны с препаратом, и фоновую частоту таких явлений среди популяции, которая, вероятно, будет использовать препарат;
-
ожидаемую пользу от препарата в отношении заболевания или состояния;
-
серьезность заболевания или состояния, которое необходимо лечить с помощью препарата;
-
ожидаемую или фактическую продолжительность лечения препаратом;
-
предполагаемую численность популяции, которая может употреблять этот препарат» <14>.
<14> https://www.fda.gov/downloads/Drugs/GuidanceComplianceRegulatoryInformation/Guidances/UCM521504.pdf
На ранних этапах реализации большинство программ REMS включали концепции, ориентированные на распространение информации о рисках ЛП. В 2009 г. регулятор опубликовал подробный проект руководства для промышленности, которое было пересмотрено в 2017 г. и вышло в окончательном виде в 2023 г. под названием «Формат и содержание документа REMS» <15>. В соответствии с полномочиями FDA документ установил цели и требования программы REMS. Еще два специальных документа касательно программы REMS были выпущены регулятором ранее в 2011 г. Первый документ разъяснял роль «руководства по лекарственным препаратам», в то время как второй в виде пересмотренного в 2019 г. проекта руководства для промышленности охватывал влияние FDAAA на пострегистрационные исследования безопасности и требования к клиническим испытаниям. В изданных документах изложены общие требования и ожидаемые последствия, но отсутствуют конкретные инструменты, которые могли бы быть использованы производителями.
<15> http://www.fda.gov/downloads/Drugs/Guidances/UCM184128.pdf
При условии, что регулятор в рамках плана реализации программы REMS сделает необходимое определение для каждого ее компонента, от производителя может потребоваться предоставить определенную информацию как пациентам, например, руководство по приему препарата (Medication Guide; MG) <16> и вкладыш в упаковку (Patient Package Insert; PPI), так и медицинским работникам, например, план по коммуникации (Communication Plan; CP). Также предписаны ограничения на распространение или применение препарата посредством одного или нескольких «элементов для обеспечения безопасного использования» (Elements to Assure Safe Use; ETASU) [10, 21]. Так, MG может потребоваться, если регуляторный орган определит, что препарат «представляет серьезную и значительную проблему для здоровья, требующую распространения одобренной регулятором информации для пациентов», которая может помочь информировать о том, как использовать препарат и избежать серьезных побочных реакций [20]. Вместе с тем после выпуска FDA в 2011 г. документа о роли MG регулятор перестал его требовать в качестве основного образовательного инструмента и обязательного компонента программы REMS, однако оставил частью одобренной информации о назначении. В большинстве случаев FDA включает MG в состав программы REMS только в ситуации, если имеются какие-либо клинические вмешательства, например консультирование пациентов. Что касается плана по коммуникации (CP), то программа REMS может потребовать от производителей связаться напрямую с поставщиками медицинских услуг для решения вопросов в области оказания медицинской помощи, разработки определенной технологии упаковки или безопасной утилизации препаратов, представляющих серьезный риск передозировки или злоупотребления [22].
<16> http://www.fda.gov/downloads/Drugs/GuidanceComplianceRegulatoryInformation/Guidances/UCM244570.pdf
В соответствии с новым разделом Закона FD&C 505-1 (21 U. S. C. 355-1) регулятор может также потребовать, чтобы «из-за присущей [препарату] токсичности или потенциальной вредности» программа REMS включала дополнительные элементы, известные как ETASU (REMS-ETASU). Прежде чем потребовать включить ETASU в программу, FDA должно принять два принципиальных решения. Во-первых, прийти к заключению, что препарат эффективен, но связан с серьезными побочными реакциями и может быть одобрен только в том случае, если ETASU будут в состоянии смягчить конкретный серьезный риск, указанный в информации о назначении. Во-вторых, для первоначально одобренного препарата без ETASU должно быть определено, что другие менее обременительные компоненты, такие как MG или CP, не смогут смягчить серьезный риск. Примерами серьезных и жизнеугрожающих рисков являются повреждение органов, прогрессирование заболевания и смерть, воздействие на плод (например, эмбриофетальная токсичность, последствия для развития и тератологические эффекты), а также тяжелые аллергические реакции [10, 15]. При этом в программах REMS наиболее частыми рисками были отмечены эмбриофетальная токсичность и злоупотребление или неправильное использование ЛП [21].
В большинстве программ REMS-ETASU заявленные цели предполагают определенную комбинацию повышения осведомленности о конкретном риске и снижения его частоты или важности. Задачи программы REMS могут различаться в зависимости от характера целевого риска. Для тех случаев, когда риск можно предсказать и предотвратить путем осуществления конкретного вмешательства, в целях это четко должно быть указано. Примеры включают проверку отрицательного результата теста на беременность во время приема препаратов с эмбриофетальной токсичностью или мониторинг количества лейкоцитов у пациентов, принимающих продукт, который может вызвать агранулоцитоз. И наоборот, некоторые программы REMS-ETASU нацелены на риски, которые не обязательно можно предсказать, предотвратить или смягчить. В таких случаях отмечаются более неоднозначно сформулированные цели [10].
Таким образом, ETASU используются для ЛП, которые в противном случае из-за серьезных рисков для безопасности были бы недоступны, и эти элементы уникальны для каждой программы REMS. Согласно плану реализации, который представляет собой систему мониторинга и оценку отвечающих за выполнение определенных задач программы REMS, ETASU могут предъявлять определенные требования, которым должны соответствовать медицинские работники, аптеки, пациенты и другие заинтересованные стороны. Элементы могут включать обучение и сертификацию специалистов, сертификацию аптек или других организаций, отпускающих препарат, ограничения на условия его отпуска, необходимую документацию о безопасных условиях перед его отпуском, требования к постоянному мониторингу пациентов и/или регистрацию пациентов в регистре [23].
Раздел 505-1 FD&C требует, чтобы при разработке программы REMS-ETASU в качестве основных факторов учитывались доступ пациентов к препарату и нагрузка на систему оказания медицинской помощи. В Законе говорится, что ETASU не должны «необоснованно обременять доступ пациентов к препарату», учитывая конкретный важный риск, который необходимо смягчить, и должны «быть соразмерными конкретному серьезному риску, указанному в информации о назначении препарата». В законе, в частности, выделяются три категории пациентов:
-
пациенты с серьезными или опасными для жизни заболеваниями или состояниями;
-
пациенты с трудностями в доступе к медицинской помощи, «например пациенты из сельских или недостаточно обслуживаемых с медицинской точки зрения районов»;
-
пациенты с функциональными ограничениями [20].
Кроме того, раздел 505-1 определяет «насколько практически осуществимы [меры]», которые необходимо предпринять для минимизации нагрузки на систему здравоохранения. Эти меры включают в себя приведение ETASU для данного препарата в соответствие с таковыми для других препаратов с аналогичными важными рисками и разработку ETASU, «чтобы они были совместимы с установленными системами распределения, закупок и отпуска для лекарственных препаратов» [20].
До введения недавней поправки к разделу 505-1 статут программы REMS предположительно требовал, чтобы воспроизведенные эквиваленты (генерические препараты), на которые распространяются сокращенные заявки на новые препараты (Abbreviated New Drug Applications; ANDA), использовали общую систему программы REMS (Shared System; SS REMS) с включенным в список референтным препаратом (обычно оригинальным), если этот препарат подлежит программе REMS-ETASU [13, 20]. В соответствии с измененным положением Закона в этой ситуации ANDA могут теперь использовать SS REMS с включенным в список референтным препаратом или использовать «другой, сопоставимый аспект» ETASU <17>. ETASU квалифицируются как «различные, [но] сопоставимые», если они используют разные методы или инструменты, но при этом достигают той же степени безопасности, что и исходные ETASU [20].
<17> https://www.fda.gov/files/drugs/published/Development-of-a-Shared-System-REMS-Guidance-for-Industry.pdf
Модификация, пересмотр и оценка эффективности программы REMS / Modification, revision and evaluation of the effectiveness of the REMS program
За последние два десятилетия все больше внимания уделяется модернизации пострегистрационной безопасности и системе управления рисками ЛП, в том числе способу реализации и графику для предоставления оценок эффективности программы REMS. Основные компоненты программы REMS включают механизмы для информирования медицинских работников о надлежащем использовании ЛП, описание связанных с продуктом рисков для пациентов и контроль доступа к продуктам посредством скрининга рисков, то есть путем проведения анкетирования, диагностического тестирования и использования специализированных аптек. Существует два способа добавить, изменить или удалить любую цель или компонент утвержденной программы REMS <18>. Первый способ реализуется по инициативе субъекта, владеющего одобренной заявкой на подпадающий под действие программы REMS препарат, для которого должно быть представлено «адекватное обоснование» вместе с предлагаемым изменением. Второй путь имеет место, когда FDA требует внесения изменений, например, на основании решения о том, что одна или несколько целей или элементов должны быть добавлены, изменены или удалены из одобренной программы REMS. Это необходимо, чтобы, во-первых, гарантировать, что преимущества препарата перевешивают его риски; во-вторых, минимизировать бремя соблюдения требований системы оказания медицинской помощи; и, в-третьих, учесть различные, сопоставимые аспекты ETASU в отношении сокращенной заявки на новый препарат [20]. Регулятор также может принять решение об отмене программы REMS полностью, что было сделано для ряда ЛП. В соответствии с формулировкой Закона о том, когда может потребоваться программа REMS, FDA пояснило, что закроет программу REMS, если определит, что отсутствует необходимость в мерах «для обеспечения того, чтобы польза от препарата перевешивала его риски» <19>.
<18> https://www.fda.gov/downloads/Drugs/GuidanceComplianceRegulatoryInformation/Guidances/UCM441226.pdf
<19> https://www.fda.gov/drugs/risk-evaluation-and-mitigation-strategies-rems/frequently-asked-questions-faqs-about-rems
Содержание каждой программы REMS зависит от ее целей. Как минимум компании, продающие продукты с программой REMS, после маркетингового запуска препарата должны взять на себя обязательство по оценке эффективности мер контроля риска через регулярные промежутки времени, подавая график для ее оценок. Предоставление регулятору с установленной периодичностью (18 месяцев, 3 года и 7 лет) отчетов оценки программы REMS позволяет понять ее влияние на проксимальные показатели (например, знания, отношение и поведение участвующих лиц) и дистальные показатели (результаты, связанные с безопасностью), а также проанализировать эффективность отдельных компонентов программы, таких как маркировка и упаковка для пациентов, план по коммуникации для медицинских работников и другие элементы системы здравоохранения, реализуемые для обеспечения безопасного применения ЛП [15]. План оценки программы REMS изложен в первоначальных письмах регулятора о ее одобрении для всех NDA (New Drug Application) и BLA (Biologics License Application) и доступен для общественности на веб-сайте REMS@FDA <20> (или по адресу DRUGS@FDA). По состоянию на 10.07.2024 отражены 72 действующие программы, большинство из которых включают в себя сложные многоуровневые вмешательства. Раздел IX FDAAA также потребовал от FDA разработать пострегистрационную систему идентификации и анализа рисков ЛП, проверяя каждые 2 недели базу данных неблагоприятных событий и размещая ежеквартально новые сигналы безопасности на созданном регулятором веб-сайте [19].
<20> http://www.accessdata.fda.gov/scripts/cder/rems/index.cfm
В 2019 г. регулятор выпустил проект Руководства для промышленности под названием «Оценка REMS: отчетность и планирование» <21>, в котором призвал «заявителей и исследовательское сообщество разрабатывать новые методы оценки программы REMS». Для оценки были определены пять категорий, в том числе:
<21> https://www.fda.gov/ucm/groups/fdagov-public/%40fdagov-drugs-gen/documents/document/UCM629743.pdf
В зависимости от сложности программы REMS количество мер оценки может варьироваться, и каждый конкретный план включает в себя ряд мер оценки процессов и результатов. Примером меры оценки процесса может служить количество лиц в медицинских учреждениях и аптеках, прошедших обучение касательно программы REMS. Примером меры оценки результатов могут быть количество и частота возникновения конкретных представляющих интерес побочных реакций, например таких, как частота серьезных кровотечений или тяжелая нейтропения [22].
Оптимизация соблюдения программ REMS в интегрированной системе здравоохранения / Optimizing compliance with REMS programs in an integrated healthcare system
Обеспечение выполнения всех утвержденных FDA программ REMS в системе здравоохранения, многочисленных, уникальных и постоянно меняющихся, является непростой задачей [24]. В первую очередь такие программы производители обязаны разрабатывать для несущих риск продуктов, полагаясь на опыт и знания медицинских работников. Хотя программам REMS отведена важная роль в продвижении на рынок ЛП, однако по поводу их результативности специалистами были высказаны многочисленные опасения, в частности, отмечены логистические ограничения и потребность в дорогостоящих для реализации ресурсах [10].
Вместе с тем признание обременения программ REMS, особенно REMS-ETASU, на систему здравоохранения инициировало регулятора в 2011 г. к их интеграции <22>, цель которой, улучшив на разных платформах стандартизацию и оценку эффективности программы с помощью различных инструментов и методов, включить ее в информационные технологии в области здравоохранения [18]. Следующим шагом регулятор определил инициативу для построения общей платформы программ REMS, преимущества которой включают сокращение объема работы по интеграции, упрощение процесса разработки и создание централизованных инструментов и ресурсов [18]. Наконец, внедрение и оценка эффективности программы REMS представляют неотъемлемую часть цикла, включающего оценку соотношения пользы и рисков, коммуникацию между заинтересованными лицами и анализ результатов на протяжении всего жизненного цикла терапевтического продукта, обозначаемого аббревиатурой BRACE (Benefit-Risk Assessment, Communication, and Evaluation) [18, 25]. Между тем часто подвержены сомнениям и не всегда очевидны эффективность и воздействие программ [10, 21, 22, 26, 27], что затрудняет их поддержку и, следовательно, соблюдение требований [18, 28].
<22> http://www.fda.gov/ForIndustry/UserFees/PrescriptionDrugUserFee/UCM350852.htm
Был проведен ряд научных оценок программы REMS [27, 29 - 35], которые в случае конкретных продуктов дали разные результаты или выявили систематические недостатки в структуре и функциях программы. В некоторых случаях программа REMS была связана со значительным сокращением потенциально небезопасного использования рецептурных препаратов [30], в то же время в других обстоятельствах программы REMS были настолько ограничены в своей разработке и реализации, что их успех невозможно было оценить [35], или такие оценки не выявили никакого воздействия [34]. При этом складывается общее мнение, что ограниченность оценок наблюдается из-за проблем со сбором фактических данных относительно эффективности программ минимизации рисков, наряду с отсутствием стандартизированного формата планов оценки [22].
В отчете Управления генерального инспектора США (2012 г.) отмечено, что пробелы в отчетности касательно эффективности программ ограничивают возможности регулятора по определению того, действительно ли программы минимизации рисков повышают безопасность ЛП, в связи с чем рекомендуется разработать и внедрить план по выявлению, подготовке, проверке и оценке компонентов программы REMS [36]. В ответ на это экспертами было предложено усовершенствовать программы, включив в них элементы «системы непрерывного обучения» [26, 37, 38]. Такой подход подчеркивает постоянное обучение и совершенствование персонала, прозрачность, ориентацию на пациента и реагирование на контекст здравоохранения, а также учет внешних факторов окружающей среды. Процесс управления рисками в этой развивающейся обучающейся системе здравоохранения играет центральную роль, оценивая соотношение пользы и риска препарата с течением времени, реализуя меры по минимизации риска(-ов), оценивая влияние таких мер и, по мере необходимости, изменяя их для обеспечения максимальной эффективности и адаптации статуса регистрации препарата при поступлении новой информации [25, 39]. Кроме того, с целью повышения качества и последовательности отчетности по минимизации терапевтического риска и поддержки синтеза доказательств недавно был опубликован контрольный список под названием «Рекомендации по отчетности, предназначенные для исследований по оценке минимизации фармацевтического риска» (RIMES) [40]. В связи с этим в данной области отмечен быстрый рост научных рекомендаций [41, 42].
Европейский союз: принципы стратегии управления рисками лекарственных препаратов в системе фармаконадзора / European Union: principles of the risk management strategy for medicines in the pharmacovigilance system
В ЕС основа системы фармаконадзора представлена регуляторной сетью, состоящей из уполномоченных органов, именуемых Национальными компетентными органами (НКО) государств-членов, Европейской комиссии (ЕК) и EMA. Постоянное сотрудничество между ними обеспечивает координацию и согласование индивидуальных усилий для достижения общей цели защиты общественного здоровья посредством подхода, в основе которого лежит существование четких ролей и обязанностей [43]. Модель регулирования ЕС предусматривает, что, в то время как НКО сохраняют ответственность за авторизованные на их территории ЛП, EMA обеспечивает координацию для поддержки научной оценки, надзора и мониторинга безопасности всех ЛП на рынке ЕС. Ключевым инструментом, отвечающим за все виды деятельности системы управления рисками, выступает созданный в составе EMA Комитет по оценке рисков в фармаконадзоре (PRAC). Начатый в 2005 г. пересмотр европейской системы фармаконадзора привел к процессам ее усиления и серьезным изменениям действующей нормативно-правовой базы <23>. Принятые в декабре 2010 г. Европарламентом Директива 2010/84/EU и Регламент (EU) № 1235/2010, внесшие поправки в действующие документы, запустили существенные перемены в мониторинге безопасности ЛП на территории ЕС, консолидировав систему фармаконадзора. Закон, представляющий собой значительное с 1995 г. изменение в регулировании ЛП для человека, сопровождался имплементационным Постановлением (EU № 520/2012), юридически обязательным актом, опубликованным ЕК в июне 2012 г., в котором подробно описаны различные аспекты применения нового законодательства. Параллельно экспертами EMA и НКО были разработаны руководящие принципы по надлежащей практике фармаконадзора (Good Pharmacovigilance Practices; GVP) <24>. Значимой особенностью обновленного и вступившего в силу в июле 2012 г. законодательства ЕС стали 16 модулей Правил GVP, охватывающие основные процессы фармаконадзора [11, 44 - 48]. Правила GVP, как комплекс мер для улучшения осуществления фармаконадзора, распространяются на соискателей/держателей РУ, EMA и органы регулирования в государствах-членах ЕС. Эти меры охватывают разрешенные на продажу препараты как в рамках централизованной процедуры авторизации через EMA, так и посредством национальных и взаимно признанных действий. Текущая практика Правил GVP интегрирует основные процессы европейского фармаконадзора и подходы, связанные с конкретным продуктом или целевой популяцией.
<23> https://www.ema.europa.eu/en/human-reguIatory/overview/pharmacovigilance/legal-framework-pharmacovigilance
<24> https://www.ema.europa.eu/en/human-regulatory/post-authorisation/pharmacovigilance/good-pharmacovigilance-practices
План управления рисками: пересмотренный формат и целенаправленность на связанные с безопасностью проблемы в контексте клинической значимости / Risk management plan: revised format and focus on safety-related issues in the context of clinical relevance
Введенный EMA в практику в 2005 г. EU-RMP, а позже представленный в Руководстве 2008 г. («Том 9A»), с внедрением Правил GVP в 2012 г. стал юридически обязательным элементом регистрационного досье на получение разрешения на продажу в ЕС любых ЛП. Как инструмент упреждающего планирования EU-RMP ориентирован на управление важными рисками на протяжении всего жизненного цикла продукта с целью обеспечить, чтобы польза от конкретного ЛП превышала риски с максимально достижимой разницей [47, 49]. При этом роль EU-RMP в качестве ключевого документа развивалась параллельно с обновлением нормативных руководств, отражающих возросший опыт как НКО и EMA, так и держателей РУ [47]. Принятый регулятором в июне 2012 г. нормативный документ под названием «Руководство по надлежащей практике фармаконадзора (GVP), модуль V — системы управления рисками», предназначенный для планирования управления рисками, представлял собой смещение акцента с простого управления рисками на их понимание в контексте пользы. Причем в апреле 2014 г. вступила в силу адресованная главным образом для уточнения терминологии первая редакция модуля V (версия 1) Правил GVP <25>. После многочисленных оценок и предложений, принятых от заинтересованных сторон, регулятором в марте 2017 г. была опубликована более полная редакция модуля V (версия 2) Правил GVP <26>, что ознаменовало смену парадигмы в подходе к планированию управления рисками. Наряду с этим в октябре 2018 г. вступило в силу «Руководство по формату плана управления рисками (RMP) в ЕС — в интегрированном формате, версия 2.0.1» <27>, сопровождающее модуль V (версия 2) Правил GVP. По сути, модуль V (версия 2) Правил GVP подвергся трем основным изменениям: 1) дополнительное разъяснение направленности EU-RMP в отношении вопросов безопасности, которые необходимо включить; 2) повышенное внимание к динамичному характеру EU-RMP, включая соображения по переклассификации и устранению связанных с безопасностью проблем на протяжении всего жизненного цикла продукта; и 3) обновленные требования для поддержки разработки пропорциональных риску EU-RMP в зависимости от типа первоначальной заявки на получение РУ (например, воспроизведенные препараты, фиксированные комбинации и биоаналоги) [48].
<25> https://www.ema.europa.eu/en/documents/scientific-guideline/guideline-good-pharmacovigilance-practices-module-v-risk-management-systems-rev1-superseded_en.pdf
<26> https://www.ema.europa.eu/en/documents/scientific-guideline/guideline-good-pharmacovigilance-practices-module-v-risk-management-systems-rev-2_en.pdf
<27> https://www.ema.europa.eu/en/documents/regulatory-procedural-guideline/guidance-format-risk-management-plan-rmp-eu-integrated-format-rev-201_en.pdf
Согласно нормативной документации EU-RMP состоит из трех взаимосвязанных и повторяющихся ключевых компонентов: спецификации по безопасности, плана по фармаконадзору и плана минимизации риска(-ов) [44, 47, 48, 50, 51]. Так, спецификация по безопасности обобщает данные о профиле безопасности продукта в определенный момент времени с акцентом на «важные идентифицированные риски», «важные потенциальные риски» и «отсутствующую информацию», понятий с общей формулировкой — «проблемы по безопасности». В контексте управления рисками термин «важный» означает все, что будет зависеть от ряда факторов, включая воздействие на отдельного пациента, серьезность риска и влияние на общественное здоровье. Классификация важных рисков, подлежащих включению в EU-RMP, со временем подвергалась переоценке: с нежелательного явления (НЯ), включая темы из раздела 4.8 «Нежелательные эффекты» краткого описания характеристик продукта (SmPC) с 2005 по 2012 гг., до непредвиденной нежелательной реакции (ННР), которая, согласно Директиве 2010/84/EU, является клинически важной и, вероятно, входит или может быть добавлена в раздел 4.3 «Противопоказания» или 4.4 «Предупреждения и меры предосторожности» информации о продукте с 2012 г. Следствием изменения требований и формата EU-RMP стало многочисленное наследие продуктов, утвержденных до 2012 г., когда началась серьезная работа по соответствующему переводу документации для существующих продуктов в соответствии с новыми требованиями, которая все еще продолжается.
Проблемы, связанные с безопасностью, требуют выявления, дальнейшей характеристики и количественной оценки новых важных рисков, а также обобщения знаний для решения вопросов, касающихся отсутствующей информации или конкретных мер по минимизации рисков. EU-RMP однозначно ориентирован на считающиеся важными идентифицированные и потенциальные риски, так как они могут в первую очередь повлиять на баланс пользы и риска(-ов) продукта или иметь последствия для общественного здоровья. Идентифицированный риск определяется как нежелательный клинический результат, для которого имеются адекватные научные доказательства причинной связи с ЛП. Потенциальный риск также определяется как нежелательный клинический результат, в отношении которого имеются научные данные, позволяющие подозревать возможность причинно-следственной связи с препаратом, хотя имеющихся данных для подтверждения недостаточно. В то же время понятие «отсутствующая информация» означает ограниченные знания о безопасности продукта для определенного предполагаемого использования, например долгосрочного или в особых группах пациентов. Отсутствующую информацию предлагается ограничивать пробелами в знаниях о безопасности при использовании продукта по утвержденным показаниям, когда есть научные основания подозревать, что его профиль безопасности отличается от охарактеризованного ранее [47, 48]. Таким образом, в результате значительного изменения в содержании нормативного документа в фокусе оказывается более продуманный, краткий, действенный и основанный на фактических данных EU-RMP. Это контрастирует с первоначальной редакцией руководства относительно EU-RMP, которое часто приводило к составлению обширных перечней связанных с безопасностью проблем, из которых для многих не требовалось активного управления рисками [48].
План по фармаконадзору, описывающий методы для мониторинга и/или дальнейшей характеристики важных рисков, включенных в спецификацию по безопасности, устанавливает, каким образом риски и отсутствующая информация о них будут идентифицированы, охарактеризованы и отслежены в пострегистрационный период. Этот план состоит из двух видов мероприятий: (1) рутинные действия по фармаконадзору, выходящие за рамки отчетности о побочных реакциях и обнаружения сигналов; и (2) дополнительные действия по фармаконадзору. Описанные типы действий могут включать интервенционные (клинические), неинтервенционные (эпидемиологические) или неклинические исследования. Хотя EU-RMP предполагался в качестве документа планирования, его конкретная роль в системе фармаконадзора и то, как он должен был формироваться с течением времени, оставались неясными вплоть до введения обновленного модуля V (версия 2) Правил GVP. Регулятором были даны необходимые разъяснения относительно динамичного характера планирования управления рисками; а именно, это «непрерывный процесс, происходящий на протяжении всего жизненного цикла продукта, который начинается на этапе предварительной регистрации, оценивается во время подачи заявки на получение регистрационного удостоверения и продолжается на протяжении всего периода после авторизации». Ожидается, что в процессе зрелости продукта, по мере получения новых знаний о его профиле пользы и риска, будет меняться специфика EU-RMP, что со временем приведет к изменению связанных с безопасностью проблем. Таким образом, в отличие от более ранних версий модуль V (версия 2) Правил GVP содержит пояснения по переклассификации и устранению связанных с безопасностью проблем в рамках EU-RMP исходя из необходимости и осуществимости их дальнейшей оценки и/или потребности в конкретных мерах по минимизации рисков (RMM).
План минимизации рисков: выбор мер, внедрение и оценка эффективности (методы, проблемы и интерпретация) / Risk minimization plan: selection of measures, implementation and effectiveness assessment (methods, problems and interpretation)
Описывая мероприятия, предназначенные для минимизации важных рисков, связанных с продуктом, EU-RMP тем самым обеспечивает безопасность пациентов за счет оптимизации профиля пользы и риска(-ов). В апреле 2014 г. регулятором в качестве руководства по выбору инструментов и показателей эффективности мероприятий по минимизации рисков впервые был опубликован модуль XVI (версия 1) Правил GVP. В марте 2017 г. получила одобрение его пересмотренная редакция — модуль XVI (версия 2) Правил GVP, а в 2021 г. был подготовлен проект очередного обновления (версия 3). Согласно модулю XVI (версия 2) Правил GVP «меры по минимизации риска — это вмешательства, направленные на предотвращение или уменьшение возникновения нежелательных реакций, связанных с воздействием лекарственного препарата, или на снижение их тяжести или воздействия на пациента в случае возникновения нежелательных реакций. Планирование и реализация мер по минимизации риска и оценка их эффективности являются ключевыми элементами управления рисками». Следует отметить, что оценка эффективности мер по минимизации риска становится активно развивающейся областью регуляторной науки [52 - 54].
Подобно структуре плана по фармаконадзору план минимизации рисков состоит из двух типов мер по минимизации. К первому типу относятся применимые ко всем ЛП «рутинные» меры (rRMM) с акцентом на рекомендации по конкретным клиническим мерам для устранения важных рисков. Ко второму — «дополнительные» меры (aRMM), которые считаются необходимыми для безопасного и эффективного использования продукта [45, 52, 54 - 59]. Большинство связанных с безопасностью проблем могут быть надлежащим образом решены с помощью rRMM, включая ограничения размера упаковки и каналы распространения, правовой статус препарата, подходящие формулировки информации в «кратком описании характеристик продукта» (SmPC) для медицинских работников и «информационных листках для пациентов» (PIL). Однако этого может оказаться недостаточным, что допускает введение aRMM, дополняющих rRMM. aRMM могут включать дополнительные образовательные материалы для медицинских работников и пациентов, более строгие программы контролируемого доступа / системы распространения, программы предотвращения беременности (PPP) и прямые коммуникации с профессионалами здравоохранения (DHPC). Необходимость в aRMM для ЛП оценивается как при получении централизованного разрешения на маркетинг, так и в течение пострегистрационного периода [55, 60]. Кроме того, новая информация о рисках может потребовать пострегистрационного введения, изменения или прекращения использования aRMM [51]. При этом дополнительное бремя aRMM для медицинских работников, пациентов и держателей РУ должно быть пропорционально уровню риска(-ов) [59].
Мониторинг эффективности aRMM, как важного элемента управления рисками ЛП, является безусловным требованием Директивы 2010/84/EU, которая гласит, что держатель РУ должен «контролировать исход мер по минимизации риска, которые содержатся в RMP или которые установлены в качестве условий разрешения на продажу» [54]. С этой целью в модуле XVI (версия 2) Правил GVP для оценки эффективности aRMM представлена нормативная база. В руководстве подчеркивается, что сроки измерения эффективности aRMM должны определяться в каждом конкретном случае для любого ЛП. Тем не менее предложены рекомендации по моментам времени, которые имеют особое значение для такой оценки, а именно после первоначального внедрения aRMM (например, в течение 12 — 18 месяцев) и во время продления РУ (т.е. через пять лет после первичной регистрации).
Проводить оценку эффективности aRMM рекомендуется с использованием показателей процесса и/или показателей конечного результата (final outcome indicators), предпочтительно используя подход «двойных доказательств», как рекомендовано в руководствах и литературе [61, 62]. Показатели процесса измеряют уровень реализации программы, ее исполнение в соответствии с планом, а также влияние на получение клинических знаний и изменение клинических действий, поведение целевой группы пользователей. Показатели результата обеспечивают общий уровень контроля рисков, достигаемый с помощью aRMM, например, снижение частоты и/или степени тяжести побочной реакции или других исходов, связанных с безопасностью [45, 53, 61 - 63]. Чтобы установить, были ли эти aRMM на самом деле эффективными, и решить, следует ли предпринимать корректирующие действия, необходимо провести исследования, оценивающие эффективность этих мер в различные моменты времени после внедрения aRMM. Систематическая оценка для подтверждения эффективности aRMM представляет собой заключительный и, вероятно, самый сложный шаг, который необходимо предпринять в целях сохранения общественного здоровья [52, 61, 64].
Как правило, aRMM можно оценивать с помощью рутинных мероприятий, например, представления регуляторному органу периодических обновляемых отчетов по безопасности (PSUR) ЛП и/или дополнительных мероприятий по фармаконадзору. Однако потребность в быстроте осуществления дополнительных мероприятий должна быть правильно сбалансирована с качеством исследования [5, 59]. В соответствии с европейским законодательством о фармаконадзоре проводимые исследования с целью оценки эффективности RMM входят в компетенцию пострегистрационных исследований безопасности (PASS). В качестве нормативной основы для PASS модулем VIII (версия 3) Правил GVP установлены руководящие принципы от разработки протокола исследования до окончательного отчета под контролем PRAC [65]. PASS определяется как любое исследование, относящееся к зарегистрированному ЛП, проводимое с целью выявления, характеристики или количественной оценки угрозы по безопасности, подтверждения профиля безопасности ЛП или измерения эффективности мер по управлению риском. Большинство таких исследований представляют собой перекрестные опросы, предназначенные в основном для оценки знаний и самооценки поведения целевой аудитории в сравнении с содержанием RMM, а также исследования потребления лекарственных средств (DUS) с применением вторичных источников данных [54, 66 - 68]. Однако мало изучены методологии выборки, используемые в исследованиях по оценке эффективности RMM. В первую очередь следует уделять внимание репрезентативности исследуемой выборки с точки зрения обобщения воздействия aRMM на целевую популяцию. В рекомендациях указывается на необходимость основательного рассмотрения исходной совокупности, описания основы выборки, предоставления подробной информации, методов выборки и документирования доли не ответивших лиц и их характеристики [69]. Хотя сбор доказательных данных и детальная оценка последствий отнимают много времени, однако, если необходимы корректировки aRMM, их следует внедрить как можно быстрее, чтобы защитить здоровье пациентов и/или снизить ненужную нагрузку на заинтересованные стороны [52]. Доступный через Европейскую сеть центров фармакоэпидемиологии и фармаконадзора (ENCePP) электронный Регистр пострегистрационных исследований ЕС (Регистр EU PAS) [70] является хранилищем протоколов и отчетов PASS. В ряде работ он использовался для оценки характеристик и методологических аспектов оценки aRMM [45, 54, 62, 66, 68]. Таким образом, формальная оценка эффективности aRMM на пострегистрационном этапе имеет решающее значение для постоянной переоценки баланса пользы и риска ЛП, поскольку при этом проверяется, достигнуты ли цели aRMM и достаточно ли интегрированы эти мероприятия в обычную клиническую практику [5, 59].
Заключение / Conclusion
Внедрение американской программы REMS и ее европейского эквивалента — плана по управлению рисками (EU-RMP), частью которого являются меры по минимизации рисков, продвинуло эволюцию стандартов управления рисками в системе фармаконадзора. Как правило, обе концепции, REMS и EU-RMP, сводятся к управлению и предотвращению важных рисков, связанных с ЛП, с целью гарантировать, что польза перевешивает риски. Тем не менее ни один из регуляторов не дает конкретных указаний о том, как риск должен быть связан с пользой, ни в качественном, ни в количественном отношении.
Вслед за США и ЕС, сформировавших в первые годы нового века системы управления рисками, по всему миру были приняты новые правила, кардинально изменившие нормативную конфигурацию, обеспечив гораздо более структурированный и целенаправленный подход в отношении лекарственной безопасности. В ряде стран отсутствует конкретная законодательная основа, позволяющая правительству требовать от фармацевтической компании предоставления RMP. И органы регулирования принимают меры, основываясь на более широких и менее конкретных полномочиях в рамках существующих правил. В других странах принят законодательный подход, согласно которому законы требуют внедрения RMP с соответствующими мероприятиями по минимизации риска для определенных ЛП. В 2016 г. Российская Федерация как государство — член Евразийского экономического союза (ЕАЭС) впервые приняла Правила GVP ЕАЭС, подготовленные рабочей группой на основе Правил GVP ЕС (2012 г.), что определило необходимость унификации существующей национальной системы фармаконадзора. Детальный анализ требований европейских и евразийских Правил GVP дает возможность установить вероятные различия, что важно при планировании и гармонизации работы систем фармаконадзора в ЕАЭС и ЕС. При этом текущая редакция Правил GVP ЕАЭС (с 2022 г.) не является простым переводом Правил GVP ЕС, оставаясь синхронизированной с Европейской редакцией, действовавшей на начало 2021 г., с учетом положений и требований других нормативно-правовых актов ЕАЭС.
Существующая парадигма управления рисками, оказывая стратегическое влияние на протяжении всего жизненного цикла продукта, является критически важной темой для фармацевтической отрасли и регуляторных органов в получении одобрения препарата на маркетинг. Ключевые программы безопасности лекарственных препаратов, известные как стратегии оценки и смягчения риска (REMS) в США и дополнительные меры минимизации риска в ЕС, должны периодически оцениваться, чтобы определить, насколько они эффективны в минимизации целевого риска, связанного с фармакотерапией. Без улучшения отчетности и прозрачности возможности сбора доказательств в этой области и извлечения выгоды из прошлых усилий по снижению рисков остаются ограниченными. Минимизация рисков на современном этапе — это динамично развивающаяся область исследований на стыке фармаконадзора, фармакоэпидемиологии и регуляторной науки, которая предлагает инновационные подходы и играет важную роль в продвижении пациентоориентированной медицинской помощи. Вместе с тем для совершенствования методов оценки, повышения эффективности разработки программ минимизации рисков и разработки новых, более эффективных инструментов минимизации рисков и связанных с ними стратегий внедрения, существует необходимость в более широком междисциплинарном сотрудничестве. Такие факторы, как перемены общественных ожиданий, новые технологии и типы терапевтических продуктов, а также растущая персонализация медицины, оказывая воздействие на систему фармаконадзора, становятся основанием изменений в отношении управления рисками фармакотерапии.
Список литературы / References
1. Lawson D.H. Pharmacovigilance in the 1990s. Br J Clin Pharmacol. 1997; 44 (2): 109-10. doi: 10.1046/j.1365-2125.1997.0064.
2. Luteijn J.M., White B.C., GunnlaugsdóttirH. , et al. State of the art in benefit-risk analysis: medicines. Food Chem Toxicol. 2012; 50 (1): 26-32. doi: 10.1016/j.fct.2011.06.008.
3. Wise L. The changing face of (benefit-) risk management. Medical Writing. 2015; 24 (2): 62-5. doi: 10.1179/2047480615Z.000000000286.
4. Dal Pan G.J., Arlett P.R. The US Food and Drug Administration-European Medicines Agency collaboration in pharmacovigilance: common objectives and common challenges. Drug Saf. 2015; 38 (1): 13-5. doi: 10.1007/s40264-014-0259-3.
5. Mouchantaf R., Auth D., Moride Y., et al. Risk management for the 21st century: current status and future needs. Drug Saf. 2021; 44 (4): 409-19. doi: 10.1007/s40264-020-01033-z.
6. Balian J.D., Wherry J.C., Malhotra R., Perentesis V. Roadmap to risk evaluation and mitigation strategies (REMS) success. Ther Adv Drug Saf. 2010; 1 (1): 21-38. doi: 10.1177/2042098610381419.
7. Lesko L.J., Zheng S., Schmidt S. Systems approaches in risk assessment. Clin Pharmacol Ther. 2013; 93 (5): 413-24. doi: 10.1038/clpt.2013.29.x.
8. Mayall S.J., Banerjee A.K. Therapeutic risk management of medicines, 1st ed. Woodhead Publishing; 2014. eBook ISBN: 9781908818270.
9. Tsintis P., La Mache E. CIOMS and ICH initiatives in pharmacovigilance and risk management: overview and implications. Drug Saf. 2004; 27 (8): 509-17. doi: 10.2165/00002018-200427080-00004.
10. Cronin M., Berger S., Seligman P.J. Risk evaluation and mitigation strategies with elements to assure safe use: alignment of the goals with the tools to manage risk. Ther Innov Regul Sci. 2014; 48 (6): 724-33. doi: 10.1177/2168479014527749.
11. Santoro A., Genov G., Spooner A., et al. Promoting and protecting public health: how the European Union Pharmacovigilance System Works. Drug Saf. 2017; 40 (10): 855-69. doi: 10.1007/s40264-017-0572-8.
12. Leiderman D.B. Risk management of drug products and the U.S. Food and Drug Administration: evolution and context. Drug Alcohol Depend. 2009; 105 Suppl 1: S9-S13. doi: 10.1016/j.drugalcdep.2009.02.007.
13. Worthy S.L. Don't sell out safety: a call to preserve risk evaluation and mitigation strategies to reduce harm to patients and the public in the U.S. J Pharm Policy Pract. 2016; 9: 2. doi: 10.1186/s40545-016-0051-0.
14. Avorn J., Kesselheim A., Sarpatwari A. The FDA Amendments Act of 2007 — assessing its effects a decade later. № Engl J Med. 2018; 379 (12): 1097-99. doi: 10.1056/NEJMp1803910.
15. Brewer S.E., Campagna E.J., Morrato E.H. Advancing regulatory science and assessment of FDA REMS programs: a mixed-methods evaluation examining physician survey response. J Clin Transl Sci. 2019; 3 (4): 199-209. doi: 10.1017/cts.2019.400.
16. Hollingsworth K., Toscani M. Risk evaluation mitigation strategies: the evolution of risk management policy. Popul Health Manag. 2013; 16 (2): 132-7. doi: 10.1089/pop.2012.0021.
17. Nelson L.S., Loh M., Perrone J. Assuring safety of inherently unsafe medications: the FDA risk evaluation and mitigation strategies. J Med Toxicol. 2014; 10 (2): 165-72. doi: 10.1007/s13181-013-0374-z.
18. Wu J., Juhaeri J. The US Food and Drug Administration's risk evaluation and mitigation strategy (REMS) program — current status and future direction. Clin Ther. 2016; 38 (12): 2526-32. doi: 10.1016/j.clinthera.2016.11.007.
19. Seligman P.J., Anguiano R.H., Felix T., Stabi K. Managing the risks of medicines: an examination of FDA's application of criteria for requiring a REMS. Ther Innov Regul Sci. 2019; 53 (4): 542-8. doi: 10.1177/2168479018791560.
20. Dohm J., Ji M. An introduction to risk evaluation and mitigation strategies. Contraception. 2021; 104 (1): 4-7. doi: 10.1016/j.contraception.2021.04.018.
21. Boudes P.F. Risk Evaluation and Mitigation Strategies (REMSs): are they improving drug safety? A critical review of REMSs requiring elements to assure safe use (ETASU). Drugs R D. 2017; 17 (2): 245-54. doi: 10.1007/s40268-017-0175-y.
22. Toyserkani G.A., Huynh L., Morrato E.H. Adaptation for regulatory application: a content analysis of FDA Risk Evaluation and Mitigation Strategies Assessment Plans (2014 — 2018) using RE-AIM. Front Public Health. 2020; 8: 43. doi: 10.3389/fpubh.2020.00043.
23. Tajchman S., Lawler B., Spence N., Haque S., Quintana Y., Ateya M. Implementation and Use of Risk Evaluation and Mitigation Strategies Programs in Practice: A Scoping Review of the Literature. Appl Clin Inform. 2022; 13 (5): 1151-60. doi: 10.1055/s-0042-1758838.
24. Kostrzewa A.B. Optimization of REMS Program Compliance in a Large Academic Health System. Innov Pharm. 2021; 12 (2): 10.24926/iip.v12i2.3853. doi: 10.24926/iip.v12i2.3853.
25. Radawski C., Morrato E., Hornbuckle K., et al. Benefit-risk assessment, communication, and evaluation (BRACE) throughout the life cycle of therapeutic products: overall perspective and role of the pharmacoepidemiologist. Pharmacoepidemiol Drug Saf. 2015; 24 (12): 1233-40. doi: 10.1002/pds.3859.
26. Smith M.Y., Seligman P.J. New Opportunities for Integrating Drug Safety Risk Management Programs Into the Health Care System: Bridging the Divide. JAMA. 2015; 314 (17): 1793-4. doi: 10.1001/jama.2015.11871.
27. Guadamuz J.S., Qato D.M., Alexander G.C. Use of Risk Evaluation and Mitigation Strategies by the US Food and Drug Administration, 2008 — 2019. JAMA. 2020; 324 (3): 299-301. doi: 10.1001/jama.2020.6611.
28. Prokes M., Root A. A retrospective analysis of adherence to risk evaluation and mitigation strategies requirements for pulmonary arterial hypertension drugs. Hosp Pharm. 2019; 54 (5): 309-13. doi: 10.1177/0018578718791509.
29. Enger C., Younus M., Petronis K.R., et al. The effectiveness of varenicline medication guide for conveying safety information to patients: a REMS assessment survey. Pharmacoepidemiol Drug Saf. 2013; 22 (7): 705-15. doi: 10.1002/pds.3400.
30. Brandenburg N.A., Bwire R., Freeman J., et al. Effectiveness of Risk Evaluation and Mitigation Strategies (REMS) for lenalidomide and thalidomide: patient comprehension and knowledge retention. Drug Saf. 2017; 40 (4): 333-41. doi: 10.1007/s40264-016-0501-2.
31. Quffa L.H., Panna M. Jr., Kaufmann M.R., et al. Impact of a Pharmacy-Cardiology Collaborative Practice on Dofetilide Safety Monitoring. Ann Pharmacother. 2017; 51 (1): 39-43. doi: 10.1177/1060028016669962.
32. Chan H.W., Russell A.M., Smith M.Y. What is the quality of drug safety information for patients: an analysis of REMS educational materials. Pharmacoepidemiol Drug Saf. 2018; 27 (9): 969-78. doi: 10.1002/pds.4614.
33. Amend K.L., Younus M., Petronis K.R., et al. Assessment of Risk Evaluation and Mitigation Strategies (REMS) for varenicline (Chantix): A multistage patient survey. Pharmacoepidemiol Drug Saf. 2018; 27 (3): 253-6. doi: 10.1002/pds.4373.
34. Rollman J.E., Heyward J., Olson L., et al. Assessment of the FDA Risk Evaluation and Mitigation Strategy for Transmucosal Immediate-Release Fentanyl Products. JAMA. 2019; 321 (7): 676-85. doi: 10.1001/jama.2019.0235.
35. Heyward J., Olson L., Sharfstein J.M., et al. Evaluation of the Extended-Release/Long-Acting Opioid Prescribing Risk Evaluation and Mitigation Strategy Program by the US Food and Drug Administration: A Review. JAMA Intern Med. 2020; 180 (2): 301-9. doi: 10.1001/jamainternmed.2019.5459.
36. Russell A.M., Morrato E.H., Lovett R.M., Smith M.Y. Quality of reporting on the evaluation of risk minimization programs: a systematic review. Drug Saf. 2020; 43 (5): 427-46. doi: 10.1007/s40264-020-00905-8.
37. Bahri P. Public pharmacovigilance communication: a process calling for evidence-based, objective-driven strategies. Drug Saf. 2010; 33 (12): 1065-79. doi: 10.2165/11539040-000000000-00000.
38. Qato D.M., Alexander G.C. Improving the Food and Drug Administration's mandate to ensure postmarketing drug safety. JAMA. 2011; 306 (14): 1595-6. doi: 10.1001/jama.2011.1457.
39. Goedecke T., Morales D.R., Pacurariu A., Kurz X. Measuring the impact of medicines regulatory interventions — systematic review and methodological considerations. Br J Clin Pharmacol. 2018; 84 (3): 419-33. doi: 10.1111/bcp.13469.
40. Smith M.Y., Russell A., Bahri P., et al. The RIMES statement: a checklist to assess the quality of studies evaluating risk minimization programs for medicinal products. Drug Saf. 2018; 41 (4): 389-401. doi: 10.1007/s40264-017-0619-x.
41. Smith M.Y., Morrato E. Advancing the field of pharmaceutical risk minimization through application of implementation science best practices. Drug Saf. 2014; 37 (8): 569-80. doi: 10.1007/s40264-014-0197-0.
42. Smith M.Y., Frise S., Feron J., Marshall R. Improving the safety of medicines via digital technology: an assessment of the scope and quality of risk minimization Websites in the United States and United Kingdom. Drug Saf. 2022; 45 (3): 259-74. doi: 10.1007/s40264-022-01165-4.
43. Santoro A., Caplanusi I., Sweeney F., et al. Navigating stormy waters: 10 years of operation of the European Union Regulatory Network Incident Management Plan for Medicines for Human Use. Pharmacoepidemiol Drug Saf. 2020; 29 (11): 1343-52. doi: 10.1002/pds.5133.
44. Baldrick P., Reeve L. Risk Management Plans in the European Union: Nonclinical Aspects. Ther Innov Regul Sci. 2016; 50 (1): 101-05. doi: 10.1177/2168479015608414.
45. Vora P., Artime E., Soriano — GabarróM. , et al. A review of studies evaluating the effectiveness of risk minimisation measures in Europe using the European Union electronic Register of Post-Authorization Studies. Pharmacoepidemiol Drug Saf. 2018; 27 (7): 695-706. doi: 10.1002/pds.4434.
46. Butler D., Vucic K., Straus S., et al. Regulatory experience of handling Risk Management Plans (RMPs) for medicinal products in the EU. Expert Opin Drug Saf. 2021; 20 (7): 815-26. doi: 10.1080/14740338.2021.1909569.
47. Holm J.E.J., Ruppert J.G., Ramsden S.D. Impact of Changing Regulations and the Dynamic Nature of European Risk Management Plans for Human Medicines on the Lifecycle of Safety Concerns. Pharmaceut Med. 2022; 36 (1): 33-46. doi: 10.1007/s40290-021-00414-8.
48. Esslinger S., Quinn L., Sampat S., et al. Risk Management Plans: reassessment of safety concerns based on Good Pharmacovigilance Practices Module V (Revision 2)-a company experience. J Pharm Health Care Sci. 2022; 8 (1): 14. doi: 10.1186/s40780-022-00244-z.
49. Vermeer N.S., Duijnhoven R.G., Straus S.M., et al. Risk management plans as a tool for proactive pharmacovigilance: a cohort study of newly approved drugs in Europe. Clin Pharmacol Ther. 2014; 96 (6): 723-31. doi: 10.1038/clpt.2014.184.
50. Collins J., Bonneh-Barkay D. Considerations for Successful Risk-Minimisation Strategies in the EU. Pharm Med. 2016; 30 (5): 257-61. doi: 10.1007/s40290-016-0161-7.
51. Francisca R.D.C., Baba E., Hoeve C.E., et al. Introduction or discontinuation of additional risk minimisation measures during the life cycle of medicines in Europe. Drug Saf. 2021; 44 (1): 63-72. doi: 10.1007/s40264-020-00993-6.
52. Banerjee A.K., Zomerdijk I.M., Wooder S., et al. Post-approval evaluation of effectiveness of risk minimisation: methods, challenges and interpretation. Drug Saf. 2014; 37 (1): 33-42. doi: 10.1007/s40264-013-0126-7.
53. Nyeland M.E., Laursen M.V., CallréusT. Evaluating the effectiveness of risk minimisation measures: the application of a conceptual framework to Danish real-world dabigatran data. Pharmacoepidemiol Drug Saf. 2017; 26 (6): 607-14. doi: 10.1002/pds.4203.
54. Jouaville L.S., Paul T., Almas M.F. A review of the sampling methodology used in studies evaluating the effectiveness of risk minimisation measures in Europe. Pharmacoepidemiol Drug Saf. 2021; 30 (9): 1143-52. doi: 10.1002/pds.5301.
55. Zomerdijk I.M., Sayed-Tabatabaei F.A., TrifiròG. , et al. Risk minimization activities of centrally authorized products in the EU: a descriptive study. Drug Saf. 2012; 35 (4): 299-314. doi: 10.2165/11594560-000000000-00000.
56. Zomerdijk I.M., TrifiròG. , Sayed-Tabatabaei F.A., et al. Additional risk minimisation measures in the EU — are they eligible for assessment? Pharmacoepidemiol Drug Saf. 2013; 22 (10): 1046-53. doi: 10.1002/pds.3494.
57. Keddie S. A descriptive study of additional risk minimization measures included in risk management plans reviewed by the United Kingdom regulatory authority. Pharmaceut Med. 2013; 27: 25-34. doi: 10.1007/s40290-013-0006-6.
58. Agyemang E., Bailey L., Talbot J. Additional risk minimisation measures for medicinal products in the European Union: a review of the implementation and effectiveness of measures in the United Kingdom by one marketing authorisation holder. Pharmaceut Med. 2017; 31 (2): 101-12. doi: 10.1007/s40290-017-0184-8.
59. Essink S.C.M., Zomerdijk I.M., Straus S.M.J.M., et al. Duration of Effectiveness Evaluation of Additional Risk Minimisation Measures for Centrally Authorised Medicinal Products in the EU Between 2012 and 2021. Drug Saf. 2023; 46 (10): 1007-20. doi: 10.1007/s40264-023-01341-0.
60. Francisca R.D.C., Zomerdijk I.M., Sturkenboom M.C.J.M., Straus S.M.J.M. Measuring the impact of the 2012 European pharmacovigilance legislation on additional risk minimization measures. Expert Opin Drug Saf. 2018; 17 (10): 975-82. doi: 10.1080/14740338.2018.1512579.
61. Prieto L., Spooner A., Hidalgo-Simon A., et al. Evaluation of the effectiveness of risk minimization measures. Pharmacoepidemiol Drug Saf. 2012; 21 (8): 896-9. doi: 10.1002/pds.3305.
62. Farcas A., Huruba M., Mogosan C. Study design, process and outcome indicators of post-authorization studies aimed at evaluating the effectiveness of risk minimization measures in the EU PAS Register. Br J Clin Pharmacol. 2019; 85 (3): 476-91. doi: 10.1111/bcp.13824.
63. Artime E., Qizilbash N., Herruzo R., Garrido-Estepa M. Risk minimisation evaluation with process indicators and behavioural or health outcomes in Europe: systematic review. Pharmaceut Med. 2020; 34 (6): 387-400. doi: 10.1007/s40290-020-00361-w.
64. Gridchyna I., Cloutier A.M., Nkeng L., et al. Methodological gaps in the assessment of risk minimization interventions: a systematic review. Pharmacoepidemiol Drug Saf. 2014; 23 (6): 572-9. doi: 10.1002/pds.3596.
65. Grupstra R.J., Goedecke T., Scheffers J., et al. Review of Studies Evaluating Effectiveness of Risk Minimization Measures Assessed by the European Medicines Agency Between 2016 and 2021. Clin Pharmacol Ther. 2023; 114 (6): 1285-92. doi: 10.1002/cpt.3034.
66. Engel P., Almas M.F., De Bruin M.L., et al. Lessons learned on the design and the conduct of Post-Authorization Safety Studies: review of 3 years of PRAC oversight. Br J Clin Pharmacol. 2017; 83 (4): 884-893. doi: 10.1111/bcp.13165.
67. Rubino A., Artime E. A descriptive review of additional risk minimisation measures applied to EU centrally authorised medicines 2006 — 2015. Expert Opin Drug Saf. 2017; 16 (8): 877-84. doi: 10.1080/14740338.2017.1335303.
68. Artime E., Qizilbash N., Garrido-Estepa M., et al. Are risk minimization measures for approved drugs in Europe effective? A systematic review. Expert Opin Drug Saf. 2019; 18 (5): 443-54. doi: 10.1080/14740338.2019.1612875.
69. Mazzaglia G., Straus S.M.J., Arlett P., et al. Study design and evaluation of risk minimization measures: a review of studies submitted to the European Medicines Agency for cardiovascular, endocrinology, and metabolic drugs. Drug Saf. 2018; 41 (2): 191-202. doi: 10.1007/s40264-017-0604-4.
70. Kurz X., Perez-Gutthann S.; ENCePP Steering Group. Strengthening standards, transparency, and collaboration to support medicine evaluation: ten years of the European Network of Centres for Pharmacoepidemiology and Pharmacovigilance (ENCePP). Pharmacoepidemiol Drug Saf. 2018; 27 (3): 245-52. doi: 10.1002/pds.4381.
К.А. Луцевич
К. мед. н.,
доцент
ФГБОУ ВО Саратовский ГМУ
им. В.И. Разумовского
Минздрава России
Саратов, Российская Федерация
О.В. Решетько
Д. мед. н.,
профессор,
завкафедрой фармакологии
ФГБОУ ВО Саратовский ГМУ
им. В.И. Разумовского
Минздрава России
Саратов, Российская Федерация
И.Н. Луцевич
Д. мед. н.,
профессор
ФГБОУ ВО Саратовский ГМУ
им. В.И. Разумовского
Минздрава России
Саратов, Российская Федерация
20.05.2026