---
title: "Статья: Развитие национальной системы мониторинга безопасности медицинских изделий. Усиление контроля за безопасностью медицинских изделий их производителями"
status: действует
canonical: "https://bukva.ai/docs/statya-razvitie-natsionalnoy-sistemy"
---
## Статья: Развитие национальной системы мониторинга безопасности медицинских изделий. Усиление контроля за безопасностью медицинских изделий их производителями
# Статья: Развитие национальной системы мониторинга безопасности медицинских изделий. Усиление контроля за безопасностью медицинских изделий их производителями
(Иванова Т.В., Камалетдинова А.А., Борисова Е.В., Шарикадзе Д.Т., Тарасенко О.А.)
("Вестник Росздравнадзора", 2021, N 3)
"Вестник Росздравнадзора", 2021, N 3
*РАЗВИТИЕ НАЦИОНАЛЬНОЙ СИСТЕМЫ МОНИТОРИНГА БЕЗОПАСНОСТИ*
**МЕДИЦИНСКИХ ИЗДЕЛИЙ. УСИЛЕНИЕ КОНТРОЛЯ ЗА БЕЗОПАСНОСТЬЮ**
**МЕДИЦИНСКИХ ИЗДЕЛИЙ ИХ ПРОИЗВОДИТЕЛЯМИ**
**В статье приведен обзор ключевых изменений порядка мониторинга безопасности медицинских изделий в Российской Федерации и выполнено сопоставление национальных правил с Правилами проведения мониторинга безопасности медицинских изделий в рамках ЕАЭС. Рассмотрена роль производителя в системе мониторинга безопасности медицинских изделий.**
**Ключевые слова: медицинские изделия, безопасность медицинских изделий, неблагоприятное событие, Правила мониторинга безопасности в рамках ЕАЭС, пострегистрационный клинический мониторинг.**
В новых правилах введено определение "неблагоприятное событие", перешедшее из целей мониторинга безопасности медицинских изделий в Российской Федерации, установленных Приказом Минздрава России от 14.09.2012 N 175н. Однако оно отличается от определения неблагоприятного события в соответствии с решением Коллегии ЕЭК N 174, в котором дополнительно включено определение некорректности или недостаточности сопроводительной документации на медицинское изделие (табл. 1). Следует также отметить, что в Правилах мониторинга в рамках ЕАЭС отдельно выделяется термин "нежелательное событие". Таким образом, Правилами мониторинга в рамках ЕАЭС разграничиваются события при применении медицинских изделий, которые связаны с отклонениями функционирования медицинского изделия от ожидаемого либо с недостатками документации, и с непрогнозируемым исходом для пациента при нормальной работе изделия. Вместе с тем, независимо от принятого определения неблагоприятного события, мониторинг безопасности на национальном уровне и в рамках ЕАЭС направлен на обеспечение безопасности пользователей медицинских изделий и предотвращения причинения вреда здоровью.
Таблица 1. Определение термина "неблагоприятное событие"
| Приказ Минздрава России N 980н | Решение Коллегии ЕЭК N 174 |
| --- | --- |
| Пункт 3:
- любые побочные действия, не указанные в инструкции по применению или руководстве по эксплуатации медицинского изделия;
- нежелательные реакции при применении медицинского изделия;
- особенности взаимодействия медицинских изделий между собой;
- факты и обстоятельства, создающие угрозу жизни и здоровью граждан и медицинских работников при применении и эксплуатации медицинских изделий | Пункт 5:
- любая неисправность и (или) ухудшение характеристик;
- нарушение функционирования медицинского изделия;
- недостаточность или некорректность сопроводительной информации (документации) на медицинское изделие;
- побочное действие, не указанное в инструкции по применению;
- которые прямо или косвенно привели или могли привести к смерти или серьезному ухудшению состояния здоровья пользователя или другого лица |
## Роли участников процесса мониторинга безопасности
Действующими правилами мониторинга безопасности медицинских изделий в Российской Федерации и в рамках ЕАЭС установлены основные участники процесса мониторинга, определены их функции и задачи (табл. 2).
Таблица 2. Участники процесса мониторинга безопасности
медицинских изделий
| Участники процесса мониторинга | Функции |
| --- | --- |
| Регуляторный орган исполнительной власти | Регистрация неблагоприятного события в автоматизированной системе "Мониторинг безопасности медицинских изделий".
Уведомление производителя и экспертной организации о неблагоприятном событии.
Принятие решений о проведении контрольно-надзорных мероприятий и о необходимости ограничения обращения медицинского изделия и реализация решений.
Рассмотрение и согласование программы корректирующих мероприятий производителя.
Размещение информации по результатам мониторинга на официальном сайте |
| Медицинская организация | Информирование регулятора о произошедшем неблагоприятном событии.
Информирование производителя (уполномоченного представителя производителя) о произошедшем неблагоприятном событии.
Предоставление доступа к медицинскому изделию |
| Производитель (уполномоченный представитель производителя) | Расследование неблагоприятного события и направление отчета о неблагоприятном событии регулятору.
Разработка программы корректирующих мероприятий, выполнение программы и направление отчета с результатами в адрес регулятора.
Принятие мер, направленных на предотвращение вреда, связанного с обращением продукции.
Проведение испытаний медицинских изделий (при необходимости).
Обеспечение субъектов обращений медицинских изделий оперативной информацией о мерах по предотвращению вреда |
| Экспертная организация | Заключение касательно причинно-следственной связи между применением медицинского изделия и наступлением неблагоприятного события. Подготовка рекомендаций о необходимости проведения контрольно-надзорных мероприятий и принятия регуляторных решений (в том числе по ограничению обращения медицинских изделий) в связи с неблагоприятным событием.
Оценка достаточности отчета производителя (уполномоченного представителя) по неблагоприятному событию. Оценка программы корректирующих мероприятий и отчета по результатам выполнения программы |
Отличительной особенностью нового Приказа Минздрава России от 19.10.2020 N 1113н и Правил мониторинга безопасности в ЕАЭС является то, что медицинские организации в первую очередь должны информировать о произошедшем неблагоприятном событии производителя (или его уполномоченного представителя) и предоставлять ему доступ к медицинскому изделию, вовлеченному в инцидент, для проведения расследования, а производитель (уполномоченный представитель производителя) - направлять в регулирующий орган отчеты по результатам рассмотрения неблагоприятного события (табл. 3).
Таблица 3. Правила направления сведений
о неблагоприятном событии
| Приказ Минздрава России N 175н/Приказ Минздрава России N 12н | Приказ Минздрава России N 980н/Приказ Минздрава России N 1113н | Решение Коллегии ЕЭК N 174 |
| Сроки представления сведений о неблагоприятном событии |
Пункт 2 Приказа Минздрава России N 12н.
В течение двадцати рабочих дней со дня выявления неблагоприятных событий | Пункт 2 Приказа Минздрава России N 1113н.
В течение двадцати рабочих дней со дня выявления неблагоприятных событий | Пункт 6. Сообщения о неблагоприятном событии (инциденте) направляются в уполномоченный орган государства - члена Союза, на территории которого произошло указанное событие, любыми субъектами обращения медицинских изделий, в том числе осуществляющими их применение (пользователями, организациями здравоохранения) |
| Правила информирования о неблагоприятном событии |
Пункт 5 Приказа Минздрава России N 175н.
Субъекты обращения медицинских изделий направляют сообщение о неблагоприятном событии при применении медицинского изделия [...] в Федеральную службу по надзору в сфере здравоохранения | Пункт 2 Приказа Минздрава России N 980н [...] субъекты обращения медицинских изделий [...] направляют в Федеральную службу по надзору в сфере здравоохранения.
Пункт 4 Приказа Минздрава России N 1113н. Медицинские организации [...] должны в том числе информировать производителя медицинских изделий (его уполномоченного представителя) о событиях, которые имеют признаки неблагоприятного события, а также предоставлять им доступ к медицинским изделиям, с применением которых могут быть связаны неблагоприятные события | Пункт 6. Медицинские организации [...] должны информировать о неблагоприятных/нежелательных событиях производителя или его уполномоченного представителя.
Пункт 6. Сообщения о неблагоприятном событии (инциденте) направляются в уполномоченный орган государства - члена Союза, на территории которого произошло указанное событие, любыми субъектами обращения медицинских изделий, в том числе осуществляющими их применение (пользователями, организациями здравоохранения) |
Следует отметить, что порядок проведения мониторинга безопасности медицинских изделий как в национальной системе, так и в рамках ЕАЭС, обязывает уведомлять регуляторный орган о выявленном неблагоприятном событии всех субъектов обращения, в том числе производителя или уполномоченного представителя производителя (см. рис.).
Схема информирования о неблагоприятном событии
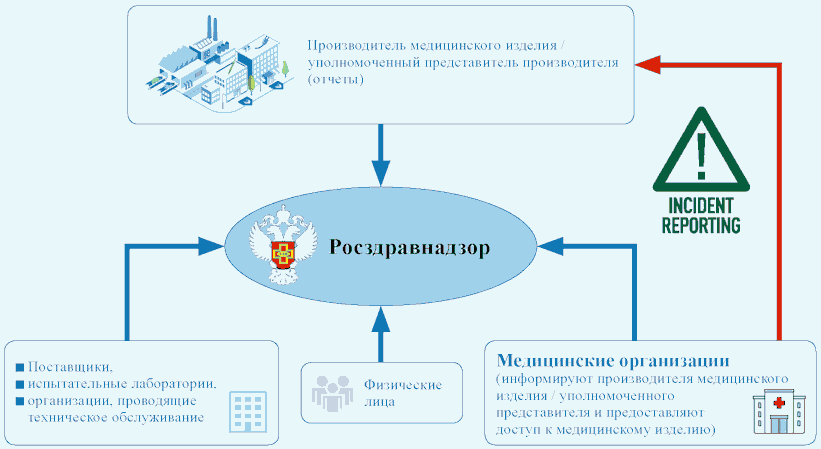
Часть отчета о неблагоприятном событии производителя идентична форме подачи сообщения о неблагоприятном событии, таким образом производитель может информировать регулирующий орган о неблагоприятном событии путем подачи отчета, что не противоречит требованиям действующих в Российской Федерации и на территории ЕАЭС нормативных правовых актов.
## Источники информации о неблагоприятных событиях
В новых национальных правилах мониторинга безопасности расширены источники информации о проблемах безопасности медицинских изделий: если ранее в соответствии с национальным законодательством это был пассивный сбор сообщений от субъектов обращения медицинских изделий, а также активный - полученный в ходе проведения государственного контроля за обращением медицинских изделий, то теперь в качестве источника информации рассматриваются отчеты по безопасности производителя медицинских изделий или его уполномоченного представителя, включая периодические сводные отчеты и отчеты о пострегистрационным клиническом мониторинге. В национальных правилах дополнительно рассматриваются сведения о проблемах безопасности медицинских изделий, полученные по результатам мониторинга публикаций на сайтах зарубежных регуляторных органов в сфере обращения медицинских изделий. Также в правилах мониторинга безопасности медицинских изделий сделан акцент на обеспечение усиленного наблюдения за имплантированными медицинскими изделиями, в том числе на отдаленном этапе имплантации. Для данной группы медицинских изделий национальным порядком мониторинга безопасности дополнительно предусматривается сбор и анализ данных, полученных из подсистем ведения специализированных регистров пациентов (табл. 4).
Таблица 4. Источники информации о неблагоприятном событии
| Приказ Минздрава России N 175н | Приказ Минздрава России N 980н | Решение Коллегии ЕЭК N 174 |
| Источники информации о неблагоприятных событиях |
| Пункт 4 | Пункт 4 | Пункт 4 |
Сообщения, полученные от субъектов обращения медицинских изделий.
Государственный контроль за обращением медицинских изделий |
| Пострегистрационный клинический мониторинг.
Отчеты о безопасности медицинских изделий, корректирующих действиях, сообщения об ошибках, допущенных пользователями |
| Информация, размещенная на официальных интернет-сайтах зарубежных регуляторных органов (агентств) в сфере обращения медицинских изделий, о неблагоприятных событиях, произошедших в иных государствах, с зарегистрированными на территории Российской Федерации медицинскими изделиями.
О событиях при применении имплантированных медицинских изделий из подсистемы ведения специализированных реестров (регистров пациентов) | |
## Требования к производителю при проведении мониторинга безопасности медицинских изделий
Новые порядки проведения мониторинга безопасности медицинских изделий в Российской Федерации, как и Правила проведения мониторинга безопасности в рамках ЕАЭС, предусматривают обязанность производителя разрабатывать и проводить корректирующие мероприятия в целях устранения причины неблагоприятного события. Результатом выполнения корректирующих мероприятий является уведомление по безопасности, которое размещается на сайте регулирующего органа для уведомления субъектов обращения медицинских изделий о проводимых мероприятиях. Обязанности производителей и их уполномоченных представителей, виды отчетов и сроки их направления представлены в таблице 5.
Таблица 5. Обязанности производителя при проведении
мониторинга безопасности медицинских изделий
| Приказ Минздрава России N 175н/Приказ Минздрава России 12н | Приказ Минздрава России N 1113н | Решение Коллегии ЕЭК N 174 |
| Действия производителя (уполномоченного представителя) в связи с получением информации о неблагоприятном событии и сроки предоставления информации |
| Мониторинг осуществляется на основании сообщений <...> в том числе, от производителей медицинского изделия или от уполномоченных представителей производителей | Пункт 3. Производитель медицинских изделий (его уполномоченный представитель) представляет в Службу отчет о неблагоприятном событии при применении медицинского изделия и отчет о корректирующих действиях по безопасности медицинского изделия | Производитель медицинских изделий или его уполномоченный представитель обязан представлять в уполномоченный орган государства - члена Союза, на территории которого произошло неблагоприятное событие (инцидент), отчет о неблагоприятном событии (инциденте) и отчет о корректирующих действиях по безопасности медицинского изделия |
| Пункт 3 | Пункт 6 |
| Серьезная угроза - 2 календарных дня.
Смерть или непредвиденное серьезное ухудшение состояния здоровья пользователя - не позднее чем 10 календарных дней.
Прочие случаи - не позднее чем 30 календарных дней после того, как стало известно о событии |
| Содействие производителю при проведении расследования неблагоприятного события |
| - | Пункт 3. Производитель медицинских изделий (его уполномоченный представитель) вправе обратиться в Службу за содействием в осуществлении доступа к медицинскому изделию для определения связи применения медицинского изделия с выявленным неблагоприятным событием | Пункт 9. Производитель медицинских изделий или его уполномоченный представитель вправе обратиться в уполномоченный орган за содействием в осуществлении доступа к медицинскому изделию для определения связи медицинского изделия с нежелательным событием и соответствия нежелательного события критериям неблагоприятного события (инцидента) в максимально короткие сроки |
| Отчетность производителя |
Подтверждение или опровержение данных сведений и представление в Росздравнадзор соответствующей информации по изложенным в сообщении фактам (мотивированная позиция по изложенным в сообщении фактам).
Программа мероприятий по предотвращению причинения вреда жизни и здоровью граждан | |
| Отчет о неблагоприятном событии.
Отчет о корректирующих действиях по безопасности.
Уведомление по безопасности.
Отчет о пострегистрационном клиническом мониторинге.
Периодический сводный отчет по неблагоприятным событиям |
В соответствии с решением Коллегии ЕЭК N 174 под корректирующим действием понимается действие, предпринятое производителем медицинских изделий с целью устранения причины обнаруженного несоответствия или нежелательного события). Это мероприятия производителя на месте производства, которые могут затрагивать технологические процессы, изменение конструкции медицинских изделий, используемых материалов, сопроводительной документации и т.д.
Как следует из определения, приведенного в решении Коллегии ЕЭК N 174, корректирующее действие по безопасности медицинского изделия - это действие, предпринятое производителем медицинских изделий с целью снижения риска смерти или серьезного ухудшения состояния здоровья пользователей или третьих лиц, связанное с применением медицинского изделия. То есть корректирующие действия по безопасности направлены на предотвращение причинения вреда здоровью в связи с выявленной проблемой на местах применения медицинских изделий (у пользователей) и могут включать в себя добровольный отзыв медицинских изделий (партии, серии, модели), дополнительные рекомендации для обеспечения безопасности применения медицинских изделий, проведение ремонта на местах, настройки оборудования и прочее.
Уведомление по безопасности является сообщением, направленным производителем медицинского изделия или его уполномоченным представителем субъектам обращения медицинского изделия в связи с корректирующим действием по безопасности медицинского изделия, и информирует пользователей медицинских изделий о необходимых действиях для минимизации риска применения медицинского изделия.
Правила мониторинга безопасности медицинских изделий на национальном уровне и в рамках ЕАЭС предусматривают условия, когда производитель/уполномоченный представитель производителя может не представлять отчеты о неблагоприятных событиях. Например, отчеты могут не представляться по каждому неблагоприятному событию в случае, если проведены корректирующие действия и предоставлено уведомление для пользователей, а также по каждому неблагоприятному событию, в случае если неблагоприятное событие обозначено в анализе рисков, связанных с медицинским изделием и по ним представлены отчеты в регулирующий орган. Следует отметить, что в этих случаях требуется согласовать возможность представления сводных отчетов, а также их содержание и сроки (периодичность) направления.
## Пострегистрационный клинический мониторинг
Нововведением законодательства в сфере мониторинга безопасности медицинских изделий в Российской Федерации и на территории ЕАЭС является требование к производителю медицинских изделий о проведении мониторинга безопасности и клинической эффективности медицинских изделий класса потенциального риска применения 3, а также имплантируемых в организм человека медицинских изделий классов потенциального риска применения 2б и 3 на пострегистрационном этапе в течение трех лет после регистрации медицинских изделий (табл. 6).
Таблица 6. Мониторинг безопасности и клинической
эффективности
| Приказ Минздрава России N 175н/Приказ Минздрава России N 12н | Приказ Минздрава России N 1113н | Решение Коллегии ЕЭК N 174 |
| Проведение пострегистрационного клинического мониторинга эффективности и безопасности медицинских изделий |
| Требования отсутствовали | Пункт 8, 9 Приказа Минздрава России N 1113н | Пункты 19, 20, 21, 22 |
Для медицинских изделий класса потенциального риска применения 3 и имплантируемых в организм человека класса потенциального риска применения 2б.
Осуществляется в течение 3 лет.
Отчеты направляются до 1 февраля, начиная с года, следующего за годом получения регистрационного удостоверения. Проводится в соответствии с планом пострегистрационного клинического мониторинга |
| Пункты 8, 9 Приказа Минздрава России N 1113н содержат требования к плану клинического мониторинга | Пункт 20. План проведения пострегистрационного клинического мониторинга предоставляется в регистрационном досье |
На основании определений, представленных в Правилах проведения клинических и клинико-лабораторных испытаний (исследований) медицинских изделий, утвержденных решением Совета Евразийской экономической комиссии от 12.02.2016 N 29, мониторинг безопасности и клинической эффективности медицинских изделий после регистрации (или пострегистрационный клинический мониторинг) - это сбор, анализ и систематизация сведений на пострегистрационном этапе обращения медицинского изделия в целях доказательства его эффективности и безопасности на основании полученных клинических данных. В рамках клинической оценки/оценки эффективности проводится непосредственно сбор клинических данных, обзор ранее опубликованных данных, а также проводятся необходимые клинические исследования или исследования эффективности.
Клинический мониторинг проводится в соответствии с планом, который должен содержать цели и задачи, а также схему клинического мониторинга. Цели и задачи клинического мониторинга основываются на анализе имеющихся клинических данных, специфических особенностей и факторов риска, связанных с медицинским изделием. Аналогичное требование уже установлено в Европейском союзе (Regulation (EU) 2017/745 of the European Parliament and of the Council of 5 April 2017), а усиление наблюдения за медицинскими изделиями на пострегистрационном этапе обращения является общепринятой мировой практикой.
## Заключение
Изменение правил проведения мониторинга безопасности медицинских изделий обуславливает большую вовлеченность производителя медицинского изделия и его уполномоченного представителя в процесс наблюдения за медицинскими изделиями после выпуска в гражданский оборот, что в свою очередь определяет их повышенную ответственность в случае непринятия своевременных мер по обеспечению безопасного применения медицинских изделий, непредставления сведений, предусмотренных правилами мониторинга безопасности медицинских изделий, или представления заведомо ложной информации. Для соответствия новым правилам мониторинга безопасности медицинских изделий от производителя может потребоваться адаптация системы менеджмента качества медицинских изделий, например внесение изменений в процессы корректирующих и предупреждающих действий и процессы, связанные с потребителем. Вместе с тем, учитывая гармонизацию правил проведения мониторинга безопасности медицинских изделий на пострегистрационном этапе обращения в Российской Федерации и в рамках ЕАЭС снижаются затраты ресурсов производителя, необходимые для обеспечения соответствия правилам конкретного регулирующего органа.
Т.В. Иванова
Начальник
отдела мониторинга медицинских изделий
ФГБУ "Всероссийский научно-исследовательский
и испытательный институт медицинской техники"
Росздравнадзора,
Российская Федерация
А.А. Камалетдинова
Заместитель директора
Департамента государственного регулирования
обращения лекарственных средств
Министерство здравоохранения
Российской Федерации
Е.В. Борисова
Заместитель начальника
отдела мониторинга медицинских изделий
ФГБУ "Всероссийский научно-исследовательский
и испытательный институт медицинской техники"
Росздравнадзора,
Российская Федерация
Д.Т. Шарикадзе
Генеральный директор
ФГБУ "Всероссийский научно-исследовательский
и испытательный институт медицинской техники"
Росздравнадзора,
Российская Федерация
О.А. Тарасенко
Д. мед. н.,
заместитель генерального директора,
представитель руководства по качеству
ФГБУ "Всероссийский научно-исследовательский
и испытательный институт медицинской техники"
Росздравнадзора,
Российская Федерация
Подписано в печать
05.07.2021
---