Статья: Обзор нормативно-правовых документов в сфере регулирования разработки и применения генной терапии
Актуально на 08.11.2026.
Как цитировать: Статья: Обзор нормативно-правовых документов в сфере регулирования разработки и применения генной терапии. https://bukva.ai/docs/statya-obzor-normativno-pravovyh-dokumentov-v
(Бушева Т.И., Касимова А.Р., Петриченко А.С., Колбин А.С.)
(«Реальная клиническая практика: данные и доказательства», 2026, № 1)
«Реальная клиническая практика: данные и доказательства», 2026, № 1
Конфликт интересов. Авторы декларируют отсутствие конфликтов интересов.
Финансирование. Исследование проведено без спонсорской поддержки.
Участие авторов. Бушева Т.И. — написание текста; Петриченко А.С. — сбор и анализ данных (нормативные акты и актуальные публикации в Японии и Китае); Касимова А.Р., Колбин А.С. — редактирование, оформление статьи.
Генная терапия является одним из наиболее перспективных направлений современной медицины и требует формирования устойчивых правовых механизмов регулирования в связи с потенциальной необратимостью вмешательств и возможными долгосрочными рисками. Целью исследования являлся сравнительный анализ международных и национальных нормативно-правовых актов, регулирующих разработку, клиническое применение и пострегистрационный контроль препаратов генной терапии. Проведен системный анализ нормативных актов Европейского союза (ЕС), США, Великобритании, Японии, Китая и Российской Федерации.
Установлено, что во всех рассмотренных правовых системах генная терапия допускается исключительно в терапевтических целях и ограничивается вмешательствами в соматические клетки, тогда как наследуемые генетические изменения запрещены либо существенно ограничены. Регуляторные модели ЕС и США предусматривают ускоренные процедуры регистрации при обязательном долгосрочном наблюдении и реализации планов управления рисками. В Российской Федерации генная терапия регулируется в рамках законодательства об обращении лекарственных средств без выделения ее в самостоятельную категорию. Полученные результаты свидетельствуют о необходимости дальнейшей гармонизации международных подходов к регулированию генной терапии.
Ключевые слова: генная терапия; правовое регулирование; биомедицинские технологии; ускоренная регистрация; фармаконадзор; долгосрочное наблюдение; биоэтика.
Review of regulatory documents governing the development and use of gene therapy
T.I. Busheva, A.R. Kasimova, A.S. Petrichenko, A.S. Kolbin
Busheva Tatiana I. — resident of the department of Clinical Pharmacology and Evidence-Based Medicine Pavlov First Saint Petersburg State Medical University, St. Petersburg, Russian Federation.
Kasimova Alina R. — Cand. Sci. (Med.), associate professor of the department of Clinical Pharmacology and Evidence-Based Medicine Pavlov First Saint Petersburg State Medical University; Clinical pharmacologist of the Department of Clinical Pharmacology Vreden National Medical Research Center of Traumatology and Orthopedists, St. Petersburg, Russian Federation.
Petrichenko Anastasia S. — Saint Petersburg State Pediatric Medical University, St. Petersburg, Russian Federation.
Kolbin Alexey S. — Dr. Sci. (Med.), Professor, Head of the Department of Clinical Pharmacology and Evidence-Based Medicine, First St. Petersburg State Medical University named after Academician I.P. Pavlov; professor of the Department of Pharmacology, Medical Faculty, Saint-Petersburg State University, St. Petersburg, Russian Federation.
Gene therapy is one of the most promising areas of modern medicine and requires the development of robust regulatory mechanisms due to the potential irreversibility of interventions and potential long-term risks. The aim of the study was a comparative analysis of international and national regulations governing the development, clinical use, and post-marketing monitoring of gene therapy drugs. A systemic analysis of regulations from the European Union (EU), the United States, the United Kingdom, Japan, China, and the Russian Federation was conducted. It was found that in all legal systems examined, gene therapy is permitted exclusively for therapeutic purposes and is limited to interventions in somatic cells, while heritable genetic changes are prohibited or significantly limited. Regulatory models in the EU and the United States provide for accelerated registration procedures with mandatory long-term monitoring and the implementation of risk management plans. In the Russian Federation, gene therapy is regulated within the framework of pharmaceutical legislation, without classifying it as a separate category. These results demonstrate the need for further harmonization of international approaches to gene therapy regulation.
Keywords: gene therapy; legal regulation; biomedical technologies; accelerated registration; pharmacovigilance; long-term surveillance; bioethics.
Введение / Introduction
С момента открытия дезоксирибонуклеиновой кислоты (ДНК) в XIX веке, мировому научному сообществу удалось установить механизмы, регулирующие вопросы наследственности и изменчивости. Способность вносить локальные изменения в геном человека была целью медицины с тех пор, как стало известно о ДНК как основной единице наследственности. В конце XX века, после расшифровки молекулы ДНК, начали появляться методологии редактирования ДНК, самым перспективным и успешным из которых по сей день является генная терапия (ГТ).
Генная терапия обещает стать мощным инструментом для перехода медицины на принципиально новый уровень развития посредством редактирования генома человека. В тех случаях, когда традиционные фармакотерапевтические методы не дали желаемых результатов, ГТ может стать эффективным средством лечения [1]. Пятидесятилетний путь ГТ от теории до клинического использования показал сложность практической реализации данной идеи на разных этапах [2] от определения понятия и вопросов планирования исследований, этической составляющей данного вопроса до оценки эффективности терапии. Генная и клеточная терапия представляют собой инновационные направления медицины, направленные на лечение заболеваний путем воздействия на генетический материал и клеточные структуры организма с целью коррекции первопричин патологии, что обеспечивает высокий терапевтический потенциал, но требует строгого научного, правового и этического регулирования. Генная терапия воздействует непосредственно на генетическую основу заболевания и может осуществляться путем введения функциональной копии гена для компенсации утраченной или дефектной функции, инактивации патологически активного гена либо точечного редактирования ДНК с целью исправления мутаций; доставка генетического материала осуществляется с использованием вирусных или невирусных векторных систем, обеспечивающих проникновение трансгена в целевые клетки и его экспрессию. Клеточная терапия, в свою очередь, основана на введении в организм пациента аутологичных или аллогенных клеток, которые либо непосредственно замещают поврежденные клетки и ткани, либо оказывают терапевтический эффект за счет секреции биологически активных факторов и иммуномодуляции; в ряде случаев клетки предварительно подвергаются генетической модификации, что позволяет сочетать оба подхода, как, например, в CAR-T-терапии (химерные T-лимфоциты). Таким образом, механизмы действия генной и клеточной терапии направлены не на симптоматическое лечение, а на устранение первопричин заболевания или восстановление нарушенных биологических функций, что определяет их принципиальное отличие от традиционных фармакологических методов.
Согласно российскому законодательству генотерапевтические лекарственные препараты — лекарственные препараты, фармацевтическая субстанция которых является рекомбинантной нуклеиновой кислотой или включает в себя рекомбинантную нуклеиновую кислоту, позволяющую осуществлять регулирование, репарацию, замену, добавление или удаление генетической последовательности [3].
Генная терапия, в соответствии с определением Управления по санитарному надзору за качеством пищевых продуктов и медикаментов США (Food and Drug Administration; FDA), представляет собой медицинское вмешательство, основанное на модификации генетического материала живых клеток. Эта область медицины нацелена на исправление нарушенных функций генов, снижение их активности или внесении новых генов, позволяющих организму приобретать недостающие функции. При этом генетическая терапия половых клеток и эмбрионов на ранних стадиях развития технически возможны [4], но ограничены в основном этическими нормами и не контролируются юридически. В рамках этого метода воздействия на генетический аппарат клеток применяют большой количество разнообразных агентов: от целых вирусов, которые доставляют ДНК последовательности в ядро клетки, до неорганических гелей. В настоящее время генная терапия — это область, которая существует преимущественно в исследовательских лабораториях, и ее клиническое применение все еще носит экспериментальный характер. Показания к применению генной терапии достаточно широки и включают в себя потенциальное лечение заболеваний, вызванных нарушениями рецессивных генов (муковисцидоз, гемофилия, мышечная дистрофия и серповидноклеточная анемия), приобретенных генетических заболеваний, таких как онкология, и некоторых вирусных инфекций, таких как ВИЧ.
В то же время под юридическим регулированием генного редактирования следует понимать систему правовых инструментов — правоотношений, актов саморегулирования, персональных предписаний, судебной практики, интеллектуальной собственности, административных регламентов, уголовно-правовых норм, при помощи которых осуществляется нормативно-организационное влияние на всю совокупность отношений по редактированию генома человека для их упорядочения, развития и защиты в соответствии с международными стандартами и социальными потребностями [5]. Таким образом, данный вопрос является междисциплинарным, требующим освещения с точки зрения правовых вопросов, этического сопровождения, а также клинической целесообразности.
Генотерапевтические препараты регулируются в разных странах с учетом как медицинских, так и этических рисков, поскольку они предполагают вмешательство в генетический материал человека. В юридическом плане в США, странах ЕС и Российской Федерации генная терапия подлежит строгому государственному контролю, обязательным клиническим испытаниям и долгосрочному наблюдению за пациентами, при этом редактирование генома, способное затрагивать будущие поколения, в большинстве государств запрещено или находится под мораторием. Этические проблемы связаны с возможными отдаленными последствиями, необходимостью полноценного информированного согласия, недопустимостью использования генных технологий для «улучшения» человека, а также с ограниченной доступностью лечения из-за его высокой стоимости. Несмотря на существование международных биоэтических принципов, единых глобальных стандартов регулирования генной терапии пока не выработано, что отражает различия правовых систем и культурных подходов.
Цель (Objective): проанализировать доступные международные законодательные акты, посвященных разработке, применению и этическим принципам использования ГТ, которые встречаются в открытых литературных источниках.
Материалы и методы / Materials and methods
Поисковый запрос был сформулирован для русскоязычной справочно-правовой системы «Консультант Плюс» (https://www.consultant.ru. дата посещения 03.02.2026); англоязычного сайта Организации Объединенных Наций (ООН) с опубликованными декларациями (https://www.un.org/ru/documents/decl_conv/declarations/human_genome.shtml, дата посещения 23.01.2026) и сайта FDA (https://www.fda.gov, дата посещения 06.02.2026), а также для англоязычной базы данных national archives (национальные архивы - https://www.ecfr.gov) и базы данных Европейского союза (https://eur-lex.europa.eu, дата посещения 18.01.2026). Для справочно-правовой системы «КонсультантПлюс» запрос был сформулирован как «генная терапия». Для сайтов ООН и FDA, а также для баз данных Европейского союза и национальных архивов США (national archives) был сформулирован запрос «regulatory acts» + «gene therapy». Были разработаны и применены следующие критерии соответствия:
- критерии включения: актуальный нормативный акт, имеющий статус законодательного акта, регулирующий разработку, клинические исследования, производство, и применение генотерапевтических лекарственных препаратов, текст которых опубликован на русском или английском языке;
- критерии исключения: публикации, посвященные исключительно клиническим аспектам применения генотерапевтических препаратов; данные административной и судебной практики; комментарии законодательства; проекты правовых актов; нормативные акты, в которых генная терапия является критерием исключения.
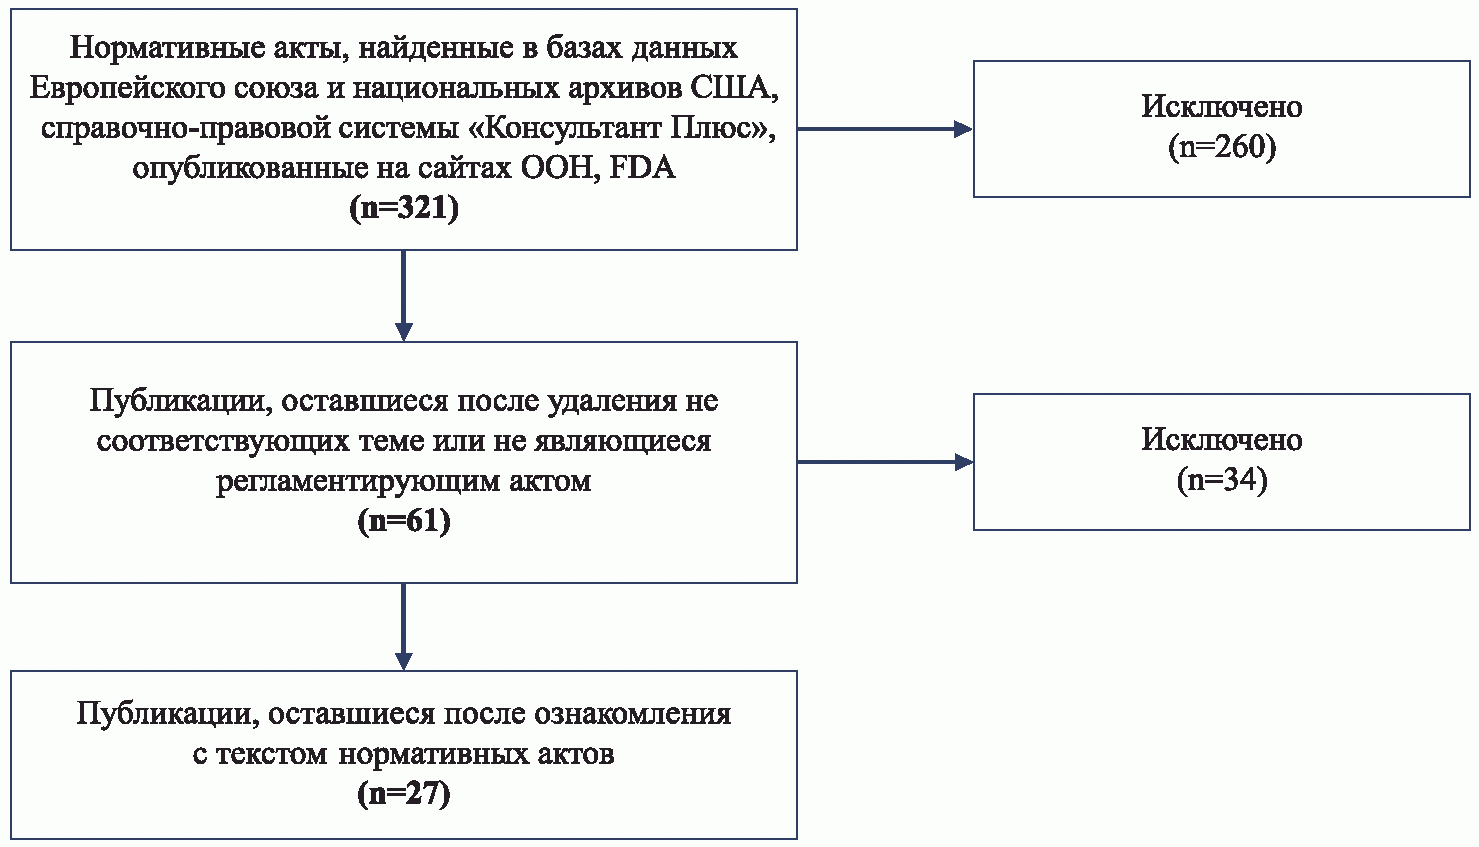
Результаты поиска представлены в виде схемы (рис. 1).
Последовательность поиска литературных источников и его результаты
The sequence of the search for literary sources and its results
Результаты / Results
В ходе написания статьи была найдена 321 публикация (включены нормативные акты, в которых генная терапия является критерием исключения или лишь упоминается). После исключения 260 публикаций, которые посвящены исключительно клиническим аспектам применения генотерапевтических препаратов; являются данными административной и судебной практики; комментариями или проектами законодательства, осталась 61 публикация. После ознакомления с текстом были исключены еще 34 нормативных акта (генная терапия лишь упоминается или является критерием исключения), были проанализированы 27 нормативных актов. Все используемые нормативные акты актуальны на конец января 2026, учтены внесенные в них поправки на момент написания статьи. 5 актов являются международными, остальные 22 являются частью внутреннего законодательства.
Международные документы. В настоящий момент происходит активное развитие отрасли международного биологического права и выделение отдельного института правовой регламентации технологии редактирования генома человека. В числе актуальных международных законодательных актов — Всеобщая декларация ЮНЕСКО о геноме человека и о правах человека [6], Международная декларация ЮНЕСКО о генетических данных человека [7], Всеобщая декларация ЮНЕСКО о биоэтике и правах человека [8], Рекомендации по редактированию генома человека, разработанные под ВОЗ (2021) [9].
В 2019 г. был создан Консультативный комитет ВОЗ (Всемирной организации здравоохранения) ООН по контролю и надзору за деятельностью по редактированию генома человека, который разрабатывает концепцию регулирования деятельности по геномному редактированию. Представленные ниже нормативно-правовые акты представляют собой международные этико-правовые акты рекомендательного характера, направленные на регулирование стремительно развивающейся сферы биомедицины и генетики. Они не являются юридически обязательными, однако служат важной основой для формирования национального законодательства и международных стандартов в области защиты прав человека при проведении генетических исследований.
1. Всеобщая декларация о геноме человека и правах человека (1997 г.) носит фундаментальный характер. Она впервые закрепляет идею генома человека как общего достояния человечества и подчеркивает приоритет человеческого достоинства над научными и коммерческими интересами. Документ вводит базовые этические принципы: недопустимость дискриминации по генетическим признакам, запрет коммерциализации генома, необходимость информированного согласия, компенсации вреда и международного сотрудничества. Особое значение имеет запрет практик, противоречащих человеческому достоинству, включая репродуктивное клонирование.
2. Международная декларация о генетических данных человека (2003 г.) имеет более прикладной характер и фокусируется на вопросах сбора, хранения, использования и передачи генетической информации. Хотя документ прямо не регулирует редактирование генома, он устанавливает строгие требования к защите частной жизни, конфиденциальности и безопасности генетических данных, что напрямую затрагивает генотерапевтические и исследовательские практики.
3. Всеобщая декларация о биоэтике и правах человека (2005 г.) носит обобщающий и междисциплинарный характер. Она интегрирует принципы предыдущих документов и расширяет их, включая вопросы ответственности человека за окружающую среду, биоразнообразие и устойчивое использование биологических и генетических ресурсов. Декларация подчеркивает необходимость баланса между научным прогрессом, правами человека и защитой природы.
4. Рекомендации по редактированию генома человека (2021 г.), разработанные ВОЗ, формируют систему этических и нормативных принципов регулирования технологий геномного редактирования (включая CRISPR/Cas9 — технологию целенаправленного редактирования генома, основанную на использовании направляющей РНК и фермента Cas для точного разрезания и последующего изменения последовательностей ДНК), утверждают приоритет уважения человеческого достоинства, защиты прав и автономии личности, а также устанавливая запрет на клиническое применение вмешательств, направленных на наследуемую модификацию генома человека и создание «дизайнерских детей». «Дизайнерские дети» — это этически и нормативно проблемное понятие, используемое для обозначения гипотетической практики намеренного редактирования генома эмбриона с целью выбора или усиления немедицинских признаков, которые будут наследоваться последующими поколениями.
В совокупности данные документы формируют единый международный биоэтический подход, согласно которому развитие генетики и биомедицины допустимо лишь при строгом соблюдении прав человека, уважении человеческого достоинства и предотвращении злоупотреблений научными достижениями. Их общий смысл заключается в том, что научный прогресс не может быть самоцелью и должен служить человеку, а не угрожать ему. ЮНЕСКО исходит из идеи, что геном человека — это не объект свободного рынка или экспериментов без ограничений, а ценность, требующая особой защиты. Одновременно подчеркивается важность международного сотрудничества, прозрачности исследований и формирования единых этических стандартов в условиях глобального развития геномных технологий.
Опыт США. На момент написания статьи (февраль 2026 г.) в США зарегистрированы 12 препаратов генной терапии и 36 препаратов клеточной терапии, их список находится в открытом доступе на сайте FDA [10]. Регулирование генной терапии в Соединенных Штатах Америки ориентировано прежде всего на защиту здоровья пациентов и обеспечение клинической безопасности инновационных методов лечения. Нормативная база охватывает все этапы жизненного цикла генотерапевтических препаратов — от доклинических исследований и первых применений у человека до длительного наблюдения после завершения терапии. Основными законодательными актами являются:
- Федеральный закон о пищевых продуктах, лекарствах и косметике [11], руководства FDA [12];
- Кодекс Соединенных Штатов [13] регламентирует проведение клинических исследований новых лекарственных средств, включая генные терапии;
- Национальный институт здравоохранения [14] устанавливает этические стандарты для проведения исследований, финансируемых государством, включая генную терапию.
Ключевым законодательным актом является Федеральный закон о пищевых продуктах, лекарствах и косметике (FD&C Act), в рамках которого генная терапия классифицируется как лекарственный препарат или биологическое средство. С медицинской точки зрения данный Закон устанавливает обязательность предварительной оценки потенциальных рисков и пользы терапии до ее применения у человека. Центральным элементом является процедура подачи заявки (Investigational New Drug application; IND), без которой проведение клинических исследований невозможно. Эта процедура направлена на минимизацию рисков для пациентов и позволяет FDA оценить доклинические данные о токсичности, биораспределении, иммуногенности и предполагаемой терапевтической эффективности.
Механизмы реализации требований к генотерапевтическим препаратам подробно регламентированы в 21 CFR Part 312, который определяет порядок проведения клинических исследований I — III фаз. Для клинической практики особое значение имеют требования к протоколам исследований, критериям включения и исключения пациентов, мониторингу нежелательных лекарственных реакций и немедленному информированию регулятора о серьезных побочных эффектах. Эти положения обеспечивают постоянный медицинский контроль за состоянием участников клинических испытаний.
Существенную роль в клиническом развитии генной терапии играют руководства FDA по генной терапии, которые формируют стандарты клинической и производственной практики. Документ «Руководство для промышленности: Генная терапия человека» (Guidance for Industry: Human Gene Therapy) акцентирует внимание на специфических медицинских рисках, связанных с применением генных конструкций, включая возможность иммунных реакций, онкогенности и непредсказуемых эффектов долгосрочной экспрессии гена. В медицинском контексте важным является требование длительного (до 15 лет) посттерапевтического наблюдения пациентов, что отражает принцип превалирования безопасности над скоростью внедрения инноваций.
Руководство FDA по химическому обеспечению производства лекарственных препаратов (Chemistry, Manufacturing, and Controls; CMC) имеет прямое клиническое значение, поскольку стабильность, чистота и производство генотерапевтического препарата напрямую влияют на эффективность лечения и риск нежелательных явлений. Строгие требования к соблюдению стандартов надлежащей производственной практики (Good Manufacturing Practice; GMP) и контролю качества векторных систем направлены на снижение вероятности контаминации, вариабельности дозы и непредсказуемых клинических эффектов.
Национальный институт здравоохранения США разработал свод руководящих принципов для исследований, связанных с рекомбинантной ДНК, включая генные терапии (Guidelines for Research Involving Recombinant or Synthetic Nucleic Acid Molecules). Согласно этим руководствам учреждения, получающие гранты NIH, обязаны соблюдать требования по безопасности, этическому рассмотрению и контролю биобезопасности исследований.
Таким образом, нормативное регулирование генной терапии в США с медицинской точки зрения представляет собой систему, ориентированную на доказательность, клиническую безопасность и долгосрочное наблюдение пациентов. Такой подход обеспечивает контролируемое внедрение генотерапевтических технологий в клиническую практику и снижает риски, связанные с использованием высокотехнологичных биомедицинских вмешательств.
Опыт европейского медицинского сообщества. В Европейском союзе генная терапия относится к категории продвинутой терапии (Advanced Therapy Medicinal Products; ATMPs — лекарственные препараты на основе передовых терапевтических технологий) и регулируется централизованно через Европейское агентство по лекарственным средствам (EMA). Такая централизованная процедура обеспечивает единый стандарт оценки безопасности, эффективности и качества генотерапевтических препаратов на территории всех стран ЕС. EMA также оказывает научную поддержку разработчикам в организации систем фармаконадзора и управлении рисками после выхода препаратов на рынок.
Основные нормативные акты ЕС включают:
1. Директива 2001/83/ЕС [15] определяет генные препараты как использование генетического материала для лечения или профилактики заболеваний у человека; устанавливает требования к клиническим испытаниям, производству, безопасности и соблюдению этических принципов.
2. Директива 2009/120/ЕС [16] уточняет научно-технические требования к лекарствам генной терапии, устанавливает процедуры регистрации и лицензирования, регулирует применение рекомбинантных генов для достижения терапевтического, профилактического или диагностического эффекта.
3. Постановление ЕС № 536/2014 [17] регулирует проведение клинических испытаний, включая генотерапевтические препараты, устанавливает единые процедуры подачи заявлений, требования к мониторингу безопасности участников, информированному согласию и соблюдению этических норм.
4. Конвенция о правах человека и биомедицине (Овьедо, 1997 г.) [18] допускает применение генной терапии исключительно в терапевтических и профилактических целях при условии вмешательства только в соматические клетки человека и при строгом соблюдении принципов приоритета человеческого достоинства, информированного согласия и соразмерности риска и пользы, одновременно запрещая вмешательства в геном, направленные на изменение наследственных характеристик. Дополнительный протокол о запрете клонирования человека (1998 г.) усиливает данный подход, исключая любые формы репродуктивного клонирования человека как несовместимые с уважением личности.
5. Дополнительный протокол о биомедицинских исследованиях (2005 г.) [19] Совета Европы регулирует проведение биомедицинских исследований с участием человека, включая исследования и клинические испытания в области генной терапии, устанавливая требования научной обоснованности, информированного добровольного согласия, независимой этической экспертизы, приоритета интересов и достоинства испытуемого, а также ограничения на вмешательства, сопряженные с повышенным или неоправданным риском.
6. Регламент № 1394/2007/ЕС <1> о лекарственных препаратах на основе передовых терапевтических технологий ATMPs устанавливает правовые основы разработки, оценки, регистрации и надзора за препаратами генной терапии, определяя их как особую категорию лекарственных средств и закрепляя требования к качеству, безопасности, эффективности, фармаконадзору и защите прав пациентов.
<1> Регламент № 1394/2007/ЕС https://eurlex.europa.eu/LexUriServ/LexUriServ.do?uri=OJ:L:2007:324:0121:0137:en:PDF.
7. Регламент (ЕС) 2016/679 GDPR <2> (General Data Protection Regulation; GDPR, общий регламент по защите данных) устанавливает правовые основы обработки персональных данных в Европейском союзе, включая генетические и медицинские данные, используемые в исследованиях и клинической практике генной терапии, закрепляя принципы законности, минимизации данных, целевого ограничения, конфиденциальности, усиленной защиты чувствительных данных и расширенных прав пациентов как субъектов данных.
<2> Регламент (ЕС) 2016/679 GDPR https://www.ugmk-clinic.ru/media/uploads/2022/04/29/2016-679-27.pdf.
Таким образом, законодательство ЕС создает комплексную систему контроля и поддержки генной терапии, сочетающую научно-технические, клинические и этические стандарты для безопасного внедрения инновационных методов лечения.
Опыт Великобритании. В Великобритании регулирование генной терапии представляет собой строгую многоуровневую систему, сочетающую медицинское, биорегуляторное, этическое и правозащитное регулирование. Генная терапия рассматривается как форма высокотехнологичной медицинской помощи, направленной на лечение заболеваний, а не на немедицинское улучшение человеческих характеристик. Клиническое применение генной терапии в Великобритании допускается только в отношении соматических клеток, при этом любые вмешательства, направленные на изменение генома зародышевой линии и передачу генетических модификаций по наследству, остаются запрещенными.
Центральную роль в государственном регулировании генной терапии играет MHRA (Medicines and Healthcare products Regulatory Agency; Агентство по регулированию лекарственных средств и изделий медицинского назначения), которое осуществляет оценку, разрешение и надзор за клиническими испытаниями и лекарственными препаратами генной терапии. Регулятор проверяет соответствие таких препаратов требованиям качества, безопасности и эффективности, а также обеспечивает последующий фармаконадзор.
Исследования, связанные с использованием эмбрионов человека, находятся под контролем HFEA (Human Fertilisation and Embryology Authority; Управление по вопросам оплодотворения человека и эмбриологии). Human Fertilisation and Embryology Act 1990 [20] - базовый закон, регулирующий работу с человеческими эмбрионами и репродуктивными технологиями. Допускаются фундаментальные исследования с эмбрионами человека до 14-дневного срока развития, однако имплантация генетически модифицированных эмбрионов в репродуктивных целях запрещена. Это подчеркивает четкое разграничение между допустимыми научными исследованиями и недопустимыми клиническими практиками.
Этическая экспертиза и защита участников исследований обеспечиваются системой независимого надзора, координируемой Health Research Authority (Управление по исследованиям в области здравоохранения). Особое внимание уделяется информированному добровольному согласию, оценке соотношения риска и потенциальной пользы, а также защите уязвимых групп. Дополнительно обработка генетических данных пациентов регулируется режимом UK GDPR (United Kingdom General Data Protection Regulation; Общий регламент Великобритании по защите данных; он регулирует обработку персональных, включая генетические, данные в Великобритании, обеспечивая повышенный уровень защиты прав пациентов и участников исследований в области генной терапии) предусматривающим усиленную защиту чувствительных персональных данных. Нормативным актом, регулирующим этические стандарты применение генной терапии, является UK Policy Framework for Health and Social Care Research (Рамочная программа политики Великобритании в области исследований в сфере здравоохранения и социального обеспечения) [21], которая определяет единые стандарты этического и научного регулирования биомедицинских исследований, включая исследования в области генной терапии, с акцентом на защиту участников и общественную подотчетность.
Регулирует проведение клинических испытаний лекарственных средств, включая препараты генной терапии, законодательный акт Medicines for Human Use (Clinical Trials) Regulations 2004 (Положение о лекарственных средствах для применения человеком) [22]. Он закрепляет требования: научной обоснованности; оценки рисков и пользы; информированного добровольного согласия; одобрения исследований регуляторным органом.
Human Medicines Regulations 2012 [23] (Правила обращения с лекарственными средствами для человека) устанавливают правовой режим обращения лекарственных средств в Великобритании, включая: классификацию препаратов генной терапии как особой категории; требования к качеству, безопасности и эффективности; фармаконадзор после допуска препарата к применению.
Таким образом, регулирование генной терапии в Великобритании представляет собой комплексную правовую и этическую модель, направленную на поддержку научного прогресса при одновременном обеспечении приоритета человеческого достоинства, безопасности пациентов и недопущения наследуемых генетических вмешательств.
Опыт Японии. PMD Act (Pharmaceuticals and Medical Devices Act; Закон о фармацевтических препаратах и медицинских изделиях, 2014) Японии вводит специальные ускоренные регуляторные механизмы для инновационных терапий, включая клеточные и генные методы, предусматривая условное и ограниченное по времени одобрение на основе ранних клинических данных [24]. Регуляторика и оценка безопасности, эффективности и качества осуществляются через надзорный орган PMDA (Pharmaceuticals and Medical Devices Agency; Агентство по фармацевтическим препаратам и медицинским изделиям).
Опыт Китая. Регулирование генной терапии в Китае характеризуется жесткой централизованной моделью государственного контроля, сформированной и существенно усиленной после 2018 года. Генная терапия допускается исключительно в терапевтических целях и рассматривается как объект как фармацевтического, так и биобезопасностного регулирования. Стандарты генной терапии применяются в Китае под надзором National Medical Products Administration (Национальное управление по медицинским изделиям).
Базовые правовые основы сформулированы в Drug Administration Law of the PRC [25] (Закон КНР об управлении лекарственными средствами), 2019 г. Он ориентирован на усиленный контроль инновационных вмешательств с повышенным уровнем риска и охватывает все этапы жизненного цикла препаратов генной терапии: от расширенной доклинической оценки безопасности, иммуногенности и онкогенного потенциала до поэтапных клинических испытаний, строгих требований к производству по стандартам GMP, а также обязательного долгосрочного пострегистрационного мониторинга пациентов. При этом регуляторная модель прямо исключает клиническое редактирование зародышевой линии человека и любые наследуемые геномные изменения.
Опыт России. В российском законодательстве нет единого определения генной терапии: согласно Федеральному закону № 86-ФЗ [26] генная терапия (генотерапия) — совокупность генно-инженерных (биотехнологических) и медицинских методов, направленных на внесение изменений в генетический аппарат соматических клеток человека в целях лечения заболеваний, а согласно Федеральному закону № ФЗ-61 [3] генотерапевтические лекарственные препараты — лекарственные препараты, фармацевтическая субстанция которых является рекомбинантной нуклеиновой кислотой или включает в себя рекомбинантную нуклеиновую кислоту, позволяющую осуществлять регулирование, репарацию, замену, добавление или удаление генетической последовательности.
В России генотерапевтические препараты находятся в стадии активного развития и регуляции. На сегодняшний день в стране зарегистрированы и используются некоторые генотерапевтические препараты (например, препарат Воретиген непарвовек, Онасемноген абепарвовек), а также ведутся клинические исследования новых уникальных средств (например, ANB-002 [27] для лечения гемофилии B находится на III фазе клинического исследования).
Федеральный закон № 86-ФЗ «О государственном регулировании в области генно-инженерной деятельности» был принят в России в 1996 году, помимо определения генной терапии, этот Закон устанавливает правовые основы для разработки, производства, этических аспектов, клинических испытаний и применения генной терапии.
Министерство промышленности определяет производство генотерапевтических препаратов, путем регламентирования таких моментов, как: безопасность персонала, требования к оборудованию и зонированию помещений при работе с биоматериалами [28].
Международным нормативным актом, регулирующим правила использования сырья для производства генной терапии, является решение Коллегии Евразийской экономической комиссии от 11.08.2020 № 100 [29].
Порядок регистрации и применения генотерапевтических препаратов в России регламентируется ФЗ-61 «Об обращении лекарственных средств». Согласно этому законодательному акту регистрация генотерапевтических препаратов не отличается от других препаратов.
Федеральный закон от 23.06.2016 № 180-ФЗ «О биомедицинских клеточных продуктах» [30] регулирует разработку, испытания и обращение клеточных продуктов, включая генную терапию. Предусматривает государственную регистрацию, экспертизу безопасности и эффективности.
Основное различие национальных моделей регулирования генной терапии заключается не столько в допуске к рынку, сколько в глубине и длительности фармаконадзора: ЕС, США и Япония институционализировали специальные режимы долгосрочного наблюдения (до 15 лет) с обязательными планами управления рисками, тогда как в России и в меньшей степени в Китае фармаконадзор носит более централизованный и менее дифференцированный характер.
Таблица 1. Сводная таблица нормативно-правовых международных актов по генной терапии
Table 1. Summary table of international regulatory acts on gene therapy
Обсуждение / Discussion
Регулирование разработки и применения генной терапии — это сложная и быстро развивающаяся область на стыке науки, этики и права. Цель регулирования — обеспечить безопасность, эффективность и этичность новых методов лечения, не подавляя при этом инновации. Регулирование разработки и применения генной терапии представляет собой строгую, многоуровневую систему, призванную обеспечить безопасность пациентов, эффективность лечения и этичность процессов. Оно существенно отличается от регулирования классических лекарств из-за уникальных характеристик и потенциальных рисков. Регулирование применение генной терапии в современных правовых системах формируется как комплексная модель контроля на всех этапах жизненного цикла технологии — от доклинических исследований до регистрации, производства и длительного пострегистрационного надзора. Во всех анализируемых в статье законодательствах генная терапия признается допустимой исключительно в терапевтических целях и рассматривается как небезопасная медицинская технология, требующая специальных регуляторных и этических механизмов.
Клинические испытания генной терапии характеризуются усиленными требованиями к доклинической доказательной базе, обязательностью поэтапного клинического тестирования и возможностью адаптивных дизайнов, при этом ключевое значение приобретают ранние фазы и расширенные третьи фазы, направленные на выявление долгосрочных эффектов. Следует отметить, что часто клинические испытания генной терапии проводятся на очень малом количестве пациентов (иногда десятки или сотни человек). На этом этапе невозможно выявить редкие (< 1%) или очень отдаленные нежелательные эффекты, что обуславливает вывод на рынок лекарств не до конца изученным профилем безопасности. Регистрация и вывод на рынок осуществляются либо в стандартном порядке, либо с применением процедур ускоренного и условного одобрения (Условное разрешение на маркетинг — Conditional Marketing Authorisation; CMA) для препаратов с высоким клиническим потенциалом, при сохранении обязательств по дополнительному сбору данных после допуска препарата к применению.
Производство генотерапевтических препаратов подчиняется строгим требованиям надлежащей производственной практики (GMP), обусловленным высокой сложностью и потенциальными рисками таких продуктов. Контроль качества распространяется на все компоненты терапии, прежде всего на векторные системы доставки генетического материала: для вирусных векторов (аденоассоциированные, лентивирусные) обязательны проверка генетической стабильности, чистоты, отсутствия репликационно-способных вирусов и воспроизводимости производственного процесса, тогда как для невирусных систем акцент делается на физико-химическую стабильность и биосовместимость. В случае клеточных генотерапевтических продуктов GMP-требования дополнительно охватывают идентификацию и трассируемость клеток, контроль их жизнеспособности, функциональной активности и предотвращение контаминации, а также валидацию процессов культивирования, хранения и транспортировки. В целом, производство и контроль качества генной терапии рассматриваются регуляторами как критически важный элемент безопасности и эффективности, а любые изменения технологического процесса подлежат дополнительной регуляторной оценке.
Особую роль играет пострегистрационный надзор, который в отношении генной терапии трансформируется в долгосрочный фармаконадзор с использованием планов управления рисками, пострегистрационных исследований безопасности и специализированных реестров пациентов. Пострегистрационное наблюдение для генной терапии — это не просто продолжение клинической практики, а критически важная и уникально сложная составляющая всего жизненного цикла препарата. Это связано с фундаментальными особенностями самих продуктов генной терапии. В отличие от обычного лекарства, которое выводится из организма, активный компонент генной терапии (например, функциональный ген, встроенный с помощью вирусного вектора) может оставаться в клетках пациента десятилетиями. Это означает, что и нежелательные эффекты могут проявиться спустя много лет после введения. Отсроченные риски могут включать в себя инсерционный онкогенез (риск встраивания вектора рядом с онкогеном и провокации рака) — это классический «отложенный» риск, требующий наблюдения 10 — 15 и более лет, отсроченные иммунные ответы как на вектор, так и на новый белок, который теперь вырабатывает организм, и потерю эффективности (экспрессия гена со временем может снижаться, что требует долгосрочного мониторинга маркеров заболевания).
Пострегистрационное наблюдение за генной терапией — это масштабная, долгосрочная и дорогостоящая научно-исследовательская программа, интегрированная в клиническую практику. Она переопределяет сам подход к безопасности лекарств, смещая фокус с короткого периода клинических испытаний на всю жизнь пациента. Таким образом, генная терапия регулируется не как разовое медицинское вмешательство, а как долгосрочный биомедицинский процесс, требующий непрерывного контроля, международной координации и баланса между инновациями и защитой прав человека.
Регулирование генной терапии — это динамичный и постоянно эволюционирующий процесс. Если США и ЕС имеют уже устоявшиеся, но гибкие процессы регулирования, то российская система активно развивается, стремясь интегрировать международный опыт в национальное правовое поле.
Литература / References
1. Парахонский А.П. Проблемы и перспективы генной терапии. Современные наукоемкие технологии. 2011; 1: 45-46. [Parakhonsky A.P. Problems and prospects of gene therapy. Modern science-intensive technologies. 2011; 1: 45-46.]
2. Гречушкина Н.А. Генная терапия: история развития и современное состояние (обзор литературы). Проблемы социальной гигиены, здравоохранения и истории медицины. 2022; 30 (s1): 992-997. doi: 10.32687/0869-866X-2022-30-s1-992-997. [Grechushkina N.A. Gene therapy: history of development and current state (literature review). Problems of Social Hygiene, Public Health and History of Medicine. 2022; 30 (s1): 992-997.]
3. Федеральный закон «Об обращении лекарственных средств» от 12.04.2010 № 61-ФЗ. [Federal Law «On the Circulation of Medicines» dated April 12, 2010 No. 61-FZ.]
4. Liang P., Xu Y., Zhang X., et al. CRISPR/Cas9-mediated gene editing in human tripronuclear zygotes. Protein Cell. 2015 May; 6 (5): 363-372. doi: 10.1007/s13238-015-0153-5.
5. Editing pigs, mice and mosquitoes may save lives. // The Economist — 2025. Источник: https://www.economist.com/technology-quarterly/2025/02/21/editing-pigs-mice-and-mosquitoes-may-save-lives.
6. Universal Declaration on the Human Genome and Human Rights. Adopted on November 11, 1997, by the General Conference of the United Nations Educational, Scientific and Cultural Organization. https://www.ohchr.org/en/instruments-mechanisms/instruments/universal-declaration-human-genome-and-human-rights.
7. UNESCO International Declaration on Human Genetic Data. Adopted by resolution of the UNESCO General Conference on the report of Commission III at the 20th plenary meeting on 16 October 2003. https://www.unesco.org/en/ethics-science-technology/human-genetic-data.
8. UNESCO Universal Declaration on Bioethics and Human Rights. Adopted by resolution of the UNESCO General Conference on the report of Commission III at the 18th plenary meeting on 19 October 2005. https://unesdoc.unesco.org/ark:/48223/pf0000146180.
9. WHO Expert Advisory Committee on Developing Global Standards for Governance and Oversight of Human Genome Editing. 2021. https://iris.who.int/server/api/core/bitstreams/6c4ed811-47e2-4a19-893b-d5a43f52ffeb/content.
10. Listing of licensed and approved products from the Office of Therapeutic Products (OTP). https://www.fda.gov/vaccines-blood-biologics/cellular-gene-therapy-products/approved-cellular-and-gene-therapy-products.
11. Federal Food, Drug, and Cosmetic Act (FD&C Act). https://www.fda.gov/regulatory-information/laws-enforced-fda/federal-food-drug-and-cosmetic-act-fdc-act.
12. Guidance for Industry: Human Gene Therapy. https://www.fda.gov/media/156894/download.
13. CFR Part 312. https://www.ecfr.gov/current/title-21/chapter-I/subchapter-D/part-312.
14. Human Gene Therapy Products Incorporating Human Genome Editing Guidance for Industry. https://www.fda.gov/media/113807/download.
15. DIRECTIVE 2001/83/EC OF THE EUROPEAN PARLIAMENT AND OF THE COUNCIL of 6 November 2001 on the Community code relating to medicinal products for human use. http://academy.gmp-compliance.org/guidemgr/files/DIR_2001_83_CONS_2012_EN.PDF.
16. DIRECTIVES COMMISSION DIRECTIVE 2009/120/EC of 14 September 2009 amending Directive 2001/83/EC of the European Parliament and of the Council on the Community code relating to medicinal products for human use as regards advanced therapy medicinal products. https://eur-lex.europa.eu/LexUriServ/LexUriServ.do?uri=OJ:L:2009:242:0003:0012:EN:PDF.
17. Regulation (EU) No 536/2014 of the European Parliament and of the Council of 16 April 2014 on clinical trials on medicinal products for human use, and repealing Directive 2001/20/EC Text with EEA relevance. https://eur-lex.europa.eu/legal-content/EN/TXT/?uri=celex:32014R0536.
18. Конвенция о защите прав и достоинства человека в связи с применением достижений биологии и медицины: Конвенция о правах человека и биомедицине (Овьедо, 4 апреля 1997 года). https://rm.coe.int/168007d004. [Convention for the Protection of Human Rights and Dignity of the Human Being with regard to the Application of Biology and Medicine: Convention on Human Rights and Biomedicine (Oviedo, 4 April 1997).]
19. Дополнительный протокол к Конвенции по правам человека и биомедицине в области биомедицинских исследований (Страсбург, 25 января 2005 года). https://rm.coe.int/1680083742. [Additional Protocol to the Convention on Human Rights and Biomedicine concerning Biomedical Research (Strasbourg, 25 January 2005).]
20. Human Fertilisation and Embryology Act 1990. https://www.legislation.gov.uk/ukpga/1990/37/contents.
21. UK Policy Framework for Health and Social Care Research. https://www.hra.nhs.uk/planning-and-improving-research/policies-standards-legislation/uk-policy-framework-health-social-care-research/.
22. Medicines for Human Use (Clinical Trials) Regulations 2004. https://www.legislation.gov.uk/uksi/2004/1031/contents.
23. Human Medicines Regulations 2012. https://www.legislation.gov.uk/uksi/2012/1916/contents.
24. PMD Act (Pharmaceuticals and Medical Devices Act, 2014. https://www.jqa.jp/english/safety/service/mandatory/pharmaceutical/.
25. Drug Administration Law of the PRC, 2019. http://www.npc.gov.cn/englishnpc/c2759/c23934/202012/t20201229_384168.html.
26. Федеральный закон от 05.07.1996 № 86-ФЗ (ред. от 29.12.2022) «О государственном регулировании в области генно-инженерной деятельности». [Federal Law of 05.07.1996 No. 86-FZ (as amended on 29.12.2022) «On state regulation in the field of genetic engineering activities».]
27. Сайт государственного реестра лекарственных средств Российской Федерации https://grls.rosminzdrav.ru/. [Website of the State Register of Medicines of the Russian Federation.]
28. Приказ Минпромторга России от 14.06.2013 № 916 (ред. от 18.12.2015) «Об утверждении Правил надлежащей производственной практики» (зарегистрирован в Минюсте России 10.09.2013 № 29938). [Order of the Ministry of Industry and Trade of Russia dated 14.06.2013 № 916 (as amended on 18.12.2015) «On approval of the Rules of Good Manufacturing Practice» (Registered in the Ministry of Justice of Russia on 10.09.2013 No. 29938).]
29. Решение Коллегии Евразийской экономической комиссии от 11.08.2020 № 100 (ред. от 25.06.2024) «О Фармакопее Евразийского экономического союза». [Decision of the Board of the Eurasian Economic Commission dated 11.08.2020 No. 100 (as amended on 25.06.2024) «On the Pharmacopoeia of the Eurasian Economic Union».]
30. Федеральный закон от 23.06.2016 № 180-ФЗ «О биомедицинских клеточных продуктах». [Federal Law of June 23, 2016 No. 180-FZ «On Biomedical Cell Products».]
Т.И. Бушева
Ординатор
кафедры клинической фармакологии
и доказательной медицины
ФГБОУ ВО «Первый Санкт-Петербургский
государственный медицинский университет
имени академика И.П. Павлова»
Санкт-Петербург, Российская Федерация
А.Р. Касимова
К. мед. н.,
доцент
кафедры клинической фармакологии
и доказательной медицины
ФГБОУ ВО «Первый Санкт-Петербургский
государственный медицинский университет
имени академика И.П. Павлова»;
врач — клинический фармаколог
отделения клинической фармакологии
ФГБУ «Национальный медицинский
исследовательский центр травматологии
и ортопедии им. Р.Р. Вредена»
Санкт-Петербург, Российская Федерация
А.С. Петриченко
ФГБОУ ВО «Санкт-Петербургский
государственный педиатрический
медицинский университет»
Санкт-Петербург, Российская Федерация
А.С. Колбин
Д. мед. н.,
профессор,
завкафедрой
клинической фармакологии
и доказательной медицины
ФГБОУ ВО «Первый Санкт-Петербургский
государственный медицинский университет
имени академика И.П. Павлова»;
профессор
кафедры фармакологии
медицинского факультета
ФГБОУ ВО «Санкт-Петербургский
государственный университет»
Санкт-Петербург, Российская Федерация
30.03.2026