---
title: "\"ГОСТ Р ИСО 13408-1-2026. Национальный стандарт Российской Федерации. Асептическое производство медицинской продукции. Часть 1. Общие требования\""
number: "ГОСТ Р ИСО 13408-1-2026"
issuer: "Федеральное агентство по техническому регулированию и метрологии"
status: действует
canonical: "https://bukva.ai/docs/standart-gost-r-iso-13408-1-2026"
---
## "ГОСТ Р ИСО 13408-1-2026. Национальный стандарт Российской Федерации. Асептическое производство медицинской продукции. Часть 1. Общие требования"
# "ГОСТ Р ИСО 13408-1-2026. Национальный стандарт Российской Федерации. Асептическое производство медицинской продукции. Часть 1. Общие требования"
(утв. и введен в действие Приказом Росстандарта от 13.04.2026 N 358-ст)
> [!IMPORTANT]
> Документ [введен](#p100010) в действие с 01.10.2026.
> Взамен ГОСТ Р ИСО 13408-1-2000.
> [!NOTE]
> ИСТОРИЯ ИЗМЕНЕНИЙ НОРМАТИВНО-ТЕХНИЧЕСКИХ АКТОВ
```mermaid
flowchart LR
n0["ГОСТ Р ИСО 13408-1-2000"]:::rst
n1["ГОСТ Р ИСО 13408-1-2026"]:::doc
click n1 "https://bukva.ai/docs/standart-gost-r-iso-13408-1-2026" "ГОСТ Р ИСО 13408-1-2026. Национальный стандарт Российской Федерации. Асептическое производство медицинской продукции. Часть 1. Общие требования (утв. и введен в действие Приказом Р"
n0 --> n1
classDef rst fill:#FFEBEB,stroke:#8B0000,color:#000;
classDef doc fill:#EBFFEB,stroke:#006400,color:#000;
classDef notEnt fill:#FFFFEB,stroke:#FF8C00,color:#000;
```
Утвержден и введен в действие
Приказом Федерального
агентства по техническому
регулированию и метрологии
**от 13 апреля 2026 г. N 358-ст**
**НАЦИОНАЛЬНЫЙ СТАНДАРТ РОССИЙСКОЙ ФЕДЕРАЦИИ**
**АСЕПТИЧЕСКОЕ ПРОИЗВОДСТВО МЕДИЦИНСКОЙ ПРОДУКЦИИ**
**ЧАСТЬ 1**
**ОБЩИЕ ТРЕБОВАНИЯ**
**Aseptic processing of health care products.**
**Part 1. General requirements**
**(ISO 13408-1:2023, IDT)**
ГОСТ Р ИСО 13408-1-2026
ОКС 11.080.01
Дата введения
1 октября 2026 года
### Предисловие
1 ПОДГОТОВЛЕН Федеральным государственным бюджетным учреждением "Российский институт стандартизации" (ФГБУ "Институт стандартизации") на основе собственного перевода на русский язык англоязычной версии стандарта, указанного в [пункте 4](#p100015)
2 ВНЕСЕН Техническим комитетом по стандартизации ТК 458 "Разработка, производство и контроль качества лекарственных средств"
3 УТВЕРЖДЕН И ВВЕДЕН В ДЕЙСТВИЕ Приказом Федерального агентства по техническому регулированию и метрологии от 13 апреля 2026 г. N 358-ст
4 Настоящий стандарт идентичен международному стандарту ИСО 13408-1:2023 "Асептическое производство медицинской продукции. Часть 1. Общие требования" (ISO 13408-1:2023 "Aseptic processing of health care products - Part 1: General requirements", IDT).
При применении настоящего стандарта рекомендуется использовать вместо ссылочных международных стандартов соответствующие им национальные стандарты, сведения о которых приведены в дополнительном [приложении ДА](#p101507).
Дополнительные сноски в тексте стандарта, выделенные курсивом, приведены для пояснения текста оригинала
**5 ВЗАМЕН ГОСТ Р ИСО 13408-1-2000**
Правила применения настоящего стандарта установлены в статье 26 Федерального закона от 29 июня 2015 г. N 162-ФЗ "О стандартизации в Российской Федерации". Информация об изменениях к настоящему стандарту публикуется в ежегодном (по состоянию на 1 января текущего года) информационном указателе "Национальные стандарты", а официальный текст изменений и поправок - в ежемесячном информационном указателе "Национальные стандарты". В случае пересмотра (замены) или отмены настоящего стандарта соответствующее уведомление будет опубликовано в ближайшем выпуске ежемесячного информационного указателя "Национальные стандарты". Соответствующая информация, уведомление и тексты размещаются также в информационной системе общего пользования - на официальном сайте Федерального агентства по техническому регулированию и метрологии в сети Интернет (www.rst.gov.ru)
### Введение
Стерильная медицинская продукция во всех возможных случаях должна подвергаться финишной стерилизации в конечной упаковке, процесс которой был валидирован в отношении достижения установленного уровня обеспечения стерильности (sterility assurance level, SAL). Техническим комитетом ИСО/ТК 198 были разработаны стандарты для финишной стерилизации медицинской продукции, включая (но не ограничиваясь) следующие: серия стандартов ИСО 11137 (радиационная стерилизация), ИСО 17665-1 (стерилизация насыщенным паром), ИСО 20857 (стерилизация горячим воздухом), ИСО 11135 (стерилизация оксидом этилена) и ИСО 14160 (стерилизация жидкими химическими веществами).
В случаях, когда стерильная медицинская продукция не может быть подвергнута финишной стерилизации в конечной упаковке, ее производят в условиях асептического производства.
Техническим комитетом ИСО/ТК 198 также была разработана техническая спецификация ISO/TS 19930, которая содержит руководство по аспектам риск-ориентированного подхода к обеспечению стерильности одноразовой медицинской продукции, для которой невозможно достигнуть максимального уровня SAL, 10-6.
Асептическое производство позволяет получить стерильную продукцию в конечной упаковке путем сборки ее компонентов (например, сам продукт, контейнер и укупорочное средство), которые были предварительно стерилизованы с применением валидированных и контролируемых процессов, подходящих для каждого отдельного компонента. Каждый из этапов сборки может стать источником ошибки, способной привести к контаминации продукции. Кроме того, контаминация может быть внесена персоналом, оборудованием или производственной средой при манипуляциях стерилизованными компонентами при получении конечной продукции. Важно контролировать все возможные источники контаминации, чтобы в процессе асептического производства сохранялась стерильность предварительно стерилизованных компонентов во время наполнения, укупорки и комплектации продукции. Асептическое производство сводит к минимуму вероятность микробной контаминации продукта. Необходимость применения асептического производства зависит от характеристик конкретной продукции и не основывается исключительно на аспектах, связанных с производством.
Примеры применения асептического производства включают:
- асептические манипуляции и фасовку растворов, суспензий, мягких лекарственных форм и порошков;
- асептические манипуляции, передачу (трансфер) и упаковку твердой продукции, включая твердые медицинские изделия;
- асептические манипуляции, передачу (трансфер) и упаковку комбинированных продуктов;
- асептические манипуляции с тканями или производственными биотехнологическими системами (например, производство вакцин).
Процессы стерилизации продукции и компонентов, рассматриваемые как предварительный этап перед асептическим производством, разрабатывают и валидируют отдельно от асептических процессов.
Обычно асептическое производство осуществляют в чистых помещениях с соответствующей контролируемой производственной средой, где контролируются подаваемый воздух, материалы, оборудование и персонал для поддержания стерильности предварительно стерилизованных компонентов. Развитие асептических технологий включает внедрение систем, исключающих манипуляции операторов с открытыми контейнерами с продукцией или с поверхностями, контактирующими с этой продукцией, в критической производственной зоне, например использование полностью закрытых барьерных систем (изоляторов), автоматизации и роботизации. Это означает, что классическое чистое помещение не всегда подходит для выполнения асептических технологических процессов.
Для обеспечения стерильности асептически произведенной продукции в настоящем стандарте рассмотрено три ключевых аспекта, направленных на снижение и контроль рисков контаминации микробами и механическими частицами:
- разработка процесса;
- оценка рисков;
- стратегия контроля контаминации (CCS).
Эффективный подход к управлению рисками является необходимым инструментом для разработки, валидации и контроля асептического процесса. Только при условии, что риски контаминации микробами и механическими частицами выявлены и, по возможности, устранены либо сведены к минимуму и контролируются, асептический процесс может считаться пригодным для производства стерильной продукции.
Контроль отдельных инфекционных агентов, таких как простейшие или паразиты, может потребовать комплексного подхода для обеспечения безопасности компонентов или конечной продукции. Эти типы агентов не рассматриваются в стандартах на финишную стерилизацию или асептическое производство, разработанных в рамках технического комитета ИСО/ТК 198. Рекомендации по данному вопросу приведены в ИСО 18362, правилах надлежащей производственной практики (GMP) и руководстве EDQM [[28]](#p101614).
Настоящий стандарт описывает основные требования к асептическому производству вне зависимости от его характера - будь то маломасштабное или крупномасштабное производство, открытые или закрытые процессы, одноразовые стерильные системы, традиционные чистые помещения или изолирующие системы, ручные, автоматизированные или роботизированные системы, производство аутологичной стерильной продукции, дополнительные процедуры инактивации после асептического процесса, а также процессы, использующие микробиологический мониторинг в режиме реального времени [<*>](#p100043). Вместе с тем в настоящем стандарте не рассматриваются требования к производственным процессам, предшествующим или следующим за асептическим процессом. Настоящий стандарт учитывает различия в региональном регулировании асептического производства и признает, что новые технологии трансформируют традиционную организацию данных процессов. Также подчеркивается, что дальнейшее совершенствование асептического производства зависит от улучшения используемых технологий как для уже существующих, так и для новых продуктов, например для стерильных высокотехнологических лекарственных препаратов.
Для стимулирования внедрения подходящих передовых технологий асептического производства и обеспечения непрерывного мониторинга процесса настоящий стандарт устанавливает подход, позволяющий обосновать применение альтернативных подходов по подтверждению эффективности текущих процессов, включая, например, снижение частоты повторной квалификации, сокращение объема выборки контроля или выпуск продукции в режиме реального времени посредством учета риск-ориентированной разработки процесса, контроля микробной контаминации и механических частиц и результатов управления рисками для качества.
Обеспечение стерильности асептически произведенной продукции не следует путать с понятием SAL. SAL представляет собой математически определяемую величину, применимую только к валидированному и контролируемому процессу финишной стерилизации с известной величиной летальности микроорганизмов, обеспечиваемой для каждой единицы упаковки продукта, стерилизуемого с помощью этого процесса. Ввиду вариабельности и случайного характера вероятности микробной контаминации при асептическом производстве результатом моделирования асептического процесса (APS) является не математическая вероятность наличия одного жизнеспособного микроорганизма в контаминированной единице продукции, а информация о возможных отклонениях при рутинном серийном производстве продукции (см. ISO/TS 19930:2017, раздел 4).
Настоящий стандарт устанавливает требования к общим аспектам асептического производства медицинской продукции <*>. Требования и рекомендации по другим процессам, которые часто применяются в рамках асептического производства, приведены в ИСО 13408-2 - ИСО 13408-7, включая стерилизующую фильтрацию (ИСО 13408-2), лиофилизацию (ИСО 13408-3), систему очистки на месте (CIP) (ИСО 13408-4), стерилизацию на месте (SIP) (ИСО 13408-5), изолирующие системы (ИСО 13408-6) и альтернативные процессы для медицинских изделий и комбинированной медицинской продукции (ИСО 13408-7).
---
<*> В Российской Федерации для производства лекарственных средств действуют "Правила надлежащей производственной практики Евразийского экономического союза", утвержденные Решением Совета Евразийского экономического союза от 3 ноября 2016 г. N 77.
ИСО 18362 устанавливает минимальные требования и содержит рекомендации по применению риск-ориентированного подхода к производству клеточных препаратов (CBHP) в отношении контроля жизнеспособных и нежизнеспособных микробных контаминантов. Он применим как к CBHP с маркировкой "Стерильно", так и к продукции без такого обозначения. Для асептического производства стерильных CBHP в ИСО 18362 приведена нормативная ссылка на ИСО 13408-1 и ИСО 13408-7. CBHP, использующие нестерильные исходные материалы, не соответствуют определению асептического производства, приведенному в ИСО 11139, которое, в частности, требует использования стерильной продукции и компонентов. Поэтому ИСО 18362 также включает требования и рекомендации по производству такой продукции с целью снижения и контроля рисков микробной контаминации.
Взаимосвязь между серией стандартов ИСО 13408 и ИСО 18362 показана на рисунке 1.
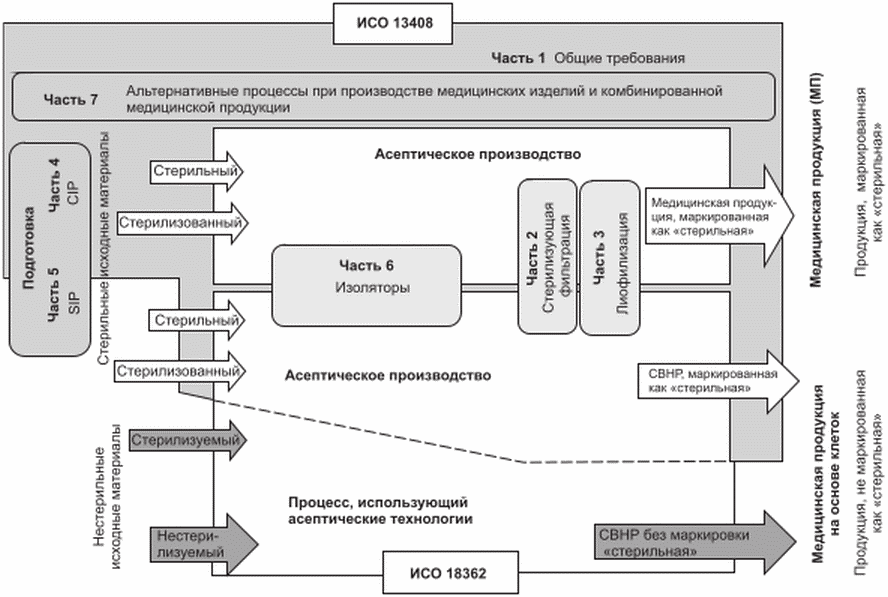
Рисунок 1 - Взаимосвязь между серией стандартов
ИСО 13408 и ИСО 18362
### 1 Область применения
Настоящий стандарт устанавливает общие требования и рекомендации, касающиеся процессов, программ и процедур, связанных с разработкой, валидацией и контролем асептического производства медицинской продукции <*>.
---
<*> В Российской Федерации для производства лекарственных средств действуют "Правила надлежащей производственной практики Евразийского экономического союза", утвержденные Решением Совета Евразийского экономического союза от 3 ноября 2016 г. N 77.
Требования и рекомендации, приведенные в стандарте, охватывают общие аспекты асептического производства.
Конкретные требования и рекомендации в отношении отдельных специальных процессов и методов, таких как стерилизующая фильтрация, лиофилизация, системы "очистка на месте" (CIP) и "стерилизация на месте" (SIP) и изоляторные системы, приведены в других частях серии стандартов ИСО 13408.
### 2 Нормативные ссылки
В настоящем стандарте использованы нормативные ссылки на следующие стандарты [для датированных ссылок применяют только указанное издание ссылочного стандарта, для недатированных - последнее издание (включая все изменения)]:
ISO 13408-2, Aseptic processing of health care products - Part 2: Sterilizing filtration (Асептическое производство медицинской продукции. Часть 2. Стерилизующая фильтрация)
ISO 13408-6, Aseptic processing of health care products - Part 6: Isolator systems (Асептическое производство медицинской продукции. Часть 6. Изоляторные системы)
ISO 14644-1:2015, Cleanrooms and associated controlled environments - Part 1: Classification of air cleanliness by particle concentration (Чистые помещения и связанные с ними контролируемые среды. Часть 1. Классификация чистоты воздуха по концентрации частиц)
ISO 14644-2, Cleanrooms and associated controlled environments - Part 2: Monitoring to provide evidence of cleanroom performance related to air cleanliness by particle concentration (Чистые помещения и связанные с ними контролируемые среды. Часть 2. Текущий контроль для подтверждения постоянного соответствия чистоты воздуха по концентрации частиц)
ISO 14644-4, Cleanrooms and associated controlled environments - Part 4: Design, construction and start-up (Чистые помещения и связанные с ними контролируемые среды. Часть 4. Проектирование, строительство и ввод в эксплуатацию)
ISO 14644-7, Cleanrooms and associated controlled environments - Part 7: Separative devices (clean air hoods, gloveboxes, isolators and mini-environments) [Помещения чистые и связанные с ними контролируемые среды. Часть 7. Изолирующие устройства (укрытия с чистым воздухом, перчаточные боксы, изоляторы и мини-окружение)]
### 3 Термины и определения
В настоящем стандарте применены следующие термины с соответствующими определениями.
ИСО и МЭК поддерживают терминологические базы данных, используемые в целях стандартизации, по следующим адресам:
- платформа онлайн-просмотра ИСО: доступна по адресу https://www.iso.org/obp;
- Электропедия МЭК: доступна по адресу https://www.electropedia.org/.
3.1 уровень действия (action level): Значение параметров мониторинга, требующее немедленного вмешательства <*>.
---
<*> В документах ЕАЭС, регулирующих лекарственные средства, используется следующее определение термина: "уровень, который достигается при превышении критериев приемлемости критического параметра. Результаты, выходящие за уровень действия, требуют специальных действий и расследования".
[ИСО 11139:2018, 3.5]
3.2 передовой асептический процесс (advanced aseptic processing): Асептический процесс [(3.5)](#p100078), при котором в критической производственной зоне не требуется или не допускается прямой контакт персонала в одежде для чистых помещений с продукцией в открытых емкостях или с поверхностями, контактирующими с этой продукцией.
3.3 воздушный шлюз (airlock): Ограниченное пространство с дверями, обладающими взаимной блокировкой, предназначенное для поддержания контроля давления между смежными помещениями (зонами).
[ИСО 11139:2018, 3.10]
3.4 уровень тревоги (alert level) <**>: Значение параметров мониторинга, обеспечивающее раннее предупреждение о потенциальном отклонении от установленных условий.
---
<**> В документах ЕАЭС, регулирующих лекарственные средства, используется следующее определение термина: "уровень, который достигается при превышении обычного рабочего диапазона критического параметра, что предполагает потенциальную необходимость принятия корректирующих мер для недопущения достижения уровня действия".
[ИСО 11139:2018, 3.11]
3.5 асептический процесс (aseptic processing): Обращение со стерильной продукцией, контейнерами и/или устройствами в контролируемой среде, в которой подача воздуха, материалов, оборудования и персонал регулируются с учетом поддержания стерильности.
[ИСО 11139:2018, 3.14]
3.6 зона асептического процесса; ЗАП (aseptic processing area, APA): Помещения для асептического процесса [(3.5)](#p100078), состоящие из нескольких зон.
[ИСО 11139:2018, 3.15]
3.7 бионагрузка (bioburden): Популяция жизнеспособных микроорганизмов, присутствующих на и/или в продукте и/или на и/или в стерильной барьерной системе.
*Примечание* 1 - В асептическом производстве под бионагрузкой подразумевают наличие микроорганизмов на и/или в продукции, включая все факторы, влияющие на ее уровень, в том числе исходные материалы, промежуточную продукцию, другие компоненты и оборудование.
[ИСО 11139:2018, 3.23, изменено - добавлено примечание]
3.8 биодеконтаминация (bio-decontamination): Удаление и/или снижение количества биологических контаминантов до приемлемого уровня.
[ИСО 11139:2018, 3.27]
3.9 очистка (cleaning): Удаление возможных контаминантов, необходимое для дальнейшей обработки или предназначенного применения.
[ИСО 11139:2018, 3.46]
3.10 система одежды для чистых помещений (cleanroom clothing system): Комплект из одноразовой или многоразовой одежды для чистых помещений и других принадлежностей (например, нательное белье, обувь, носки, головные уборы, маски, средства защиты глаз, перчатки), предназначенный для минимизации риска контаминации при выполнении работ в зоне асептического процесса [(3.6)](#p100080).
*Примечание* 1 - Система одежды для чистых помещений может также обеспечивать защиту персонала от других опасностей (например, химических или биологических) в зависимости от продукции, производимой в асептической среде.
3.11 закрытая система <для асептического процесса> (closed system ): Предупреждение выхода опасных агентов из системы во внешнюю среду и защита от внешних контаминантов.
[ИСО 11139:2018, 3.50]
3.12 комбинированный продукт (combination product): Медицинский продукт (средство медицинского применения), который является физической, химической или иной комбинацией или смесью отдельных продуктов, регулируемых разными регуляторными системами.
*Примечание* 1 - Например, комбинация медицинского изделия и химико-фармацевтического или биологического лекарственного препарата.
[ИСО 11139:2018, 3.54]
3.13 коррекция (correction): Действие, предпринятое для устранения обнаруженного несоответствия.
Примечание 1 - Коррекция может осуществляться перед, в сочетании или после корректирующего действия [(3.14)](#p100100).
*Примечание* 2 - Коррекцией может быть, например, переработка или повторная обработка.
[ИСО 9000:2015, 3.12.3]
3.14 корректирующее действие (corrective action): Действие, выполняемое для устранения причины несоответствия и предупреждения его повторного возникновения.
*Примечание* 1 - Несоответствие может иметь несколько причин.
Примечание 2 - Корректирующее действие [(3.14)](#p100100) выполняют для предотвращения повторного возникновения события, тогда как предупреждающее действие [(3.32)](#p100145) - для предотвращения его возникновения.
Примечание 3 - Термин является одним из числа общих терминов и определений для стандартов ИСО на системы менеджмента, приведенных в приложении к Сводным дополнениям ИСО Директив ИСО/МЭК, часть 1. Исходное определение было изменено посредством добавления [примечаний 1](#p100101) и [2](#p100102).
[ИСО 9000:2015, 3.12.2]
3.15 критическая контрольная точка (critical control point): Этап, операция или процедура асептического процесса, на которых может быть реализован контроль и которые необходимы для предотвращения, устранения или снижения опасности до приемлемого уровня.
[ИСО 5667-13:2011, 3.3, изменено - в определение добавлено "асептического процесса"]
3.16 критическая производственная зона (critical processing zone): Локация (место) в пределах зоны асептического процесса, в которой продукт и критические поверхности подвергаются воздействию производственной среды.
[ИСО 11139:2018, 3.67]
3.17 критическая поверхность (critical surface): Поверхность, которая может вступать в непосредственный контакт со стерильным продуктом или его первичной упаковкой или укупорочными средствами и является источником рисков контаминации.
[ИСО 11139:2018, 3.68]
3.18 депирогенизация (depyrogenation): Процесс, используемый для удаления или инактивации пирогенных веществ до заданного уровня.
Примечание 1 - К пирогенным веществам относятся бактериальные эндотоксины [(3.23)](#p100123).
[ИСО 11139:2018, 3.77]
3.19 квалификация проекта (design qualification): Процесс подтверждения соответствия предлагаемых спецификаций на помещения, оборудование или систему необходимым характеристикам для предполагаемого использования.
[ИСО 11139:2018, 3.220.1]
3.20 зона прямой поддержки (direct support zone): Защитная фоновая зона, непосредственно окружающая критическую производственную зону.
[ИСО 11139:2018, 3.81]
3.21 дезинфицирующее средство (disinfectant): Химическое вещество или комбинация химических веществ, используемых для дезинфекции.
[ИСО 11139:2018, 3.82]
3.22 дезинфекция (disinfection): Процесс инактивации жизнеспособных микроорганизмов до предварительно заданного уровня, приемлемого для определенной цели.
*Примечание* 1 - Уровень может выражаться как снижение логарифмических значений или абсолютных значений колониеобразующих единиц.
[ИСО 11139:2018, 3.84, изменено - добавлено примечание]
3.23 эндотоксин (endotoxin): Устойчивый к высоким температурам липополисахаридный компонент клеточной стенки грамотрицательных бактерий, вызывающий различные воспалительные реакции у животных и человека.
[ИСО 11139:2018, 3.101]
3.24 процедура переодевания (gowning procedure): Установленные действия при надевании защитной одежды и других средств в соответствии с классом чистоты помещения.
[ИСО 11139:2018, 3.127]
3.25 медицинская продукция (health care product): Медицинские изделия, диагностические средства "in-vitro" или лекарственные препараты, включая биологические препараты.
[ИСО 11139:2018, 3.132]
3.26 зона косвенной поддержки (indirect support zone): Локация (место) в пределах зоны асептического процесса, которое защищает зону прямой поддержки.
*Примечание* 1 - Требуемый класс чистоты в зоне косвенной поддержки зависит от применяемых асептических технологий и выполняемых операций.
[ИСО 11139:2018, 3.142]
3.27 квалификация монтажа; IQ (installation qualification, IQ): Процесс получения объективных свидетельств того, что основные характеристики установки технологического оборудования и вспомогательных систем соответствуют утвержденной спецификации.
[ИСО 11139:2018, 3.220.2]
3.28 изолятор <*> (асептический процесс) (isolator ): Закрытая конструкция, способная подвергаться воспроизводимой биодеконтаминации внутренних поверхностей, которая обеспечивает защиту от контаминации извне посредством физической изоляции своих внутренних поверхностей от внешней среды, а также от персонала с помощью постоянного абсолютного физического барьера.
---
<*> Также допускается использовать термин "изоляторные системы".
*Примечание* 1 - Для обеспечения требований по биобезопасности или химической безопасности (например, при асептическом производстве опасных материалов) также необходимо предотвратить утечки во вне.
[ИСО 11139:2018, 3.149, изменено - добавлено примечание]
3.29 квалификация функционирования; OQ (operational qualification, OQ): Процесс получения и документирования объективных свидетельств того, что установленное оборудование работает в рамках предварительно заданных пределов при его эксплуатации в соответствии с установленными процедурами.
[ИСО 11139:2018, 3.220.3]
3.30 система упаковки (packaging system): Комбинация стерильной барьерной системы и защитной упаковки.
[ИСО 11139:2018, 3.192]
3.31 квалификация эксплуатации; PQ (performance qualification, PQ): Процесс получения объективных свидетельств того, что оцениваемый процесс при заданных условиях постоянно производит продукт, соответствующий всем заранее заданным требованиям.
[ИСО 11139:2018, 3.220.4]
3.32 предупреждающее действие (preventive action): Действие, предпринятое для устранения причины потенциального несоответствия или другой потенциальной нежелательной ситуации.
*Примечание* 1 - Потенциальное несоответствие может иметь несколько причин.
Примечание 2 - Предупреждающее действие предпринимают для предотвращения возникновения события, тогда как корректирующее действие [(3.14)](#p100100) - для предотвращения повторного возникновения события.
[ИСО 9000:2015, 3.12.1]
3.33 процессно-аналитическая технология; PAT (process analytical technology, PAT): Система, предназначенная для проектирования, анализа и контроля процесса производства посредством своевременного измерения (т.е. во время выполнения процесса) критических показателей качества и функциональных характеристик сырья и внутрипроизводственных материалов, находящихся в процессе обработки, а также технологических процессов в целях обеспечения качества готовой продукции.
**3.34 имитация процесса (process simulation): Действие, имитирующее производственный процесс или его отдельные части с целью демонстрации возможностей этого процесса.**
[ИСО 11139:2018, 3.212]
3.35 защитная упаковка (protective packaging): Конфигурация материалов, предназначенная для предотвращения повреждения барьерной системы для стерилизации и ее содержимого с момента их сборки до момента использования.
[ИСО 11139:2018, 3.219]
3.36 квалификация (qualification): Мероприятия, предпринимаемые для демонстрации того, что инженерные системы, оборудование и методы или режимы работы соответствуют предполагаемому назначению и функционируют надлежащим образом.
*Примечание* 1 - Квалификация оборудования и/или процессов обычно включает квалификацию монтажа, квалификацию функционирования и квалификацию эксплуатации.
[ИСО 11139:2018, 3.220]
3.37 качество через дизайн; QbD (quality by design; QbD): Системный подход, предусматривающий определение целей перед началом разработки продукции, тщательную оценку продукции и процесса ее производства, а также контроль процесса на основе научных данных и принципов управления рисками для качества.
**[ICH Q8, 4]**
3.38 барьерная система ограниченного доступа; RABS (restricted access barrier system, RABS): Система, обеспечивающая закрытую, но не полностью герметичную контролируемую среду, с использованием физических барьеров и управлением потоками воздуха, которая может подвергаться воспроизводимой биодеконтаминации внутренних поверхностей.
*Примечание* 1 - Контролируемая внутренняя среда отделена от операторов абсолютным физическим барьером, однако в случае необходимости доступ к ней может быть осуществлен путем открытия этого барьера (например, при помощи двери).
3.39 общая оценка риска (risk assessment): Общий процесс, включающий в себя анализ и оценку риска.
[Руководство ИСО/МЭК 51:2014, 3.11]
3.40 контроль риска (risk control): Процесс, в ходе которого принимают решения и выполняют меры, посредством которых риски снижаются до установленных уровней или поддерживаются в пределах установленных уровней.
[Руководство ИСО/МЭК 63:2019, 3.12]
3.41 оценка риска (risk evaluation): Сравнение выявленного риска с установленными критериями приемлемости риска с целью определения приемлемости данного риска.
[Руководство ИСО/МЭК 63:2019, 3.14]
**3.42 управление рисками (risk management): Систематическое применение политики, процедур и практик управления при проведении общей оценки, контроле и мониторинге рисков для качества.**
[Руководство ИСО/МЭК 63:2019, 3.15]
3.43 изолирующее устройство (separative device): Оборудование, использующее конструкционные и динамические средства для создания гарантированных уровней разделения внутреннего и наружного пространства в определенном объеме.
*Примечание* 1 - Некоторыми отраслевыми примерами изолирующих устройств являются укрытия с чистым воздухом, перчаточные боксы, изоляторы и мини-окружения.
[ИСО 11139:2018, 3.250]
3.44 смена (shift): Установленная графиком продолжительность работы или производства продукции, которую выполняет одна определенная группа работников.
[ИСО 11139:2018, 3.253]
3.45 стерильный (sterile): Не содержащий жизнеспособных микроорганизмов.
[ИСО 11139:2018, 3.271]
3.46 стерильная барьерная система; SBS (sterile barrier system, SBS): Минимальная упаковка, которая сводит к минимуму риск проникновения микроорганизмов извне и обеспечивает асептическое применение стерильного содержимого в месте оказания медицинской помощи.
[ИСО 11139:2018, 3.272]
3.47 стерилизация (sterilization): Валидированный процесс, используемый для обеспечения отсутствия в продукте жизнеспособных микроорганизмов.
*Примечание* 1 - В процессе стерилизации инактивация микроорганизмов носит экспоненциальный характер, и, таким образом, выживаемость микроорганизма на отдельном объекте может быть выражена в терминах вероятности. Хотя эта вероятность может быть снижена до очень низкого значения, она никогда не может быть сведена к нулю.
Примечание 2 - [Примечание 1](#p100180) не применимо к стерилизующей фильтрации.
[ИСО 11139:2018, 3.277, изменено - добавлено примечание 2]
3.48 финишная стерилизация (terminal sterilization): Процесс, во время которого продукция стерилизуется в стерильной барьерной системе.
[ИСО 11139:2018, 3.295]
3.49 однонаправленный воздушный поток (unidirectional airflow): Поток воздуха, движущийся в одном заданном направлении.
[ИСО 11139:2018, 3.308]
3.50 технологическая операция (стадия) (unit operation): Определенная часть производственного процесса.
Примечание 1 - См. пример блок-схемы в [приложении E](#p101365).
[ИСО 11139:2018, 3.309, изменено - добавлено примечание]
3.51 валидация (validation): Процесс подтверждения посредством предоставления объективных доказательств того, что требования для конкретного предполагаемого использования или применения выполнены.
[ИСО 11139:2018, 3.313, изменено - примечания удалены]
### 4 Общие положения
4.1 Асептическое производство осуществляется в соответствии с принципами управления рисками для качества (QRM) с целью управления рисками микробной контаминации для качества продукции. Для обеспечения устойчивого выполнения требований, установленных в настоящем стандарте, необходимо разработать, внедрить и поддерживать соответствующие процессы. К процессам, имеющим особое значение для асептического производства, относятся, но не ограничиваясь:
- управление документацией, включая управление записями;
- распределение ответственности руководства;
- обеспечение достаточными ресурсами, включая квалифицированный персонал и инфраструктуру;
- контроль продукции, предоставляемой внешними поставщиками;
- обоснованное принятие решений на протяжении жизненного цикла продукции, включая модернизацию и совершенствование асептических процессов для дальнейшего снижения рисков для качества;
- организация асептического процесса и поддержание текущего состояния микробиологического контроля;
- инвестиции в асептический процесс и мониторинг его эффективности;
- идентификация и прослеживаемость продукта на всех стадиях производственного процесса;
- управление несоответствующей продукцией, включая корректирующие и предупреждающие действия.
*Примечание* - Управление качеством представляет собой функцию менеджмента по руководству и контролю организации в отношении качества. Основные положения надлежащей производственной практики (GMP), контроля и обеспечения качества взаимосвязаны в рамках управления качеством. Их значение для асептического производства лекарственных средств, включая высокотехнологические лекарственные препараты, отражено в национальных и региональных правилах GMP <*>. Для медицинских изделий все стадии жизненного цикла продукции в контексте системы менеджмента качества для целей регулирования рассмотрены ИСО 13485. Национальные и/или региональные требования к обращению медицинской продукции могут предусматривать внедрение полной системы менеджмента качества и ее оценку признанным органом по подтверждению соответствия.
---
<*> В Российской Федерации для производства лекарственных средств действуют "Правила надлежащей производственной практики Евразийского экономического союза", утвержденные Решением Совета Евразийского экономического союза от 3 ноября 2016 г. N 77.
4.2 Необходимо установить процесс калибровки всего оборудования, включая лабораторное оборудование, используемое при выполнении требований настоящего стандарта.
### 5 Принципы асептического производства
#### 5.1 Общие положения
5.1.1 Асептический процесс - это совокупность отдельных технологических операций, которые должны быть эффективно объединены для обеспечения стерильности. Эти операции необходимо документировать и обосновать.
5.1.2 Использование передовых систем асептического процесса должно рассматриваться как часть процесса управления рисками.
*Примечание* 1 - Асептический процесс включает в себя все подготовительные мероприятия, выполняемые в зоне асептического процесса (ЗАП) при подготовке к технологическому процессу, и все этапы производства после стерилизации продукции и компонентов вплоть до укупорки конечной тары или упаковки.
Примечание 2 - Дополнительные рекомендации по технологическим операциям и типовым элементам асептического процесса приведены в [приложении A](#p100982).
5.1.3 На каждой стадии проектирования, разработки, квалификации и эксплуатации асептического производства необходимо проводить оценку рисков, их контроль и при необходимости мониторинг. Оценка рисков должна документироваться.
5.1.4 Необходимо разработать стратегию контроля контаминации (CCS), в которой описывается, как осуществляются мониторинг и контроль выявленных рисков для минимизации риска контаминации продукции.
##### 5.1.5 Необходимо оценивать эффективность мер по контролю рисков.
5.1.6 При проектировании процессов, планировки, деятельности и режимов испытаний необходимо применять риск-ориентированный подход.
На рисунке 2 изображены виды деятельности, которые являются ключевыми при разработке и эксплуатации асептического производства.
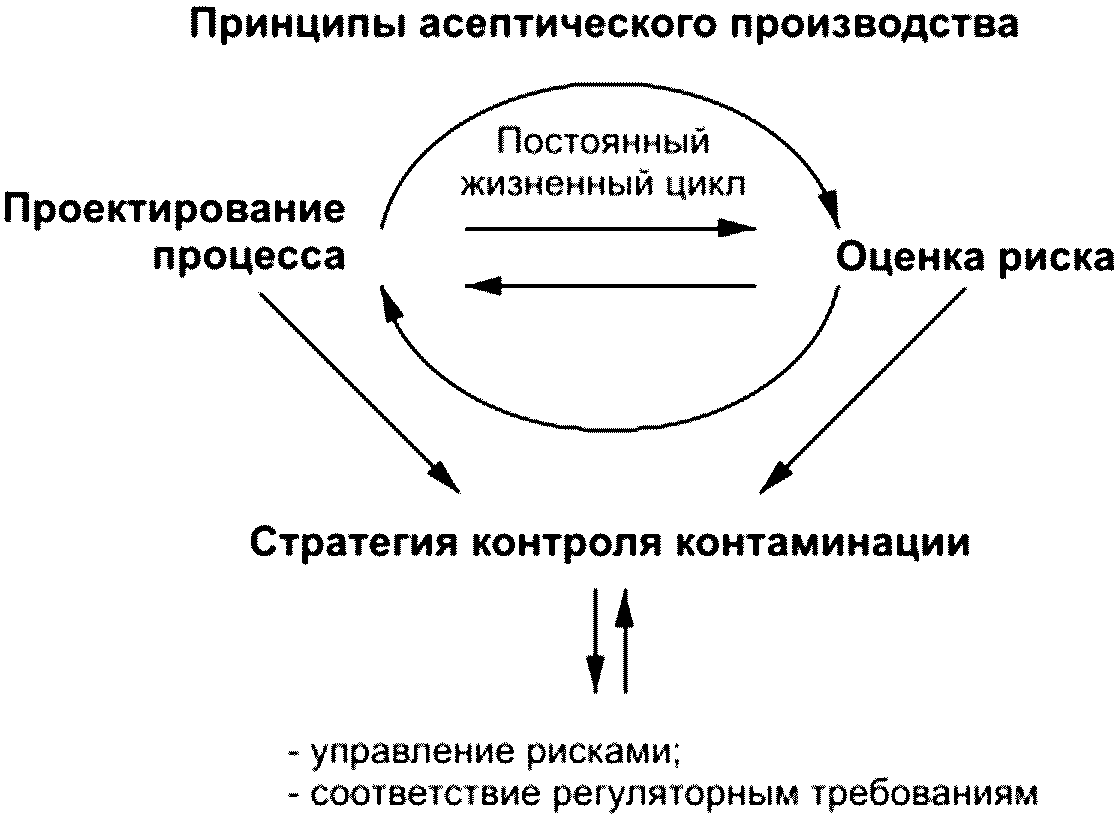
Рисунок 1 - Ключевые действия при разработке и эксплуатации
асептического процесса и их взаимосвязь
#### 5.2 Использование асептического процесса
Требование стерильности поставляемой продукции определяют в качестве исходного требования при проектировании и разработке процесса.
Оценивают способность продукции выдерживать процесс финишной стерилизации, обеспечивающей достижение заданного гарантированного уровня стерильности (SAL).
Там, где это возможно, стерильная продукция должна подвергаться стерилизации в конечной таре с использованием валидированного процесса финишной стерилизации. Если продукция не способна выдержать условия финишной стерилизации, то асептические процессы являются приемлемой альтернативой для производства стерильной продукции.
Обоснование выбора асептического процесса производства конкретной продукции должно быть задокументировано. В обосновании должны быть приведены стратегии, рассмотренные для устранения или снижения неблагоприятных последствий финишной стерилизации на продукцию, а также технические причины, обосновывающие выбор асептического производства данной продукции. Обоснование должно включать, но не ограничиваясь, рассмотрение следующих аспектов:
a) возможности изменения материалов или производственной рецептуры с целью обеспечения устойчивости продукта к условиям финишной стерилизации;
b) возможности изменения конструкции/модификации продукции или SBS с целью обеспечения устойчивости продукта к условиям финишной стерилизации;
c) возможности изменения процедуры (порядка) стерилизации <*> с целью снижения воздействия условий финишной стерилизации;
---
<*> Например, изменение объема, укладки, конфигурации.
d) возможности снижения и контроля бионагрузки в продукте и упаковке с целью использования менее жестких условий стерилизации;
e) возможности изменения параметров процесса стерилизации для снижения негативного воздействия на продукцию;
f) возможности установления процесса финишной стерилизации с менее жесткими условиями, чем при "избыточной стерилизации", например использование для определения параметров стерилизации подхода на основе уровня бионагрузки или комбинированного подхода "бионагрузка - биологический индикатор";
g) возможности применения различных способов финишной стерилизации для снижения неблагоприятного воздействия, связанного с конкретным способом финишной стерилизации;
h) если применимо, получение доказательства того, что форма выпуска продукта, не подлежащая финишной стерилизации, обеспечивает дополнительные функциональные и/или терапевтические преимущества;
i) проведение для продукта с коротким сроком годности оценки отрицательного воздействия финишной стерилизации на стабильность продукта и дополнительного снижения срока его годности;
j) если применимо, проведение оценки объема вводимой дозы с учетом того, что по возможности продукты для парентерального введения больших объемов должны подвергаться финишной стерилизации;
k) проведение всесторонней оценки соотношения польза/риск при выборе между асептическим производством и финишной стерилизацией.
Обоснование выбора асептического процесса должно быть задокументировано даже в случаях, когда продукция:
- содержит материал или вещество, которое однозначно признано несовместимым с финишной стерилизацией; или
- традиционно производится с использованием процесса асептического производства, например некоторые офтальмологические препараты.
Примечание 1 - Дополнительные рекомендации приведены в ISO/TS 19930:2017, раздел 7, а также в [[35]](#p101634) и [[46]](#p101656).
*Примечание* 2 - К асептически произведенным медицинским изделиям, обозначаемым как "стерильные", могут предъявляться национальные или региональные требования, например ЕН 556-2 и ANSI/AAMI ST67:2019.
#### 5.3 Основные элементы
К основным элементам, которые необходимо учитывать при проектировании технологического процесса, разработке стратегии контроля контаминации (CCS) и проведении оценки рисков, относятся:
a) производственная среда и воздухоподготовка (включая оборудование и помещения);
b) материалы и компоненты (включая поверхности);
c) манипуляции и технологические операции (включая деятельность персонала);
d) оборудование (например, барьерные системы, оборудование для наполнения и укупорки, автоматизированные и роботизированные системы и инженерные системы;
e) продукт;
f) управление потоками;
g) очистка и дезинфекция.
*Примечание* - В зависимости от продукта и/или процесса может потребоваться учитывать и другие элементы.
#### 5.4 Зоны асептического процесса
##### 5.4.1 Общие положения
Для асептического выполнения технологических операций должны быть определены соответствующие зоны асептического процесса.
Примечание 1 - Дополнительные рекомендации по зонам асептического процесса приведены в [приложении C](#p101134).
Примечание 2 - Дополнительные рекомендации по классификации чистых помещений приведены в [приложении D](#p101206).
##### 5.4.2 Критическая производственная зона
Критическая производственная зона должна быть обособлена и функционировать таким образом, чтобы обеспечивались условия, соответствующие классу 5 по ИСО 14644-1:2015.
*Примечание* 1 - В настоящем стандарте используется классификация чистоты воздуха по концентрации частиц в соответствии с ИСО 14644-1, которая обозначается, например, как класс 5 по ИСО, класс 8 по ИСО и т.д.
*Примечание* 2 - Примеры работ, выполняемых в критической производственной зоне:
a) асептическая сборка оборудования для наполнения;
b) асептические соединения;
c) асептическое приготовление и смешивание;
d) подготовка и транспортирование стерилизованных первичных упаковочных материалов;
e) асептическое наполнение, укупорка, передача открытых или частично укупоренных контейнеров, включая вмешательства;
f) мониторинг производственной среды.
Если для обособления критических зон асептического производства используют изолирующие устройства, то должны применяться требования ИСО 13408-6 и/или ИСО 14644-7.
##### 5.4.3 Зона прямой поддержки
Должна быть предусмотрена зона прямой поддержки (фоновая зона для критической производственной зоны) с уровнем чистоты не ниже класса 7 по ИСО 14644-1:2015, обеспечивающая предотвращение контаминации критической производственной зоны.
В случае применения изоляторных систем или аналогичного изолирующего устройства необходимый класс чистоты производственной среды определяется в соответствии с ИСО 13408-6 <*>.
---
<*> Требования в отношении производства лекарственных средств определены в "Правилах надлежащей производственной практики Евразийского экономического союза", утвержденных Решением Совета Евразийского экономического союза от 3 ноября 2016 г. N 77.
*Примечание* - Примеры работ, обычно выполняемых в зонах прямой поддержки:
a) транспортирование и подготовка упакованных материалов для внесения в критическую производственную зону;
b) подготовка операторов к вмешательствам в критической производственной зоне (например, дезинфекция перчаток, подготовка инструментов).
##### 5.4.4 Зоны косвенной поддержки
Зоны косвенной поддержки в пределах ЗАП должны быть обособлены от зон прямой поддержки. Требуемый класс чистоты зоны зависит от выбранного механизма разделения.
*Примечание* 1 - Обычно предусматривают чистую зону, соответствующую классу 8 по ИСО 14644-1:2015.
*Примечание* 2 - Примеры работ, обычно выполняемых в зоне косвенной поддержки:
a) подготовка растворов продуктов для последующей фильтрации;
b) сборка очищенного оборудования, подлежащего стерилизации;
c) очистка оборудования.
### 6 Проектирование, разработка и управление рисками асептического процесса
#### 6.1 Общие положения
6.1.1 Исходные данные, включая характеристики продукции, используемые для проектирования асептического процесса, должны быть задокументированы.
При проектировании и разработке асептического процесса следует применять формализованный риск-ориентированный подход.
При проектировании, разработке и управлении рисками требуется:
- учитывать все основные элементы асептического производства (см. [5.3](#p100243));
- проводить документированный анализ рисков контаминации.
##### 6.1.2 Результаты проектирования процесса должны включать:
- спецификации на каждый элемент асептического процесса с верифицируемыми критериями эффективности, которые могут быть объективно подтверждены в ходе квалификации проекта;
- параметры асептического процесса;
- процессы обращения с материалами и продукцией (см. [6.5](#p100348)), включая передаточные системы (см. [6.12](#p100480)), дезинфекцию, стерилизацию, депирогенизацию и мероприятия по поддержанию стерильности, если применимо;
- необходимую производственную среду (см. [6.6](#p100352)), включая систему одежды для чистых помещений (см. [6.8.3](#p100424)) и зоны сдерживания (локализации) (см. [6.13](#p100484) <**>);
---
<**> Ошибка оригинала.
- меры по контролю рисков, выявленных при анализе рисков, включая критические контрольные точки (см. [6.4](#p100343));
- основу для разработки CCS (см. [7.1](#p100521));
- стратегию квалификации проекта с применением риск-ориентированного подхода для каждого элемента процесса.
*Примечание* 1 - Риск-ориентированный подход предполагает наличие рисков в рамках проекта. Он предусматривает идентификацию, оценку и ранжирование рисков (от наивысшего к наименьшему приоритету), выполнение мероприятий, направленных в первую очередь на устранение рисков или как минимум на их снижение до приемлемого уровня (в порядке приоритетности рисков), а также регулярный мониторинг риска с целью выявления изменений его уровня.
*Примечание* 2 - Такой подход также известен как QbD. Он предполагает предварительный анализ разрабатываемого процесса и оборудования на показатели качества продукции на стадии проектирования.
6.1.3 Новые технологии следует регулярно рассматривать и оценивать с точки зрения их потенциала снижать риски для продукции и процессов.
PAT характеризуются тремя взаимосвязанными элементами: непрерывностью, автоматическим контролем и мониторингом. К PAT, помимо прочего, относятся:
- термометрия и измерение давления в непрерывно работающем стерилизаторе;
- непрерывный мониторинг содержания частиц в производственной среде;
**- непрерывный мониторинг микроорганизмов, находящихся в воздухе производственной среды;**
- автоматическое испытание на целостность фильтров.
**В производственных процессах с высокой степенью непрерывности микробную контаминацию можно выявить на ранних этапах путем проведения частых или непрерывных измерений.**
Испытания в режиме реального времени могут повысить уровень обеспечения качества продукции, и возможность их применения должна оцениваться. Их результаты могут служить основанием для более быстрого выпуска продукции.
В случае внедрения испытаний в режиме реального времени должны выполняться следующие требования:
- испытания в режиме реального времени должны быть запланированы и документироваться;
- PAT должны быть встроены в производственный процесс;
- требования к калибровке и контролю устройств PAT, применяемых при испытаниях в режиме реального времени, должны быть обоснованы.
Примечание 1 - Подробная информация приведена в EU GMP, приложение 17 [[39]](#p101642) <*>.
---
<*> В Российской Федерации для производства лекарственных средств действуют "Правила надлежащей производственной практики Евразийского экономического союза", утвержденные Решением Совета Евразийского экономического союза от 3 ноября 2016 г. N 77.
*Примечание* 2 - Повышенный уровень гарантии стерильности обеспечивает большую уверенность в безопасности продукта для пациентов; однако количественно измерить стерильность невозможно, так как невозможно выявить микроорганизм, который отсутствует. Передовая система асептического процесса, включающая устойчивый процесс, разработанный с учетом оценки рисков, контроль микробной контаминации и управление рисками, может служить основанием для обсуждения с регуляторным органом возможности выпуска продукции на основе результатов контроля процесса без проведения испытания на стерильность. Например, автоматизированный процесс, выполняемый в изоляторной системе, при котором отсутствует рутинное вмешательство операторов в критическую производственную зону и проводится непрерывный мониторинг критических контрольных параметров, нежизнеспособных частиц (NVP) и жизнеспособных частиц для каждой серии продукта с возможностью оперативного выявления несоответствий, может обеспечить условия для одобрения регуляторным органом выпуска готовой продукции без проведения испытания на стерильность, так как используемые технологии обеспечивают более высокий уровень гарантии стерильности и, следовательно, безопасности пациентов по сравнению с традиционным асептическим процессом в чистых помещениях.
6.1.4 Уровень обеспечения качества, а следовательно, и безопасности пациентов, повышается при совместном применении и контроле следующих элементов в рамках надежной системы управления рисками для качества:
- принципы разработки продукции QbD;
- PAT, включая испытания в режиме реального времени, которые обеспечивают подтверждение качества готовой продукции на основе информации, полученной входе производственного процесса;
**- углубленные знания о продукции;**
- всестороннее понимание производственных процессов.
#### 6.2 Проектирование процесса
Исходные данные для проектирования должны включать полное описание планируемого для производства продукта, включая, при необходимости, особенности обработки и меры безопасности.
*Примечание* - Наиболее важным аспектом при определении стратегии и порядка асептического процесса является полное понимание продукции, планируемой к производству.
*Пример* - Материалы с высокой сенсибилизирующей активностью, высокоактивные вещества, вирусы или радиофармацевтические препараты.
Необходимо определить весь производственный процесс: от исходного сырья и компонентов до асептического упаковывания в конечную упаковку. Должен быть установлен каждый этап обработки и технологических операций производственного процесса. Оценка использования ручных или автоматизированных операций должна проводиться на основе документированной оценки рисков.
Необходимо установить допустимое максимальное время выполнения каждой технологической операции асептического процесса, которое, по возможности, должно быть минимальным. Примеры включают, но не ограничиваются следующими:
a) время хранения приготовленной нерасфасованной продукции до проведения стерилизующей фильтрации (если применимо);
b) время хранения стерилизованных компонентов до их использования;
c) операции наполнения или асептической сборки;
d) время хранения стерильной нерасфасованной продукции до операции наполнения;
e) мойка и стерилизация компонентов;
f) время экспозиции стерилизованных контейнеров и укупорочных средств в критической производственной зоне (включая операции наполнения) до их укупорки.
#### 6.3 Оценка рисков
Для оценки каждого элемента должны применяться соответствующие инструменты анализа рисков.
Критерии приемлемости должны быть установлены до проведения оценки рисков.
Примечание 1 - Руководство по порядку проведения оценки рисков приведено в ИСО 14971 и ICH Q9 [[41]](#p101646).
*Примечание* 2 - Риск представляет собой сочетание вероятности возникновения и тяжести последствий. Цель асептического производства - выпуск продукции, свободной от микробной контаминации, поскольку контаминация продукции может причинить вред. В настоящем стандарте тяжесть последствий для пациента по умолчанию считается высокой.
Для упрощения оценки асептический процесс может быть разделен на отдельные блоки или операции (например, подача продукта, наполнение, лиофилизация), для каждого из которых проводится отдельная оценка риска. Полученные оценки риска могут быть объединены для формирования профиля риска всего асептического процесса.
Примечание 3 - Дополнительные сведения приведены в [приложении B](#p101004).
#### 6.4 Определение критических контрольных точек и параметров процесса
В ходе проектирования процесса и оценки рисков должны быть определены критические контрольные точки и, если применимо, установлены их допустимые уровни. Критические контрольные точки должны быть задокументированы как результат проектирования процесса.
*Примечание* - Критические контрольные точки представляют собой определенные аспекты асептического процесса, в которых существует опасность в виде определенного риска для успешного выполнения процесса. Они часто находятся там, где может произойти микробная контаминация продукции, например при воздействии производственной среды на продукцию или компоненты первичной упаковки, а также при вмешательствах персонала либо при сочетании этих факторов. Для критической контрольной точки устанавливают допустимый уровень, позволяющий контролировать опасность. С целью предупреждения нарушения данного уровня осуществляют мониторинг.
Разработанный процесс должен предусматривать порядок мониторинга критических контрольных точек и проведение анализа этих данных (см. [8.3.2](#p100942)).
Критические параметры процесса (CPP) и показатели качества процесса должны быть определены и оцениваться (контролироваться) на каждом этапе производства для обеспечения стерильности продукции. Влияние каждого параметра на показатели качества оценивают с целью определения CPP, связанных со стерильностью.
#### 6.5 Обработка и технологические операции
Автоматизированные процессы должны внедряться там, где это возможно, учитывая их преимущества, такие как более высокая надежность, снижение риска ошибок персонала, безопасность операторов и улучшение качества продукции.
Процессы обработки продукта должны быть спланированы таким образом, чтобы минимизировать выделение частиц и гарантировать, что первичный воздух до контакта с открытой продукцией не будет контаминирован.
*Примечание* - Под "первичным воздухом" понимается воздух, профильтрованный через фильтры тонкой очистки (HEPA) или фильтры сверхвысокой эффективности очистки (ULPA). Первичный (однонаправленный) воздух, как правило, подается через воздухораспределительную панель и до контакта с критическими поверхностями или продуктом не контактирует с другими поверхностями.
#### 6.6 Производственная среда и воздухоподготовка
Производственная среда должна быть спроектирована в соответствии с ИСО 14644-4, установлена и квалифицирована на соответствие требованиям ИСО 14644-1 к чистым помещениям и чистым зонам, а также должна выдерживать строгий контроль микробной контаминации, если иное не обосновано.
Для обеспечения условий асептического процесса должны быть внедрены программы контроля и мониторинга производственной среды.
*Примечание* 1 - Могут применяться ИСО 14644-2 и ИСО 14644-3 <*>.
---
<*> В Российской Федерации для производства лекарственных средств действуют "Правила надлежащей производственной практики Евразийского экономического союза", утвержденные Решением Совета Евразийского экономического союза от 3 ноября 2016 г. N 77; требования к программам мониторинга приведены в приложении 1 данных Правил.
Примечание 2 - Дополнительные рекомендации по классификации чистых помещений приведены в [приложении D](#p101206).
При проектировании производственной среды необходимо учитывать:
a) планировку ЗАП, включая:
1) физические характеристики помещения(ий);
2) разделение зон по классам чистоты;
3) потоки персонала и материалов (например, сырья, компонентов, отходов);
4) разделение операций (например, подготовка компонентов, подготовка продукта, наполнение);
b) требования к воздухообработке в ЗАП, включая:
1) скорость воздушных потоков;
2) перепады давления (при необходимости);
3) характер воздушных потоков (включая направление потоков);
4) температуру и влажность;
c) мониторинг механических частиц и микроорганизмов;
d) подведение и удаление технологических сред;
e) передачу и удаление материалов;
f) очистку и дезинфекцию;
g) одежду и процедуры переодевания персонала;
h) доступ для ремонта и технического обслуживания.
Примечание - Персонал считается основным источником контаминации в производственной среде. Использование барьерных систем, исключающих непосредственный контакт персонала с производственной средой (например, изоляторов и RABS), является эффективным способом снижения рисков контаминации. Изоляторные системы могут размещаться в помещениях с менее строгими требованиями к классу чистоты (см. [5.4.3](#p100269) и ИСО 13408-6).
#### 6.7 Материалы
##### 6.7.1 Поверхности в зоне асептического процесса должны:
a) быть гладкими и непроницаемыми (включая элементы оснащения, например выключатели, розетки);
b) быть прочными, надежными и выделять минимальное количество частиц;
c) быть легкодоступными и удобными для очистки, с минимальным количеством выступов или углублений;
d) выдерживать воздействие моющих и дезинфицирующих средств.
6.7.2 В проекте асептического производства должны использоваться строительные материалы, обеспечивающие защиту персонала от воздействия опасных веществ (например, радиации), если это требуется.
*Примечание* - Для защиты персонала от воздействия опасных веществ могут использоваться барьерные системы, например изоляторные системы.
#### 6.8 Персонал
##### 6.8.1 Общие положения
Персонал считается основным источником контаминации в зоне асептического процесса.
##### 6.8.2 Обучение
Операторы должны проходить обучение и обладать знаниями и навыками, необходимыми для компетентного выполнения своих функций. Цели обучения и критерии оценки его результатов должны быть задокументированы до начала программы обучения.
Программа обучения может включать:
a) требования надлежащей производственной практики (GMP);
b) основы микробиологии и асептические техники;
c) конкретные стандартные операционные процедуры;
d) специальные требования по обработке продукта;
e) эксплуатацию оборудования;
f) правила гигиены;
g) контроль контаминации;
h) требования к одежде для чистых помещений и переодеванию.
Обучение должно документироваться. Повторное обучение должно проводиться через установленные интервалы или в случае изменения процесса.
Успешное прохождение программы обучения должно завершаться квалификацией оператора. Должна вестись соответствующая документация, а повторная квалификация персонала - проводиться через установленные интервалы.
*Примечание* 1 - Использование мониторинга персонала, автоматизированного сбора данных и аналитики для выявления негативных тенденций в работе может снизить риск ошибок операторов.
*Примечание* 2 - Включение в программу обучения имитационных сценариев или технологий виртуальной реальности может быть полезным инструментом для подготовки операторов.
*Примечание* 3 - Внедрение нового асептического процесса или операции асептического производства может потребовать проведения дополнительного обучения.
*Примечание* 4 - Как правило, квалификация операторов включает успешное ежегодное участие как минимум в одной имитации асептического процесса.
В случае неблагоприятных событий может потребоваться дополнительная или более частая повторная квалификация персонала, задействованного в процессе.
##### 6.8.3 Здоровье
Персонал, назначенный для работы в чистом помещении или контролируемой среде, обязан сообщать руководству о любых проблемах со здоровьем, которые могут повлиять на качество продукции или привести к контаминации производственной среды, в которой осуществляется асептический процесс. К таким состояниям относятся, помимо прочего:
a) лихорадка;
b) кашель;
c) заболевания дыхательных путей;
d) расстройства желудочно-кишечного тракта;
e) экзема;
f) кожная сыпь;
g) солнечный ожог;
h) инфекции носа и глаз.
Руководство должно принимать решение о том, может ли сотрудник с подобными проблемами со здоровьем участвовать в асептическом процессе или входить в контролируемую среду.
##### 6.8.4 Вмешательства
**Вмешательства, выполняемые операторами, должны быть определены и задокументированы как критические контрольные точки (см. [6.4](#p100343) и [8.2.2](#p100814)).**
*Примечание* - Риски, связанные с количеством и характером вмешательств, выполняемых операторами, могут быть снижены за счет автоматизации.
Вмешательства, а также связанные с ними риски и меры контроля должны включаться в программы обучения и квалификации операторов.
##### 6.8.5 Обслуживающий персонал
Обслуживающий персонал должен пройти обучение, позволяющее усвоить основные требования GMP и правила гигиены, необходимые для асептического производства. Квалификация компетентности распространяется на всех сотрудников, входящих в критическую производственную зону или прилегающее чистое помещение в условиях рутинной производственной деятельности, включая оснащенное состояние (состояние "покоя").
*Примечание* - Это требование не распространяется на периоды остановки производства.
##### 6.8.6 Система одежды для чистых помещений
Система одежды для чистых помещений должна быть разработана таким образом, чтобы минимизировать риск контаминации на основе оценки конкретных вмешательств, выполняемых в асептической среде, с учетом наличия барьерных систем и класса зоны асептического процесса.
Система одежды для чистых помещений должна быть подробно описана в спецификации на системы одежды, включая все необходимые предметы одежды, другие принадлежности и их упаковку, а также необходимость их стерилизации, если это применимо.
Спецификация на систему одежды для чистых помещений должна быть дополнена подробным описанием этапов надевания и снятия одежды, включая необходимые процедуры дезинфекции.
*Примечание* 1 - Процесс снятия одежды может иметь важное значение для защиты операторов и производственной среды от контаминации потенциальными или известными контаминантами, например химическими или биологическими.
Должна быть оценена пригодность системы одежды для чистых помещений в отношении этапов ее надевания и снятия, включая асептическое обращение с упакованными стерильными предметами одежды (если применимо) и необходимые процедуры дезинфекции.
**Квалификация системы одежды для чистых помещений должна включать проверку:**
- дизайна системы одежды, включая материалы и удобство использования;
- асептических этапов надевания и снятия одежды, включая необходимые помещения для переодевания;
- процедур дезинфекции и асептического извлечения из SBS;
- всех сотрудников, работающих в критических зонах.
Примечание 2 - Дополнительные рекомендации по проведению квалификации системы одежды для чистых помещений приведены в [приложении G](#p101406).
Для процессов стирки, очистки и, при необходимости, повторной стерилизации многоразовой одежды должна быть разработана отдельная программа квалификации, обеспечивающая:
a) сохранение минимальных эксплуатационных характеристик одежды;
b) соответствие процесса установленным инструкциям;
**c) воспроизводимость процесса;**
d) контроль выявленных рисков и эффективность этого контроля.
Описание системы одежды для чистых помещений, этапов надевания и снятия одежды, а также связанных рисков, мер контроля и требований к квалификации и повторной квалификации должно быть задокументировано в CCS (см. [раздел 7](#p100520)).
#### 6.9 Оборудование для асептического процесса
##### 6.9.1 Общие положения
Оборудование для асептического процесса должно соответствовать своему назначению. Оно должно быть спроектировано, произведено и квалифицировано таким образом, чтобы обеспечить поддержание условий асептического процесса.
**Оборудование или его части, находящиеся в критической производственной зоне, должны:**
- подвергаться стерилизации и асептической сборке либо подвергаться дезинфекции поверхности до начала асептического процесса (части, контактирующие с продукцией, должны быть стерильными);
- быть простыми в сборке и иметь минимальное количество соединений.
Оборудование должно быть спроектировано таким образом, чтобы минимизировать или исключить вмешательства операторов в ходе асептического процесса и, где это возможно, обеспечивать физический барьер между оператором и стерильной продукцией и ее компонентами.
Требования к калибровке оборудования должны быть задокументированы. Конструкция оборудования должна минимизировать требования к техническому обслуживанию и необходимость регулировки в ходе процесса.
##### 6.9.2 Автоматизированные процессы и роботы
**Автоматизированное производственное оборудование, включая роботов, должны иметь возможность очистки и дезинфекции либо, при необходимости, стерилизации. Их конструкция должна обеспечивать минимизацию или предпочтительно отсутствие выделения частиц.**
Автоматизированное производственное оборудование должно быть оснащено достаточными средствами защиты от непреднамеренного или несанкционированного изменения запланированного процесса, которые должны документироваться. Работа программируемого автоматизированного производственного оборудования должна быть верифицирована на соответствие проектной спецификации процесса. При разработке проектных спецификаций необходимо предусмотреть доступность для обслуживания и ремонта.
Примечание - Дополнительные рекомендации по закрытым системам и роботам приведены в [приложении F](#p101374).
##### 6.9.3 Одноразовые системы и соединительные устройства
Одноразовые системы для асептического производства должны соответствовать требованиям технологического процесса для конкретного продукта и обеспечивать сохранение стерильности в условиях эксплуатации, а также проходить оценку на протяжении всего срока использования.
Выбор оптимального решения для конкретного применения зависит от ряда факторов, таких как обрабатываемый материал, используемые соединения [трубки (трубопроводы)], требования к потоку, условия процесса хранения и транспортирования, а также наличие пространства для обеспечения соответствующей среды для сборки, системы SIP и оборудования для сварки труб. При проектировании одноразовых систем необходимо учитывать условия хранения системы до ее использования, срок годности и диапазон размеров компонентов.
Одноразовые системы должны быть совместимы с производимым продуктом. Если одноразовая система предназначена для использования в качестве закрытой системы или контейнера, ее целостность должна быть валидирована, включая целостность всех стерильных соединений и трубок. При верификации целостности отдельных компонентов одноразовой системы проверяют, включая (но не ограничиваясь) следующее:
- утечку в местах соединений;
- наличие точечных отверстий.
Как минимум, системы должны подвергаться визуальному осмотру на предмет потери целостности до, во время и после использования.
##### 6.9.4 Вспомогательное оборудование и инженерные системы
Трубопроводы, воздуховоды и другие инженерные коммуникации должны быть установлены таким образом, чтобы они не создавали ниш, негерметизированных отверстий или поверхностей, затрудняющих очистку.
Трубопроводы, шланги и кабели по возможности должны прокладываться во внешних обслуживающих зонах или каналах. Точки подключения энергопитания, распределительные щиты, электророзетки и соединения должны быть спроектированы и установлены так, чтобы облегчать регулярную очистку и предотвращать накопление загрязнений в закрывающих крышках (заглушках) и за ними. В тех случаях, когда использование защитных корпусов или кожухов неизбежно (например, в распределительных щитах оборудования), они должны быть герметизированы для предупреждения контаминации производственной среды и открываться только тогда, когда производство продукции не осуществляется.
Вспомогательное оборудование должно быть очищено и продезинфицировано перед внесением в производственную среду.
*Примечание* - Наилучшей практикой является хранение вспомогательного оборудования в зоне, а не его регулярное внесение и вынос из зоны. Хранение оборудования под защитными чехлами в период простоя предотвращает контаминацию и необходимость дополнительной очистки.
Раковины и сливы не должны располагаться в критических производственных зонах и зонах прямой поддержки. В случае подключения к технологическому оборудованию дренажей должны использоваться соответствующие устройства для предотвращения от обратного потока. В зонах косвенной поддержки раковины и сливы должны быть пригодны для дезинфекции, при этом между оборудованием или раковиной и дренажной системой должны быть предусмотрены воздушные разрывы для предотвращения обратной контаминации. Напольные трапы в зонах косвенной поддержки должны быть пригодны для дезинфекции, оборудованы гидрозатворами или водяными ловушками и герметично закрываться, когда не используются.
В случаях, когда требуется промывка закрытой системы (например, при производстве цитотоксических препаратов), должны быть предусмотрены меры по обособленному сбору и удалению контаминированных сточных вод.
## 6.10 Компоненты
На все компоненты, входящие в состав готовой продукции, должны быть разработаны письменные спецификации, содержащие критерии приемлемости, включая требования к бионагрузке или стерильности, уровню бактериальных эндотоксинов и упаковке, если это необходимо. Все компоненты должны храниться и обрабатываться таким образом, чтобы предотвращать ухудшение их характеристик, контаминацию или неправильную идентификацию.
#### 6.11 Требования безопасности, связанные с продукцией
Для продукции, представляющей опасность для персонала, другой продукции или производственной среды, должна применяться эффективная и задокументированная стратегия сдерживания (локализации контаминантов) в рамках асептического контроля контаминации.
См. также [6.2](#p100324) и [6.3](#p100336). При проектировании процесса и проведении оценки рисков должны учитываться как минимум следующие факторы:
a) тип опасности (например, радиационная, коррозионная, канцерогенная, инфекционные агенты, аэрозоли, образующиеся при наполнении, порошки при лиофилизации, проливы жидкостей);
**b) путь воздействия (например, ингаляционно, путем контакта с кожей);**
c) доза воздействия;
d) технологические операции и манипуляции, связанные с продукцией;
e) упаковка;
f) непреднамеренное высвобождение (например, действия при проливах).
Должны быть разработаны стратегии, предусматривающие либо деактивацию остаточной опасной продукции, либо ее удаление из ЗАП, либо оба этих подхода по завершении процесса.
#### 6.12 Асептический процесс упаковывания в конечную упаковку
Контейнеры и укупорочные средства должны быть стерильными и при необходимости апирогенными. Герметизирующие материалы, такие как силикон, должны быть стерильными и совместимыми с продукцией.
Пригодность системы упаковки для обеспечения целостности ее микробного барьера и, как следствие, стерильности продукции на протяжении всего срока годности должна быть подтверждена и задокументирована.
*Пример* - Примерами испытаний на целостность (герметичность) системы упаковки являются испытание с погружением, микробиологические испытания с использованием тест-штаммов, определение "точки пузырька", испытание методом внутреннего давления (вакуумирования), испытание с помощью индикаторного (красящего) раствора, испытание методом свечения (с использованием высокочастотного электрического тока), испытание на наличие выделения пузырьков газа (для аэрозолей).
#### 6.13 Управление технологическими потоками
##### 6.13.1 Сдерживание (локализация)
Зоны сдерживания (локализации) должны определяться на основании опасностей, связанных с технологической операцией асептического процесса. В случаях, когда основной задачей является обеспечение защиты оператора, полезным может быть создание первичных и вторичных зон сдерживания (локализации), предназначенных для защиты как продукции, так и оператора от контаминации.
При планировании мер по сдерживанию (локализации) контаминантов следует учитывать необходимость локализации остатков продукции и потенциальное воздействие на персонал на протяжении всего производственного процесса, включая уборку помещений и техническое обслуживание оборудования (например, замену контаминированных фильтров).
Конструкция передаточных систем, включая ручные, должна обеспечивать защиту зоны асептического процесса от проникновения контаминантов извне и, в случае работы с опасной продукцией, предотвращать выход контаминантов наружу. Объекты, перемещаемые из зоны более низкого класса чистоты в зону более высокого класса, должны подвергаться биодеконтаминации до уровня чистоты, не ниже уровня производственной среды, в которую они вносятся.
##### 6.13.2 Перекрестная контаминация
Для минимизации риска перекрестной контаминации продукции, а также микробной контаминации, должны применяться стратегии выделения (обособления), такие как физические барьеры, аэродинамические барьеры, пространственное и временное зонирование. Воздушные потоки и перепады давлений должны быть спроектированы таким образом, чтобы удалять контаминанты, находящиеся в воздухе, или перемещать их из зоны более высокого класса чистоты в зону более низкого класса. В случаях, когда основной задачей является обеспечение защиты персонала, воздушные потоки и перепады давлений могут быть спроектированы так, чтобы предотвращать выход контаминантов в зону более низкого класса чистоты.
Специфичные для процесса стратегии очистки и дезинфекции должны быть задокументированы.
Разработанный асептический процесс должен учитывать наличие остатков продукции и компонентов, а также моющих и дезинфицирующих средств как в ходе асептической операции, так и после нее, и включать меры контроля по поддержанию таких остатков на приемлемом уровне.
##### 6.13.3 Передача объектов в зону асептического процесса
Передача объектов (оборудование, материалы и т.п.) в ЗАП осуществляется только в соответствии с установленными процедурами. Передаваемые в контролируемую среду объекты должны иметь уровень чистоты, соответствующий данной среде. Процедуры передачи объектов должны быть валидированы. При разработке процедур передачи необходимо учитывать как минимум следующие факторы:
a) расположение и порядок загрузки объектов (для исключения экранирования поверхностей);
b) метод биодеконтаминации поверхностей (ручной или автоматизированный);
c) разделение контролируемых сред;
d) наличие остатков моющих и дезинфицирующих средств;
e) эргономику передаточной системы;
f) упаковку объектов, включая проверку ее целостности, соответствующую предполагаемому производственному процессу и контролируемой среде.
В случаях, когда передаваемые объекты упакованы как стерильные, должна быть внедрена стратегия верификации целостности упаковки для гарантий сохранения стерильности объектов от момента стерилизации до использования, включающая метод и частоту проведения испытаний или проверок с установленными критериями приемлемости (включая требования, приведенные в [7.4](#p100670)).
Многослойная упаковка может использоваться в качестве защитного барьера или способа разделения сред при передаче объектов в ЗАП. Использование многослойной упаковки может исключить необходимость проведения биодеконтаминации поверхности упаковки во время процесса передачи, однако это должно быть определено заранее и подлежит валидации.
##### 6.13.4 Удаление объектов
Объекты (например, продукция, оборудование и материалы) должны удаляться из классифицированных зон только в соответствии с установленными процедурами. Процедуры удаления объектов должны быть валидированы для подтверждения того, что чистота воздуха в классифицированной зоне не нарушается.
##### 6.13.5 Обращение с отходами
Отходы должны быть отделены от компонентов и продукции для предотвращения перекрестной контаминации или их непреднамеренного использования. Отходы должны удаляться из зоны асептического производства по маршруту, отличному от маршрута готовой продукции, либо быть физически изолированы от готовой продукции и четко обозначены как отходы, если используется один и тот же маршрут.
Обращение с отходами должно осуществляться таким образом, чтобы минимизировать их скопление в пределах ЗАП.
При производстве опасной продукции твердые и жидкие отходы, образующиеся при проведении очистки, должны собираться в герметичные емкости (должна проводиться их локализация).
#### 6.14 Продолжительность производственного процесса
При проектировании процесса производства продукции должна учитываться его предполагаемая продолжительность (то есть количество единиц продукции в серии). Для ручных процессов необходимо учитывать влияние утомляемости операторов на воспроизводимость операций.
Продолжительность воздействия (экспозиции) производственной среды на продукцию должна быть сведена к минимуму. На продолжительность производственного процесса могут влиять следующие факторы, которые должны учитываться при проектировании:
a) время обработки;
b) размеры критической зоны;
c) площадь открытой продукции и контейнера, подвергающаяся экспозиции производственной среды;
d) время сборки и установки объектов;
e) промежутки времени между процедурами деконтаминации;
f) ручные или автоматизированные процессы;
g) количество запланированных вмешательств;
h) вероятность незапланированных вмешательств.
### 7 Стратегия контроля контаминации
#### 7.1 Общие положения
Производитель должен внедрить CCS. Как минимум, стратегия должна учитывать результаты оценки рисков (см. [6.1](#p100285)) и охватывать следующие аспекты:
a) программы очистки и дезинфекции;
b) программы стерилизации, включая использование необходимых SBS для поддержания стерильности, а также контроль уровня эндотоксинов и процессы депирогенизации;
c) программы технического обслуживания и калибровки;
d) программу мониторинга производственной среды;
e) сдерживание (локализацию) высокоактивных или токсичных веществ;
f) контроль исходного сырья и компонентов (программы управления поставщиками и входного контроля качества);
g) программы обучения и квалификации персонала;
h) системы одежды для чистых помещений и процедуры переодевания.
#### 7.2 Программы очистки и дезинфекции
##### 7.2.1 Общие положения
Необходимо рассмотреть и задокументировать следующие детали:
a) необходимо определить программу очистки и дезинфекции ЗАП;
b) должны быть установлены процедуры для оценки, утверждения и контроля применения моющих и дезинфицирующих средств;
**c) моющие и дезинфицирующие средства, применяемые для одной и той же поверхности, должны быть совместимы между собой;**
d) необходимо хранить записи, подтверждающие выполнение процедур очистки и дезинфекции;
e) удаление остатков дезинфицирующих и моющих средств с критических поверхностей (с разделением их на "контактирующие с продукцией" и "неконтактирующие с продукцией") должно быть валидировано.
*Примечание* - Остатки моющих средств могут снижать эффективность дезинфекционных средств;
f) ЗАП должны подвергаться очистке и дезинфекции для обеспечения надлежащего контроля производственной среды на основе анализа тенденций данных о производственной среде, оценки контаминации продукции, а также с учетом частоты использования и характера асептического процесса;
g) емкости для дезинфицирующих и моющих средств, а также другое оборудование для ручной очистки, используемое в ЗАП, должно быть предназначено исключительно для этой зоны;
h) должны соблюдаться инструкции производителя в отношении хранения и использования моющих и дезинфицирующих средств, за исключением случаев, когда альтернативные процедуры обоснованы и валидированы;
i) дезинфицирующие и моющие средства, используемые в критической производственной зоне и зонах прямой поддержки, должны быть стерильными;
j) оборудование должно маркироваться и идентифицироваться для обеспечения прослеживаемости операций очистки;
k) емкости для моющих и дезинфицирующих средств должны иметь маркировку как минимум с указанием наименования средства и даты окончания срока годности.
##### 7.2.2 Очистка
Документированный план очистки должен включать как минимум следующее:
a) утвержденные средства для очистки, порядок разведения для получения рабочего раствора, утвержденные условия хранения и методы стерилизации (если применимо);
b) процедуры очистки, основанные на валидированных методах (если применимо) (см. [7.2.5](#p100578));
c) вспомогательные средства для очистки, их техническое обслуживание, а также стерилизацию и хранение (если применимо);
d) продолжительность и периодичность проведения очистки;
e) распределение обязанностей;
f) контроль остатков моющих и дезинфицирующих средств;
g) периодичность и объем валидации процедуры очистки;
h) ведение записей об очистке;
i) обучение операторов и периодичность их квалификации.
##### 7.2.3 Дезинфекция
Документированный план дезинфекции должен включать как минимум следующее:
a) утвержденные и валидированные дезинфицирующие средства, степень разведения для получения рабочего раствора, предполагаемую температуру применения, утвержденные условия и сроки хранения, а также методы стерилизации (если применимо).
*Примечание* - Федеральный закон США о средствах против насекомых, грибков и грызунов (FIFRA) и Европейский регламент по биоцидным продуктам (BPR) являются примерами применимых нормативных актов по регистрации и одобрению дезинфицирующих средств <*>;
---
<*> В Российской Федерации действуют "Правила регулирования обращения дезинфицирующих, дезинсекционных и дезакаризационных средств ветеринарного назначения на таможенной территории Евразийского экономического союза", утвержденные Решением Совета ЕЭК от 12 декабря 2023 г. N 150.
b) процедуры дезинфекции, порядок нанесения дезинфицирующих средств, требуемое время экспозиции и меры обеспечения безопасности персонала, основанные на валидированных методиках (если применимо);
c) вспомогательные средства для дезинфекции, их обслуживание, а также стерилизацию и хранение (если применимо);
d) контроль остатков моющих и дезинфицирующих средств и при необходимости последующую очистку после дезинфекции;
e) продолжительность и периодичность проведения дезинфекции;
**f) распределение обязанностей;**
g) периодичность и объем валидации процедуры дезинфекции;
h) ведение записей о дезинфекции;
i) использование в ротации более чем одного дезинфицирующего средства, включая применение спорицидного агента, за исключением случаев, когда используется исключительно спорицидное средство (например, при автоматизированном процессе дезинфекции в изоляторной системе);
j) обучение операторов и периодичность оценки их компетентности.
##### 7.2.4 Оборудование, используемое для очистки и дезинфекции в ЗАП
Оборудование, используемое при очистке и дезинфекции в ЗАП, должно иметь соответствующую конструкцию и быть одобрено для применения. Если применимо, оборудование должно быть предназначено исключительно для отдельной производственной зоны или критической производственной зоны.
Предполагаемое использование оборудования для очистки или дезинфекции в ЗАП должно быть проанализировано и проведена соответствующая оценка. Для применения оборудования в ЗАП должны учитываться следующие характеристики:
a) образование частиц (как при влажной, так и при сухой очистке);
b) совместимость со стерилизацией;
c) упаковка, обеспечивающая стерильную передачу оборудования в ЗАП.
##### 7.2.5 Валидация процедуры очистки
**Валидация процедуры очистки должна проводиться с применением подходов управления рисками для качества и документироваться.**
*Примечание* 1 - Необходимость проведения валидации процедуры очистки определяется его сложностью и критичностью. Например, валидация мытья пола в коридоре общего назначения класса 8 по ИСО 14644-1:2015 не требуется.
Валидация процедуры очистки должна охватывать как минимум следующие аспекты:
a) критерии приемлемости для удаления химической и физической контаминации (механических частиц);
b) пределы обнаружения и методы анализа;
**c) применимость валидации.**
*Примечание* 2 - Требования к валидации процедуры очистки могут различаться в зависимости от ситуации. Например, очистка оборудования между обработкой разных серий одной и той же продукции отличается от очистки того же оборудования перед производством другой продукции;
d) вариабельность процесса (например, интенсивная и неинтенсивная ручная очистка);
e) воспроизводимость.
##### 7.2.6 Валидация процедуры дезинфекции
Необходимость проведения и объем валидации процедуры дезинфекции должны определяться на основе документированной оценки рисков.
Валидация дезинфекции должна учитывать как минимум следующие аспекты:
a) ожидаемую микробную контаминацию;
b) целевые микроорганизмы (например, споры, вирусы, бактерии, грибы), загрязненность поверхностей и требуемый уровень дезинфекции;
c) применяемую дозу дезинфицирующего средства, температуру использования и время экспозиции.
*Примечание* - Под температурой использования понимается, например: при комнатной температуре, в охлажденном или нагретом состоянии;
d) распределение и покрытие поверхностей;
e) нейтрализацию и удаление остатков;
f) вариабельность процесса;
g) воспроизводимость.
##### 7.2.7 Очистка и дезинфекция оборудования
Производитель медицинской продукции должен разработать документированную программу очистки и дезинфекции оборудования. Все записи о проведении очистки и дезинфекции оборудования необходимо хранить. Программа должна охватывать как минимум следующие аспекты:
a) уровни остаточных количеств моющих и дезинфицирующих средств, подлежащие контролю. Они должны быть установлены как максимально допустимые и обоснованные;
b) процедуры очистки и дезинфекции критических поверхностей. Они должны быть установлены, провалидированы и задокументированы, должны обеспечивать удаление остатков до заданных уровней.
*Примечание* 1 - Остатки могут снижать эффективность последующей дезинфекции и стерилизации;
c) эффективность процедур очистки и дезинфекции.
*Примечание* 2 - Рекомендации по CIP приведены в ИСО 13408-4.
##### 7.2.8 Процедуры очистки и дезинфекции
**Процедуры очистки или дезинфекции должны содержать:**
a) место проведения очистки или дезинфекции;
b) процедуры разборки, очистки и сборки;
c) утвержденные моющие и дезинфицирующие средства и инструменты, включая их концентрацию, используемый объем, класс или спецификацию чистоты, предварительную обработку (например, стерилизацию), а также утвержденные условия и сроки хранения;
d) меры по защите очищенного оборудования или его частей от повторной контаминации;
e) параметры чистоты (например, допустимые пределы остатков), которые необходимо достичь;
f) меры контроля, обеспечивающие соответствие параметрам чистоты;
g) график и распределение обязанностей по проведению очистки и/или дезинфекции;
h) порядок или последовательность выполнения очистки или дезинфекции.
#### 7.3 Стерилизация
##### 7.3.1 Общие положения
Исходные материалы, промежуточная продукция и компоненты, передаваемые в критическую производственную зону, должны быть стерилизованы с использованием подходящего и валидированного процесса стерилизации. Выбранный процесс стерилизации должен быть обоснован.
**Критические поверхности оборудования, включая поверхности непрямого контакта с продукцией, а также компоненты (например, исходные материалы, входящие непосредственно в состав продукции, и суспензии-полуфабрикаты, подготовленные заранее), которые контактируют с асептически производимой продукцией либо с ее конечным стерилизованным контейнером и укупорочными средствами, должны быть стерилизованы посредством подходящего и валидированного процесса стерилизации. Выбранный процесс стерилизации должен быть обоснован.**
##### 7.3.2 Процессы стерилизации
Процессы стерилизации должны:
a) быть провалидированы, контролироваться и мониторироваться для подтверждения их эффективности;
b) проходить повторную квалификацию через установленные интервалы.
*Примечание* - Дополнительные рекомендации и требования по повторной квалификации процессов стерилизации приведены в ИСО 11135, серии стандартов ИСО 11137, серии стандартов ИСО 17665, ИСО 20857, ИСО 14160, ИСО 14937 или ИСО 13408-5 <*>.
---
<*> Требования к процессам стерилизации лекарственных средств приведены в "Правилах надлежащей производственной практики Евразийского экономического союза", утвержденных Решением Совета ЕЭК от 3 ноября 2016 г. N 77 и соответствующих фармакопейных статьях.
##### 7.3.3 Оборудование для стерилизации
Оборудование для стерилизации должно:
a) быть квалифицировано для подтверждения пригодности по назначению;
**b) проходить регулярное техническое обслуживание, обеспечивающее сохранность пригодности по назначению.**
Примечание - Стандарты ИСО, указанные в [примечании](#p100624) к 7.3.2, содержат требования и рекомендации по квалификации и техническому обслуживанию оборудования для стерилизации.
##### 7.3.4 Процедуры стерилизации
Процедуры стерилизации должны включать как минимум:
a) процедуры разборки, предварительной обработки, стерилизации и сборки (если применимо).
*Примечание* 1 - Для оборудования предпочтительнее применять процедуру SIP, чем разборку, стерилизацию и асептическую сборку;
b) тип процесса стерилизации, параметры процесса и их допустимые значения, а также требуемый SAL, который необходимо достичь;
c) меры контроля, обеспечивающие выполнение валидированного и установленного процесса стерилизации и соответствие параметрам процесса стерилизации.
*Примечание* 2 - Для стерилизованных объектов, используемых в асептическом производстве, рутинные испытания на стерильность не проводят для подтверждения стерильности. Надлежащее подтверждение стерильности может быть выполнено, например, путем обзора данных валидации стерилизации и параметров серийного цикла стерилизации;
d) процедуры, направленные на защиту стерилизованных материалов от повторной контаминации с использованием SBS или защитных чехлов, если это необходимо (см. [7.4](#p100670));
e) условия хранения и сроки хранения стерилизованных материалов (если применимо), исключающие повторную контаминацию.
Стерилизованные материалы должны быть четко отличимы от нестерилизованных.
Если продукция стерилизуется методом стерилизующей фильтрации, должны выполняться требования ИСО 13408-2.
Записи о стерилизации должны проверяться как часть записей о производстве при выпуске в обращение серии продукта, произведенного асептическим способом. Несоответствия в ходе процесса стерилизации подлежат формальному расследованию.
Поставщики услуг по проведению стерилизации (например, контейнеров и укупорочных средств) должны соответствовать тем же требованиям к процессам стерилизации, которые установлены на производственной площадке, осуществляющей стерилизацию.
##### 7.3.5 Обработка летальным стерилизующим агентом после асептического процесса
Под обработкой летальным стерилизующим агентом после асептического процесса понимается процесс финишной стерилизации с достижением заданного SAL, применяемый после асептического процесса. В случаях, когда продукция после асептического процесса подвергается летальной обработке, используют подходы, применяемые в стандартных процессах стерилизации для подтверждения достижения требуемого уровня летальности. Условия стерилизации определяются характеристиками продукции в сочетании с мерами контроля и рисками, связанными со всем асептическим процессом.
##### 7.3.6 Контроль бактериальных эндотоксинов
Обоснование необходимости контроля или снижения уровня бактериальных эндотоксинов для конкретного продукта или его компонентов должно быть задокументировано.
В случаях, когда для снижения уровня эндотоксинов на критических поверхностях используется соответствующий процесс, он должен быть валидирован для подтверждения заявляемого уровня снижения эндотоксинов.
Должны быть утверждены надлежащие процедуры очистки, сушки и хранения для контроля заданного уровня эндотоксинов.
Материалы, используемые для производства парентеральных лекарственных препаратов или иной продукции, для которой требуется или заявляется апирогенность, должны соответствовать установленному предельному уровню содержания бактериальных эндотоксинов. Установленный в спецификации предел должен быть обоснован. Это требование распространяется на сырье (включая воду, используемую в производственном процессе), промежуточную продукцию (например, нерасфасованный раствор или суспензия) и другие компоненты (например, элементы системы упаковки), используемые в производстве продукции.
##### 7.3.7 Процесс депирогенизации
Процессы депирогенизации должны:
- быть провалидированы, контролироваться и мониторироваться для подтверждения их эффективности;
- проходить повторную квалификацию через установленные интервалы.
*Примечание* 1 - Полимерные медицинские изделия (например, одноразовые мешки), укупорочные средства и/или контейнеры могут подвергаться депирогенизации с использованием процессов промывки, и/или формования при высоких температурах, и/или процессов экструзии до наполнения. Резиновые пробки могут быть приведены в апирогенное состояние путем многократных циклов мойки и промывки перед конечной стерилизацией.
*Примечание* 2 - ИСО 20857 содержит требования и рекомендации для процессов депирогенизации сухим жаром.
Оборудование для депирогенизации должно:
- пройти квалификацию для подтверждения пригодности по назначению;
- проходить регулярное технологическое обслуживание, обеспечивающее сохранение его пригодности по назначению.
*Примечание* 3 - ИСО 20857 содержит требования и рекомендации по квалификации и техническому обслуживанию оборудования для депирогенизации сухим жаром.
Заявляемый показатель снижения уровня эндотоксинов в формате десятичных логарифмов для процесса депирогенизации должен определяться с учетом продукции и возможностей производственного процесса, например источников происхождения, исходного уровня бактериальных эндотоксинов, эффективности процесса(ов) депирогенизации и установленного предела содержания эндотоксинов в готовом продукте.
*Примечание* 4 - Как показывает многолетний опыт, эффективность процесса депирогенизации оценивается на основании требования демонстрировать снижение уровня эндотоксинов не менее чем на три десятичных логарифма при использовании модельной смеси эндотоксинов. Применение принципов управления рисками и QbD показывает, что единый стандартный критерий снижения содержания эндотоксинов (то есть не менее чем на три десятичных логарифма) уже не является пригодным для всех процессов депирогенизации. Например, на поверхности стеклянных флаконов, сформованных при высоких температурах и немедленно упакованных, может присутствовать незначительное количество эндотоксинов на единицу объема до ополаскивания водой для инъекций, и требование подтвердить снижение их содержания на три десятичных логарифма в этом случае может оказаться избыточным. Напротив, для некоторых процессов ожидается высокий уровень содержания эндотоксинов, и тогда может потребоваться снижение их содержания более чем на три десятичных логарифма, чтобы обеспечить безопасный уровень бактериальных эндотоксинов в готовом продукте.
Уровень эндотоксинов должен определяться с использованием международно гармонизированного фармакопейного испытания на бактериальные эндотоксины или иного признанного стандарта, если только, учитывая особенности продукции, производитель не определит и письменно не установит альтернативную или модифицированную процедуру проведения испытания.
Примечание 5 - Методы испытаний на бактериальные эндотоксины, приведенные в Европейской Фармакопее (Ph. Eur) [[50]](#p101664), Японской Фармакопее (JP) [[46]](#p101656) и Фармакопее США (USP) [[51]](#p101666), являются международно гармонизированными <*>. Дополнительные рекомендации содержатся в ИСО 11737-3.
---
<*> Также гармонизированные методы испытаний на бактериальные эндотоксины приведены в Фармакопее ЕАЭС и Государственной Фармакопее Российской Федерации.
Если применимо, записи о депирогенизации должны проверяться как часть записей о производстве при выпуске в обращение серии продукта, произведенного асептическим способом. Несоответствия в ходе депирогенизации подлежат формальному расследованию.
Поставщики услуг по проведению депирогенизации (например систем упаковки) должны соответствовать тем же требованиям к процессам депирогенизации, которые установлены на производственной площадке, осуществляющей депирогенизацию.
#### 7.4 Обеспечение стерильности
7.4.1 Если стерилизованные объекты не могут быть переданы из стерилизатора непосредственно в критическую производственную зону под однонаправленным воздушным потоком класса 5 по ИСО (или эквивалентных), должны быть предусмотрены меры по контролю рисков для снижения вероятности повторной контаминации.
Для защиты стерилизованных объектов от повторной контаминации они должны быть герметично упакованы или помещены в одну или несколько SBS до проведения стерилизации.
Для снижения риска контаминации асептической среды могут использоваться многослойные SBS с несколькими стерильными слоями упаковки: по мере передачи из зоны более низкого класса в зону более высокого класса слои упаковки снимаются. В процессе передачи должны применяться соответствующие асептические техники, процедуры передачи (например, бесконтактная передача, порты (системы) быстрой передачи) или этапы дезинфекции для минимизации риска контаминации. Эффективность мер по контролю рисков должна быть подтверждена.
Для поддержания стерильности предпочтительно использование герметично закрытых SBS. Однако при кратковременной экспозиции в соответствующих условиях допустимо использование защитных чехлов (защитных экранов, обертывания) для стерилизованных объектов после стерилизации с целью снижения риска контаминации.
*Примечание* - Защитные чехлы (укрытия) также могут применяться до стерилизации для снижения риска контаминации после очистки и до проведения стерилизации или операции упаковывания для стерилизации.
При использовании SBS должны выполняться следующие требования:
a) SBS, подвергнутая финишной стерилизации вместе с защитной упаковкой (если она предусмотрена), должна быть сконструирована таким образом, чтобы минимизировать риск нарушения целостности и обеспечивать поддержание стерильности при воздействии ожидаемых условий и источников риска в течение всего установленного периода производства, хранения и обработки - до вскрытия SBS в месте использования или до истечения срока годности;
b) конструкция SBS должна обеспечивать возможность извлечения стерилизованных объектов с минимальным риском контаминации как для самих стерильных объектов, так и для асептической производственной среды;
c) упаковочные материалы должны быть подобраны и квалифицированы в отношении минимизации рисков микробной, химической контаминации и механическими частицами стерилизованных объектов или в зоны асептического процесса;
d) используемые пористые материалы должны обеспечивать надлежащий микробный барьер;
e) SBS, используемая для упаковки объектов, должна быть совместима с применяемым процессом стерилизации, включая параметры цикла; обеспечивать их эффективную стерилизацию; выдерживать условия процесса стерилизации и сохранять микробный барьер после стерилизации, а также в течение последующего хранения и обработки. Любое неблагоприятное воздействие процесса стерилизации не должно снижать функциональные или эксплуатационные характеристики SBS.
7.4.2 Процессы запаивания или укупорки SBS должны быть валидированы. Должны быть установлены значения прочности и ширины запаечного шва. Запаивание должно соответствовать установленной спецификации. Валидация процесса запаивания должна включать оценку характеристик отрывания (peel-open) для вскрываемых таким образом запаянных упаковок (peel-type). Необходимо подтвердить целостность запаиваемых и/или укупориваемых SBS.
Методики испытаний упаковки должны быть задокументированы и включать:
a) обоснование их выбора;
b) критерии приемлемости;
c) валидацию методик с оценкой повторяемости и воспроизводимости;
d) чувствительность методики для испытаний на целостность.
Целостность SBS на протяжении установленного срока годности стерилизованного материала (объекта) должна быть подтверждена. Испытания на стерильность не являются подходящим способом обоснования заявленного срока годности (в части, касающейся целостности SBS).
*Примечание* - ИСО 11607-1 и ИСО 11607-2 содержат руководства по валидации SBS для медицинских изделий, подвергаемых финишной стерилизации, включая оценку совместимости с процессами стерилизации. Общие положения этих стандартов могут быть применимы к SBS для стерилизованного исходного сырья, промежуточной продукции или компонентов, передаваемых в асептическую среду. К ключевым аспектам оценки относятся целостность SBS, микробный барьер и физические свойства.
##### 7.4.3 При применении защитных чехлов и аналогичных средств должны выполняться следующие требования:
a) используемые материалы должны быть квалифицированы для применения в условиях асептического производства и минимизировать риски выделения механических частиц, микробной и химической контаминации;
b) пористые материалы должны обеспечивать надлежащий микробный барьер для снижения риска проникновения извне потенциальных контаминантов;
c) срок годности защитных чехлов должен быть установлен на основании данных о стабильности основных характеристик, указанных в спецификации требований пользователя, с учетом воздействия предполагаемых процессов стерилизации;
d) защитные чехлы должны быть сконструированы так, чтобы:
1) обеспечить простоту использования и минимизировать движения оператора;
2) оставаться на месте в процессе хранения и транспортирования;
3) легко сниматься.
Если после стерилизации защитные чехлы не передаются непосредственно в зону асептического процесса, они должны быть упакованы в валидированную SBS, обеспечивающую их асептическое использование. Для снижения риска контаминации при передаче стерильных защитных чехлов в зону асептического процесса может применяться многослойная упаковка.
*Примечание* - Для контроля определенного микробиологического состояния объектов, передаваемых в ЗАП, в которых требуется наличие жизнеспособных организмов и не подлежащих стерилизации, следует руководствоваться ИСО 18362.
#### 7.5 Программы технического обслуживания и калибровки
##### 7.5.1 Обслуживающий персонал
CCS должна включать программу контроля доступа обслуживающего персонала для выполнения работ по техническому обслуживанию и калибровке в производственной среде. При проектировании ЗАП и планировки расстановки оборудования необходимо предусмотреть порядок доступа к нему операторов и обслуживающего персонала.
*Примечание* - Обычно инженерные системы и оборудование устанавливаются таким образом, чтобы техническое обслуживание можно было проводить за пределами классифицированных зон.
Должна быть внедрена соответствующая программа обучения, обеспечивающая квалификацию обслуживающего персонала до их допуска в ЗАП или назначения на работы в нем. Программа обучения может включать, помимо прочего:
a) основы гигиены;
b) правила поведения в чистых помещениях;
c) контроль контаминации;
d) асептические техники;
e) возможные последствия для безопасности пациента при утрате стерильности продукции;
**f) основы микробиологии.**
Не реже одного раза в год весь персонал, выполняющий работы по техническому обслуживанию и/или калибровке в эксплуатируемых критических производственных зонах во время работы или в состоянии "покоя", должен участвовать в имитации асептического процесса, соответствующей требованиям настоящего стандарта (см. [8.2.3](#p100819)). Должны быть разработаны письменные процедуры, определяющие порядок допуска в ЗАП постороннего персонала, не прошедшего указанного обучения (например, поставщиков строительно-ремонтных или технических услуг).
##### 7.5.2 Плановые работы по техническому обслуживанию
Стратегия CCS должна включать плановые мероприятия по профилактическому техническому обслуживанию. Профилактическое обслуживание, включая калибровку приборов, должно быть запланировано, выполнено и задокументировано в соответствии с заранее утвержденными письменными процедурами с учетом требований ЗАП.
Программа профилактического обслуживания должна охватывать инженерные системы, службы и оборудование. В программу также должны быть включены передаточные системы, прокладки и уплотнительные элементы. Все оборудование, такое как стерилизаторы, системы подготовки и фильтрации воздуха, системы очистки, получения, хранения и распределения воды, должно подвергаться профилактическому обслуживанию, а его повторный ввод в эксплуатацию подлежит утверждению.
Инструменты и другие средства технического обслуживания должны:
a) иметь соответствующую конструкцию;
b) допускать проведение очистки;
c) допускать проведение дезинфекции или стерилизации;
d) храниться в условиях, предотвращающих их контаминацию.
*Примечание* - Обычно оборудование, выделенное для технического обслуживания асептического производства, хранят в ЗАП, чтобы минимизировать риск внесения контаминации.
Если целостность ЗАП не может быть гарантирована во время проведения работ по техническому обслуживанию, то эта зона должна быть выведена из эксплуатации до тех пор, пока не будут выполнены установленные процедуры очистки и дезинфекции, а также проведена успешная повторная квалификация. Возобновление процесса после планового обслуживания должно осуществляться в соответствии с утвержденными процедурами, подтверждающими восстановление установленных условий процесса.
##### 7.5.3 Внеплановые работы по техническому обслуживанию
Во время выполнения асептических операций любые внеплановые работы по техническому обслуживанию в критических производственных зонах и зонах прямой поддержки должны выполняться с соблюдением асептических техник и только в объеме, определенном при имитации асептического процесса.
Если необходимо проведение внепланового технического обслуживания оборудования, критичного для обеспечения стерильности продукции, должна быть проведена и задокументирована оценка потенциального влияния на стерильность продукции. Если внеплановое обслуживание не было квалифицировано (при имитации асептического процесса) или проведенная оценка показывает риск утраты стерильности продукции, процесс должен быть остановлен, а все единицы продукции, подвергшиеся воздействию, удалены из процесса и утилизированы надлежащим образом.
Если целостность ЗАП не может быть гарантирована во время проведения работ по техническому обслуживанию, то эта зона должна быть выведена из эксплуатации до тех пор, пока не будут выполнены установленные процедуры очистки, дезинфекции и успешной повторной квалификации. Возобновление процесса после внепланового технического обслуживания должно осуществляться в соответствии с утвержденными процедурами, подтверждающими восстановление установленных условий процесса.
##### 7.5.4 Калибровка оборудования
По возможности оборудование, выделенное для калибровки асептического производства, следует хранить в ЗАП, чтобы минимизировать риск внесения контаминации.
Инструменты должны быть откалиброваны до проведения квалификации функционирования процесса или производственной системы.
Калибровка средств измерения (измерительных приборов и систем) должна планироваться, выполняться с установленной периодичностью и документироваться в соответствии с заранее утвержденными письменными процедурами. Также должны быть разработаны письменные процедуры, подтверждающие поддержание приборов в откалиброванном состоянии.
Программа калибровки должна содержать графики, допустимые пределы правильности и прецизионности, а также предусматривать корректирующие действия в случае выхода параметров правильности и прецизионности за установленные в спецификации пределы.
Правильность и допустимые погрешности всех измерительных приборов должны быть достаточными для контроля соответствующих параметров процесса. Средства измерения, не соответствующие установленным параметрам, не должны допускаться к использованию.
#### 7.6 Мониторинг производственной среды
##### 7.6.1 Общие положения
ЗАП должна подвергаться мониторингу на наличие контаминации жизнеспособными и нежизнеспособными частицами в соответствии с документированной программой, предусматривающей проведение расследования и корректирующих действий в случаях превышения установленных уровней действия. Оценка рисков должна периодически пересматриваться для подтверждения эффективности программы мониторинга производственной среды.
Примечание 1 - Дополнительная информация о различных чистых зонах приведена в [приложениях C](#p101134) и [D](#p101206).
*Примечание* 2 - Могут применяться национальные или международные требования GMP.
*Примечание* 3 - Дополнительные рекомендации содержатся в ИСО 14644-1, ИСО 14644-2, ИСО 14698-1 и ИСО 14698-2.
По результатам мониторинга должны устанавливаться соответствующие уровни тревоги и действия. Эти уровни определяются на основании анализа рисков, данных квалификации эксплуатации (PQ) или результатов анализа тенденций и подлежат периодическому обзору.
Документированный план отбора проб должен содержать как минимум следующее:
a) контролируемые точки;
b) периодичность мониторинга;
c) условия мониторинга (в состоянии "покоя", "в работе" или в обоих состояниях);
d) метод мониторинга;
e) время и продолжительность отбора проб;
f) уровни тревоги и действия.
Критические производственные зоны должны подвергаться мониторингу в течение каждой производственной смены; в отдельных случаях может потребоваться более частый или непрерывный отбор проб.
Методы мониторинга не должны ставить под угрозу стерильность продукции и поддержание асептических условий.
*Примечание* 4 - Отбор проб с поверхностей и с персонала, как правило, проводится по завершении производственной операции или после критического вмешательства.
Зоны прямой и косвенной поддержки могут подвергаться мониторингу с меньшей частотой, чем критическая производственная зона. Периодичность мониторинга таких зон должна быть установлена и обеспечивать возможность выявления тенденций.
С учетом ограничений планов отбора проб, обусловленных постоянным расположением контролируемых точек, программа мониторинга должна предусматривать периодическое проведение расширенного контроля в дополнительных точках в ходе или после выполнения производственных операций, либо в обоих случаях.
*Примечание* 5 - Примером таких дополнительных точек отбора проб является поверхность инструментов, используемых при вмешательствах в критическую производственную зону. Как правило, точки выбирают в зависимости от операций, представляющих потенциальный риск контаминации продукции (например, критические контрольные точки).
Дополнительный мониторинг должен проводиться после запуска производства или после длительного простоя, а также после внесения изменений в производственные помещения.
##### 7.6.2 Отбор проб для проведения мониторинга нежизнеспособных частиц
Мониторинг нежизнеспособных частиц в зонах или на оборудовании, находящемся в ЗАП, которые могут оказать негативное влияние на качество продукта или правильность испытаний, должен проводиться в соответствии с ИСО 14644-2.
*Примечание* 1 - В некоторых случаях не всегда возможно подтвердить соответствие требованиям по содержанию частиц в условиях эксплуатации, например в точке наполнения продукции, где сам процесс генерирует капли или частицы.
*Примечание* 2 - В некоторых юрисдикциях в критической производственной зоне требуется непрерывный или частый отбор проб воздуха на наличие частиц, а также рекомендуется такой же порядок мониторинга.
##### 7.6.3 Отбор проб для проведения микробиологического мониторинга производственной среды
План отбора проб для проведения микробиологического мониторинга должен включать перечень контролируемых точек для активного и пассивного мониторинга воздуха, а также для мониторинга поверхностей, включая поверхности оборудования.
Точки отбора проб должны определяться на основе анализа рисков контаминации, характерных для конкретной операции асептического процесса. Они должны соответствовать точкам, использованным при валидационных мероприятиях, и представлять наибольший микробиологический риск для продукции. Обоснование выбора точек отбора проб должно быть задокументировано.
Пробы воздуха должны отбираться в ходе производственных операций. Допускается проводить мониторинг поверхностей, контактирующих с продукцией, только после завершения операции асептического процесса, чтобы исключить риск контаминации продукции.
При выполнении асептического процесса в валидированных изоляторных системах может быть приемлемым сокращение объема (например, количества точек или частоты отбора проб) микробиологического мониторинга по сравнению с мониторингом производственной среды с более высоким уровнем риска для асептического процесса при условии, что:
a) изоляторная система предотвращает прямое вмешательство (безбарьерные манипуляции) операторов с открытой продукцией или поверхностями, контактирующими с продукцией, в критической производственной зоне;
b) внутренняя среда изолятора подвергается валидированному процессу биодеконтаминации;
c) осуществляется непрерывный мониторинг критических контрольных параметров;
d) данные мониторинга за установленный достаточный период времени подтверждают отсутствие микроорганизмов.
Например, можно рассмотреть исключение использования мониторинга методом седиментации при условии проведения отбора проб воздуха аспирационным методом. Любое сокращение объема мониторинга должно быть обосновано посредством комплексной оценки рисков микробной контаминации.
**Примечание - Национальные и/или региональные нормативные акты или правила GMP могут требовать применения как пассивных, так и активных методов отбора проб воздуха (седиментационного и аспирационного) при микробиологическом мониторинге. Сокращение объема микробиологического мониторинга в изоляторной системе может потребовать предварительного одобрения регуляторными органами.**
#### 7.7 Сдерживание (локализация) высокоактивных или токсичных веществ
Для процессов, в которых используются высокоактивные или токсичные вещества, должны быть предусмотрены и эффективно реализованы меры их сдерживания (локализации), направленные на предотвращение перекрестной контаминации и защиту операторов.
Процессы очистки должны быть валидированы таким образом, чтобы обеспечивать количественно определяемое и воспроизводимое снижение уровня максимально вероятного содержания высокоактивных веществ в наиболее сложных для доступа точках (условия наихудшего случая).
Для каждого продукта должны быть установлены предельные уровни, обеспечивающие защиту операторов в процессе производства, а также требуемые уровни очистки или перекрестной контаминации.
*Примечание* - Дополнительные рекомендации приведены в ИСО 10993-17.
### 8 Подтверждение эффективности
#### 8.1 Квалификация оборудования и валидация процесса
##### 8.1.1 Общие положения
Оборудование, используемое в асептическом процессе или связанных с ним испытаниях, такое как моющие машины, стерилизаторы, собранные фильтры, стерилизующие фильтры, линии розлива и укупорки или запаивания, лиофилизаторы, должно пройти квалификацию для подтверждения его пригодности по назначению.
##### 8.1.2 Спецификация требований пользователя
Должна быть составлена спецификация требований пользователя, определяющая необходимые функциональные характеристики и показатели эффективности оборудования. Спецификация должна быть рассмотрена и утверждена пользователем. При ее разработке, помимо технических аспектов или мер безопасности, необходимо учитывать, где это применимо:
a) качество обработки поверхности;
b) возможность проведения очистки;
c) возможность проведения стерилизации;
d) удобство доступа для асептической сборки;
e) отсутствие ниш и углублений внутри оборудования или под ним;
f) рациональное расположение инженерных коммуникаций (трубопроводов, шлангов, кабелей), обеспечивающее асептическую эксплуатацию;
g) удобство доступа к внутренним узлам оборудования без риска нарушения условий ЗАП, включая возможность обслуживания снаружи (вне ЗАП), где это возможно;
h) простота проведения механического и электрического регулирования вне критической производственной зоны либо минимизацию нарушений условий критической зоны при необходимости такого доступа;
i) совместимость условий эксплуатации оборудования с операциями, проводимыми в изоляторе, если это применимо;
j) предотвращение риска контаминации от компьютеров и клавиатур;
k) оснащение оборудования вытяжкой с фильтрами таким образом, чтобы качество воздуха на выходе было не ниже класса воздуха находящегося в зоне, в которую он выпускается;
l) возможность проведения CIP или SIP.
##### 8.1.3 Квалификация проекта
Необходимо собрать документированные доказательства, подтверждающие пригодность оборудования для предполагаемой продукции или процесса.
##### 8.1.4 Квалификация монтажа (IQ)
Квалификация монтажа должна проводиться в соответствии с документированной процедурой на соответствующее оборудование и его спецификацией (на полностью собранное оборудование). Должны быть собраны документированные доказательства того, что оборудование поставлено и установлено надлежащим образом для эксплуатации в ЗАП. Средства измерения также должны быть откалиброваны до проведения квалификации функционирования.
Должны быть составлены инструкции по эксплуатации.
**Компьютеризированные системы управления и связанное с ними программное обеспечение при установке должны пройти квалификацию до проведения квалификации оборудования или одновременно с ним.**
##### 8.1.5 Квалификация функционирования (OQ)
Квалификация функционирования должна подтвердить, что установленное оборудование способно обеспечивать выполнение заданного процесса в пределах установленных рабочих диапазонов.
Должны быть собраны документированные доказательства того, что оборудование может функционировать в ЗАП таким образом, чтобы условия, установленные в чистых помещениях, поддерживались на том же уровне. Для оборудования, работающего в критической производственной зоне, должны поддерживаться условия не ниже класса 5 по ИСО 14644-1:2015 при всех рутинных условиях эксплуатации.
##### 8.1.6 Квалификация эксплуатации (PQ)
Данные, полученные в ходе квалификации монтажа и функционирования, должны быть оценены на соответствие требованиям [8.1.4](#p100793) и [8.1.5](#p100797) до начала квалификации эксплуатации.
Требования к квалификации эксплуатации должны быть установлены и включать подтверждение того, что оборудование соответствует назначению и работает стабильно, как предусмотрено.
Должны быть получены данные, подтверждающие достижение заданных физических и/или химических условий в пределах установленных допусков на протяжении всего процесса.
Квалификация эксплуатации должна проводиться в условиях, максимально приближенных к рутинным технологическим операциям, и по возможности включать условия "наихудшего случая".
##### 8.1.7 Повторная квалификация
Необходимость проведения повторной квалификации процессов, выполняемых с использованием конкретного оборудования, должна оцениваться через установленные интервалы времени или при проведении расследований по отклонениям или жалобам.
Данные мониторинга и текущие данные должны периодически проверяться на соответствие установленным критериям приемлемости в соответствии с документированными процедурами. Должны храниться записи проверок данных повторной квалификации и корректирующих действий, предпринятых в случае несоответствия установленным критериям.
Объем повторной квалификации должен быть обоснован.
Отчеты по результатам повторной квалификации должны быть оформлены и сохранены.
#### 8.2 Валидация асептического процесса
##### 8.2.1 Общие положения
Следует доказать стабильность (устойчивость) производственных процессов и их способность обеспечивать стабильное качество продукции до ее выпуска на рынок. Производственные процессы должны подвергаться перспективной валидации.
В рамках валидации процесса должна проводиться имитация асептического процесса (APS).
##### 8.2.2 Определение и управление вмешательствами
При разработке и оптимизации асептического процесса необходимо применять принципы QRM и QbD в отношении каждого вмешательства. Должны быть предприняты соответствующие меры для устранения или снижения риска для продукции.
Вмешательства должны быть классифицированы как рутинные или корректирующие (незапланированные). Должен быть утвержден перечень допустимых рутинных и корректирующих вмешательств, которые могут выполняться в процессе производства продукта или при имитации процесса.
Процедуры выполнения вмешательств должны актуализироваться по мере необходимости для обеспечения соответствия фактическим производственным процессам.
При проведении корректирующих (незапланированных) вмешательств должен осуществляться специальный мониторинг в процессе и после их завершения.
##### 8.2.3 Имитация процесса
###### 8.2.3.1 Общие положения
Имитация процесса должна охватывать все стадии асептического процесса и включать все манипуляции. Допускается разделение процесса на отдельные технологические операции, при этом при имитации все стадии процесса должны быть воспроизведены.
*Примечание* 1 - Имитацию процесса также часто называют наполнением питательной средой.
Способность фильтров задерживать микроорганизмы должна быть валидирована.
*Примечание* 2 - Дополнительная информация приведена в ИСО 13408-2.
*Примечание* 3 - Имитация процесса не предназначена для валидации процесса стерилизующей фильтрации продукции (т.е. способности фильтра задерживать микроорганизмы).
Для стерильных жидкостей основным методом подтверждения правильности функционирования асептического процесса является его имитация, проводимая с использованием микробиологической питательной среды, а не самой продукции.
Для прочих видов продукции (например, асептически произведенных стерильных мягких лекарственных форм, порошков, твердых материалов, включая медицинские изделия, микросфер, липосом, крупногабаритных продуктов или продуктов необычной формы, редких и мелкосерийных продуктов, а также продуктов, разлагающихся в питательной среде с образованием частиц, похожих на рост микроорганизмов) использование традиционного подхода по наполнению жидкими питательным средами не всегда возможно. В таких случаях должны быть разработаны и обоснованы имитационные процедуры, насколько возможно воспроизводящие производственные операции. Эти процедуры могут включать обработку стерильного материала-заменителя с последующим погружением в стерильную питательную среду или использование иных методов имитации. Стерильность заменителя должна подтверждаться по завершении имитации процесса.
**Примечание 4 - Дополнительная информация приведена в ИСО 13408-7.**
При разработке плана имитации процесса должны применяться принципы управления рисками. Обоснование выбранных условий имитации должно быть задокументировано.
Процессы, включающие различные технологии (например, открытая обработка, асептические соединения, стерильные соединения и закрытые системы), должны быть включены в план имитации процесса для подтверждения успешного взаимодействия различных систем. Операции, производимые закрытых системах, могут быть исключены из имитации, если такие системы были квалифицированы отдельно.
Единичные операции в закрытых системах могут рассматриваться как нетрадиционный вид асептического производства и не всегда требуют проведения имитации процесса.
Примечание 5 - Дополнительные рекомендации по закрытым системам и роботам приведены в [приложении F](#p101374).
###### 8.2.3.2 Выбор питательной среды и поддерживание роста микроорганизмов
Выбранная для имитации процесса микробиологическая питательная среда должна проходить испытание на проверку ростовых свойств. Такие испытания должны проводиться с использованием микроорганизмов и методик, указанных в соответствующих фармакопейных статьях для испытаний на стерильность. Количество инокулята для испытания должно составлять менее 100 колониеобразующих единиц (КОЕ) на единицу наполнения.
*Примечание* 1 - Имитация процесса обычно проводится с использованием соево-казеиновой питательной среды. Если из производственной среды или из образцов продукции выделяются облигатные анаэробные микроорганизмы, может потребоваться применение анаэробных питательных сред. В случаях, когда требуется исключить контакт производственной линии с питательными средами животного происхождения, допускается использование растительных питательных сред.
Если на отдельных этапах имитации процесса применяются материалы-заменители, например буферные растворы, они не должны подавлять рост референтных тест-штаммов микроорганизмов.
Проверка ростовых свойств питательной среды, применяемой для конкретной процедуры имитации, должна проводиться после инкубирования заполненных единиц с использованием достаточного количества контейнеров из этой процедуры.
Примечание 2 - Описание испытания приведено в Европейской (Ph. Eur) [[50]](#p101664) и Японской (JP) [[46]](#p101656) Фармакопеях, а также в Фармакопее США (USP) [[51]](#p101666).
*Примечание* 3 - Для имитации сложных процессов может потребоваться подтверждение того, что отобранные для испытания на ростовые свойства образцы питательной среды являются репрезентативными для всего процесса, чтобы исключить вероятность влияние отдельных этапов процесса на способность использованной питательной среды поддерживать рост микроорганизмов.
###### 8.2.3.3 Имитация процесса
Процедура имитации процесса должна разрабатываться на основе формализованной оценки рисков контаминации. Имитация процесса должна проводиться в условиях, максимально приближенных к рутинным производственным процедурам, и по возможности включать условия "наихудшего случая".
Имитация должна охватывать:
a) максимально допустимые по времени остановки процесса и неотъемлемые вмешательства, характерные для рутинного процесса, выполняемые с максимально допустимой частотой в зависимости от количества наполняемых единиц упаковки (например, корректировка массы, повторная подача контейнеров, укупорочных элементов или продукта, отбор проб или действия по мониторингу производственной среды);
b) незапланированные вмешательства в репрезентативном количестве и с наибольшей степенью оправданности (необходимости) этого вмешательства (например, устранение поврежденного контейнера или его опрокидывания, устранение протечки жидкости, устранение застревания укупорочного элемента, восстановление работы линии при остановке).
Если у продукта, производимого с помощью асептического процесса, имеется несколько форм выпуска (конфигурации), допускается в первоначальной валидации использовать репрезентативные варианты (то есть подход брекетинга).
*Примечание* 1 - После первоначальной квалификации асептического процесса каждая форма выпуска (конфигурация) может быть включена в имитацию процесса с установленной периодичностью.
*Примечание* 2 - Контейнеры с наиболее широким диаметром горловины и операции при минимальной скорости линии могут представлять собой наихудший случай ввиду более длительной экспозиции, а также небольшие контейнеры - из-за их низкой устойчивости на производственной линии и необходимости увеличения числа ручных вмешательств.
*Примечание* 3 - Некоторые контейнеры не подходят для визуального контроля наполненных единиц на предмет роста микроорганизмов (например, непрозрачные контейнеры или контейнеры из темного стекла). В таких случаях допускается проведение имитации процесса с использованием альтернативного контейнера, упрощающего визуальную проверку, при условии что он репрезентативен для процесса наполнения продукции и не влияет на критические параметры процесса.
Имитация процесса должна проводиться в сочетании с комплексной программой мониторинга производственной среды.
Объем наполнения контейнеров должен быть достаточным, чтобы при встряхивании или переворачивании обеспечить контакт питательной среды со всеми внутренними поверхностями контейнера. Также используемый объем должен предоставлять достаточное место над поверхностью продукта для поддержания потенциального роста микроорганизмов и обеспечивать возможность обнаружения помутнения в процессе проверки.
Для продуктов, производимых с использованием инертного газа, имитацию проводят в присутствии воздуха, если только не требуется проведение имитации анаэробных условий.
*Примечание* 4 - Маркировка единиц продукции (например, в хронологическом порядке или иным образом) может помочь при проведении расследования в случае необходимости.
*Примечание* 5 - Дополнительная информация для лиофилизированной продукции приведена в ИСО 13408-3.
Имитация процесса должна выполняться в течение максимально допустимого времени наполнения. Если это невозможно, продолжительность имитации должна быть достаточной для охвата репрезентативных манипуляций, вмешательств и при переходе со смены на смену персонала, выполняемых в реальном производстве.
В случаях, если фактический асептический процесс останавливается (например, остановка на ночь с продолжением на следующий день), такие паузы также должны воспроизводиться в ходе имитации. При этом необходимо проводить мониторинг производственной среды для подтверждения отсутствия ухудшения условий наполнения.
###### 8.2.3.4 Инкубирование и контроль наполненных питательной средой контейнеров
Перед инкубированием наполненные питательной средой контейнеры необходимо взболтать, встряхнуть или перевернуть, чтобы обеспечить контакт среды со всеми внутренними поверхностями контейнера.
Образцы, которые имеют протечки, повреждения или иные дефекты и которые при рутинной визуальной проверке были бы признаны браком, должны быть зарегистрированы и удалены. Образцы, имеющие косметические дефекты, подвергшиеся неразрушающему контролю массы, и прочие также должны быть идентифицированы и подвергнуты инкубированию.
Если рутинная технологическая процедура предусматривает отбраковку единиц продукта при вмешательствах, инкубирование таких упаковок в рамках имитации процесса не требуется.
Неповрежденные, наполненные в ходе имитации процесса упаковки должны инкубироваться не менее 14 сут. Температура инкубирования должна находиться в диапазоне от 20 °C до 35 °C. Выбор конкретной температуры или температурных диапазонов должен быть обоснован и задокументирован.
*Примечание* 1 - Если используют две температуры, обычно инкубирование проводят как минимум 7 сут при каждой из них.
По завершении периода инкубирования наполненные питательной средой контейнеры должны быть проверены на наличие роста микроорганизмов в соответствии с документированной процедурой.
**Примечание 2 - Проверка контейнеров на более раннем этапе может дать предварительную оценку результатов имитации процесса. В случае использования непрозрачных контейнеров или контейнеров из темного стекла, когда визуальная проверка затруднена, допускается применение питательной среды с индикатором, позволяющим выявлять рост микроорганизмов и помутнение.**
Выделенные из контаминированных единиц микроорганизмы должны быть идентифицированы как минимум до уровня вида либо в объеме, достаточном для определения вероятного источника контаминации.
*Примечание* 3 - Генотипическая идентификация микроорганизмов, выявленных при имитации процесса и в ходе мониторинга производственной среды, может способствовать установлению возможного источника контаминации.
##### 8.2.4 Первоначальная квалификация асептического процесса
Первоначальная квалификация асептического процесса должна включать проведение как минимум трех последовательных успешных имитаций процесса, охватывающих все смены персонала, в нем участвующие.
**Первоначальная квалификация асептического процесса должна проводиться для каждой асептической операции, на каждой производственной линии и для каждой формы выпуска (конфигурации) продукта, которая ранее не была представлена в квалификационных испытаниях.**
##### 8.2.5 Периодическая повторная квалификация эксплуатации
###### 8.2.5.1 Общие положения
Периодическая повторная квалификация эксплуатации асептического процесса должна включать как минимум одну успешную имитацию процесса для варианта (конфигурации) наполнения, которая охватывает операции и вмешательства, характерные для асептического процесса, включая смены и переход со смены на смену.
Обычно периодическая повторная квалификация должна проводиться примерно каждые шесть месяцев для каждого асептического процесса, каждой линии наполнения и каждой репрезентативной формы выпуска (конфигурации) продукта.
Если предусмотрено иное, такая периодичность должна иметь отдельное обоснование в рамках управления рисками асептического производственного процесса.
Например, для передового асептического процесса, выполняемого в валидированной изоляторной системе, где каждая серия продукта подвергается непрерывному микробиологическому мониторингу и мониторингу нежизнеспособных частиц, может быть рассмотрена возможность проведения повторной квалификации асептического процесса один раз в год. Обоснование такого решения должно быть задокументировано с учетом CCS.
*Примечание* 1 - Ручной асептический процесс в чистом помещении сопровождается большим количеством вмешательств, что приводит к более высокому риску контаминации продукции по сравнению с роботизированным процессом в изоляторной системе. В таких случаях требования к частоте повторной квалификации могут быть более жесткими для процессов с высоким риском и менее жесткими для процессов с низким риском контаминации.
*Примечание* 2 - Национальные и/или региональные нормативные требования или правила GMP могут предусматривать обязательное проведение повторной квалификации асептического процесса два раза в год, независимо от характера асептической среды и порядка ее мониторинга. Сокращение частоты повторной квалификации асептического процесса в изоляторной системе может потребовать предварительного согласования с регуляторными органами.
Внеплановая повторная квалификация процесса или линии должна проводиться, если по результатам расследования выявляется такая необходимость, например, в случае значительных изменений персонала, отклонений в данных мониторинга производственной среды или результатах испытания готовой продукции на стерильность.
*Примечание* 3 - Процедуры управления изменениями могут предусматривать необходимость повторной квалификации.
Объем повторной квалификации должен быть обоснован.
Линии асептического наполнения или производства, а также варианты (конфигурации) контейнеров, которые используются редко в соответствии с оценкой рисков, должны проходить повторную квалификацию с использованием подходящего имитационного испытания перед возобновлением производства.
Отчеты о повторной квалификации должны быть задокументированы и сохранены. Каждое имитационное испытание в рамках повторной квалификации должно быть полностью задокументировано, включая, например, отклонения и несоответствия, а также должна быть обеспечена полная прослеживаемость.
###### 8.2.5.2 Количество единиц контейнеров для имитации процесса
В рамках каждого цикла имитации процесса должно обрабатываться достаточное количество единиц контейнеров для эффективного моделирования стандартных операций, технологических параметров, действий и вмешательств, характерных для асептического производства. Обоснование выбранного количества единиц продукции должно быть задокументировано.
*Примечание* 1 - Для малых серий количество обрабатываемых единиц, как правило, соответствует размеру производственной серии.
*Примечание* 2 - Для крупных серий количество обрабатываемых единиц может быть меньше, чем размер производственной серии.
###### 8.2.5.3 Критерии приемлемости
Цель имитации процесса заключается в получении нулевого количества контаминированных единиц.
Наличие хотя бы одной контаминированной упаковки приводит к признанию неуспешности имитации асептического процесса. В таком случае должно быть проведено расследование для установления основной причины (корневой причины) и определения соответствующих корректирующих действий, результаты расследования необходимо задокументировать.
Корректирующие действия должны быть выполнены до возобновления квалификации асептического процесса.
Для подтверждения того, что асептический процесс находится под контролем и провалидирован, необходимо провести как минимум три последовательные успешные имитации процесса.
Если неуспешность имитации процесса связана с факторами, не относящимися к эффективности асептического процесса, то ее следует задокументировать как нерелевантную для оценки процесса. В этом случае проведение еще трех последовательных успешных имитаций процесса не требуется. Примеры таких ситуаций включают сбой электропитания или отказ других инженерных систем.
##### 8.2.6 Повторное проведение первоначальной квалификации асептического процесса
Асептический процесс или линия наполнения должны повторно проходить первоначальную квалификацию в случаях, когда:
a) повторная квалификация линии оказалась неудовлетворительной;
b) производственные линии не использовались в течение продолжительного времени (например, одного года и более);
c) были внесены изменения, способные повлиять на асептический процесс.
Для подтверждения того, что асептический процесс находится под надлежащим контролем (см. [8.2.4](#p100866)), необходимо провести как минимум три последовательные успешные имитации процесса.
##### 8.2.7 Документация имитации процесса
Все имитации процесса должны быть полностью задокументированы. Каждый цикл (прогон) должен включать проверку баланса количества обработанных единиц. Информация, включенная в записи по каждой имитации процесса или указанная в перекрестных ссылках, должна содержать, например:
a) дату и время проведения имитации;
b) идентификацию производственной зоны или помещения;
c) тип и размер контейнера и укупорочного элемента;
d) объем наполнения контейнера;
e) скорость работы линии;
**f) тип использованной питательной среды;**
g) количество наполненных единиц;
h) количество единиц, отклоненных при проверке, и причины отклонения;
i) количество инкубированных единиц;
j) количество положительных (с наличием роста микроорганизмов) единиц;
k) время и температуру инкубирования;
l) процедуры, примененные для имитации отдельных этапов рутинного наполнения (например, имитация лиофилизации или замена газа в свободном пространстве флакона над продуктом);
m) данные микробиологического мониторинга, полученные при подготовке и проведении имитации;
n) список персонала по сменам, принимавшего участие в имитации процесса;
o) результаты проверки ростовых свойств питательной среды;
p) идентификацию микроорганизмов в положительных единицах;
q) оценку результатов руководством;
r) продукт(ы), подпадающие под проведенную имитацию;
s) расследование имитаций с наличием положительных единиц или неудовлетворительных испытаний;
t) рутинные (неотъемлемые) и корректирующие вмешательства, включенные в имитацию процесса.
Если расследование выявило или предполагает причину неудовлетворительного результата испытаний, должны быть выполнены корректирующие действия.
Эффективность корректирующих действий должна быть по возможности проверена и подтверждена отдельно до проведения дополнительных имитаций.
##### 8.2.8 Принятие решения по продукции, произведенной после имитации
Вся продукция, произведенная на линии наполнения после проведения имитации процесса, должна находиться в карантине до успешного завершения и документированного подтверждения результатов имитации.
*Примечание* - Такая практика может называться "запуск линии на условиях".
В случае неуспешной имитации процесса вся продукция, произведенная на данной линии, должна находиться в карантине до успешного завершения расследования причин.
Должен быть проведен оперативный обзор всей соответствующей документации по асептическому производству, начиная с момента последней успешной имитации процесса. Такой обзор должен включать оценку риска нарушения стерильности для всей продукции, произведенной на этой линии с момента последней успешной имитации процесса.
Результаты обзора должны быть задокументированы и содержать обоснование принятого решения в отношении дальнейшей судьбы затронутой серии продукции.
##### 8.2.9 Учет жизненного цикла асептического процесса
При разработке имитации процесса следует учитывать весь жизненный цикл асептического процесса.
Подходы к проведению первоначальной имитации должны быть установлены на этапе разработки асептического процесса, и первая имитация должна быть проведена до начала производства первой серии продукции, предназначенной для клинических исследований с участием человека, для подтверждения приемлемых условий асептического процесса.
По мере масштабирования и расширения асептического процесса при производстве продукта для последующих этапов клинических исследований подход к имитации должен пересматриваться с учетом изменений асептического процесса.
*Примечание* - Асептический процесс, применяемый на ранних стадиях производства продукции для клинических исследований, часто выполняется вручную и/или не оптимизирован и не адаптирован к промышленному производству.
Для промышленного производства имитация процесса должна быть разработана и проведена как часть валидации процесса.
#### 8.3 Поддержание процесса в контролируемом состоянии
##### 8.3.1 Общие положения
Для обеспечения поддержания асептического процесса в контролируемом состоянии необходимо учитывать следующее:
a) проведение оценки процесса через установленные интервалы (например, ежегодные обзоры).
Примечание - Обзор является отдельным мероприятием, отличным от периодической повторной квалификации, описанной в [8.2.5](#p100869);
b) изменения или усовершенствования процесса, которые могут повлиять на его эффективность (например, изменения оборудования, дизайна помещений или ключевого персонала);
c) пересмотр оценки рисков через установленные интервалы времени;
d) наличие инцидентов (например, получение нестерильной серии продукта).
##### 8.3.2 Обзор производственного процесса
Данные мониторинга и внутрипроизводственного контроля должны периодически анализироваться на соответствие установленным критериям приемлемости в соответствии с документированными процедурами.
Необходимо хранить записи о проводимых оценках данных повторной валидации и о корректирующих действиях, предпринятых в случае несоответствия установленным критериям.
Перед проведением повторной квалификации должен быть проведен тщательный обзор процесса, включающая анализ:
a) тенденций;
b) отклонений;
c) несоответствий;
d) изменений, реализованных через процедуру управления изменениями;
e) установленных критических точек для мониторинга;
f) предупреждающих действий.
##### 8.3.3 Изменения или улучшения производственного процесса
Любые изменения асептического процесса, способные увеличить риск, должны сопровождаться дополнительной оценкой рисков, внедрением мер по их снижению, а также пересмотром стратегии имитации процесса.
Асептические процессы с использованием закрытых систем, изолированные от окружающей производственной среды и не требующие вмешательства персонала, имеют меньший риск внешней контаминации, и рекомендуется их применение. Критические точки с высоким риском контаминации, например точки соединений, должны оцениваться и при необходимости подвергаться мониторингу.
Хотя использование открытых систем все еще допускается, оно не рекомендуется из-за высокого риска внешней контаминации от окружающей производственной среды и персонала. Эти риски должны быть четко идентифицированы, находиться под мониторингом, подвергаться анализу тенденций и оценке в рамках мероприятий по постоянному улучшению.
Должен проводиться научно обоснованный анализ изменений, а обоснование принятого решения должно документироваться. Рекомендуется привлекать микробиологов или специалиста, имеющего соответствующие знания в области микробиологии, для проведения научного анализа и обоснования.
### 9 Выпуск продукции
#### 9.1 Общие положения
Необходимо установить процедуры выпуска продукции, произведенной асептическим способом. В данных процедурах должны быть определены критерии, в том числе стерильность, апирогенность и отсутствие микоплазмы (при необходимости), подтверждающие соответствие асептического производственного процесса спецификации(ям) на процесс, подтвержденным при валидации.
Если процесс не соответствует указанным критериям, причина несоответствия должна быть расследована. Расследование должно документироваться.
Продукт следует считать несоответствующим требованиям, если один или несколько критериев соответствия процесса не выполнены. Все случаи несоответствия должны рассматриваться в соответствии с установленными процедурами.
#### 9.2 Испытание на стерильность
Если требуется проведение испытания на стерильность асептически произведенной продукции (см. [9.1](#p100958)), то это испытание должно выполняться для каждой серии.
Испытание должно проводиться с использованием установленного фармакопейного испытания на стерильность, если оно применимо для данного продукта. Пригодность испытания на стерильность для продукта должна быть продемонстрирована.
Если фармакопейное испытание на стерильность неприменимо для конкретного продукта, производитель должен установить пригодное(ые) испытание(я) и план отбора проб. Аналитические методики должны быть валидированы, а их пригодность для конкретной продукции подтверждена.
Примечание 1 - Соответствующее испытание на стерильность описано в Европейской (Ph. Eur) [[50]](#p101664), Японской (JP) [[46]](#p101656) и Британской (BP) [[34]](#p101632) Фармакопеях, а также в Фармакопее США (USP) [[51]](#p101666). Эти фармакопеи также допускают использование валидированных альтернативных методик, например с использованием быстрых микробиологических методов (RMM) или методов, основанных не на росте микроорганизмов, в качестве альтернативы фармакопейному испытанию на стерильность.
*Примечание* 2 - Для некоторой продукции неприменим фармакопейный метод испытания на стерильность, например продукция с ограниченным объемом выборки или с ограниченным временем на введение пациенту.
*Примечание* 3 - Для продукции, выпускаемой мелкой серией по одной единице (например, высокотехнологические лекарственные препараты или радиофармацевтические препараты), может быть доступно лишь малое количество продукции для испытания.
*Примечание* 4 - В отдельных странах (юрисдикциях) проведение испытания на стерильность на основе нефармакопейного метода может требовать согласования с регуляторными органами.
#### 9.3 Испытание на бактериальные эндотоксины
Если требуется проведение испытания на бактериальные эндотоксины асептически произведенной продукции (см. [9.1](#p100958)), должны быть установлены периодичность испытаний, план отбора проб, методика испытания и критерии приемлемости.
Испытания обычно проводятся для каждой серии продукции, но их частота может быть снижена на основе оценки рисков.
*Примечание* 1 - Критерии приемлемости могут различаться в зависимости от пути введения продукта пациенту и от национальных нормативных требований.
*Примечание* 2 - Дополнительные рекомендации приведены в фармакопеях, в ИСО 11737-3 или ANSI/AAMI ST72.
#### 9.4 Испытание на микоплазму
Если требуется проведение испытания на микоплазму асептически произведенной наполненной продукции, должны быть установлены периодичность испытаний, план отбора проб, метод испытания и критерии приемлемости.
#### 9.5 Быстрые и альтернативные микробиологические методы
Рекомендуется применение быстрых или альтернативных микробиологических методов при асептическом производстве. Любая методика с использованием быстрого или альтернативного микробиологического метода должна быть валидирована.
Ограничения метода не должны превышать ограничений классического или фармакопейного метода, а результаты должны позволять выявлять неблагоприятные тенденции не хуже, чем классический или фармакопейный метод.
Примечание - Дополнительные рекомендации приведены в [приложении H](#p101483).
Приложение A
(справочное)
ТИПОВЫЕ ЭЛЕМЕНТЫ АСЕПТИЧЕСКОГО ПРОЦЕССА
Далее приведен перечень типовых элементов, которые необходимо учитывать при установлении и документировании асептического процесса:
a) обоснование (невозможности применения финишной стерилизации);
b) соответствующие нормативные требования, руководства и рекомендации;
c) соответствующие системы управления качеством;
d) дизайн помещений;
e) дизайн оборудования;
f) продукт и система и доставки;
g) применяемые процессы и технологии, включая:
1) подготовку продукции и компонентов;
2) стерилизацию и депирогенизацию продукции, компонентов и оборудования;
3) передачу продукта и компонентов в ЗАП и их перемещение внутри нее;
4) используемые способы локализации (обособления) асептического процесса, т.е. RABS, изоляторы или чистые помещения;
5) системы и методы защиты персонала и их влияние на асептическое производство;
6) методы производства продукта;
7) обеспечение целостности системы упаковки и/или SBS;
h) программа контроля и мониторинга производственной среды;
i) валидационный мастер-план (например, имитация процесса, валидация технологических операций);
j) процесс выпуска продукции и критерии приемлемости.
При подготовке описания асептического процесса продукты можно группировать по их параметрам и формам выпуска.
Примечание - Приемлемым подходом является организация асептического процесса по технологическим операциям (см. пример блок-схемы в [приложении E](#p101365)).
Приложение B
(справочное)
УПРАВЛЕНИЕ РИСКАМИ ДЛЯ КАЧЕСТВА
### B.1 Общие положения
QRM является одним из важнейших инструментов при проектировании и квалификации асептических процессов. Эффективная программа управления рисками способствует тщательному контролю асептического процесса, снижая риск контаминации.
QRM - это систематический процесс оценки, контроля, информирования и обзора рисков для качества продукции на протяжении всего ее жизненного цикла. Примеры применения инструментов управления рисками для качества в асептическом производстве включают:
a) проектирование оборудования и помещений. Инструменты QRM, такие как анализ режимов и последствий отказов (FMEA) и анализ дерева ошибок (FTA), могут использоваться для выявления помещений и оборудования с высоким уровнем риска. На основе полученных результатов в проект чистых помещений могут быть включены системы контроля и мониторинга производственной среды для снижения вероятности возникновения или исключения потенциальных режимов отказов;
b) квалификацию оборудования и помещений. Инструменты QRM могут использоваться для определения критических параметров оборудования, используемого в асептическом процессе, чистых помещений и чистых зон, подлежащих квалификации;
c) валидацию процесса. Инструменты QRM помогают определить ключевые входы и выходы процесса и основные параметры процесса, требующие мониторинга и контроля. Это позволяет проводить имитацию асептического процесса таким образом, чтобы критические для обеспечения стерильности параметры процесса были надлежащим образом валидированы.
### B.2 Процесс управления рисками для качества
**B.2.1 Общая оценка рисков**
Оценка рисков включает в себя выявление потенциальных опасностей, анализ опасностей и вреда (тяжести последствий) и связанных с ними рисков. В процессе оценки рисков следует учитывать следующие положения:
a) оценка рисков должна выполняться командой квалифицированных экспертов из таких областей знаний, как инженерные науки, обеспечение качества, валидация и производство, предпочтительно под руководством лица, обладающего опытом участия в процессе оценки рисков;
b) в процессе оценки рисков следует ответить на три основных вопроса:
- что может пойти не так? Необходимо выявить опасности, которые могут привести к потенциальному вреду конечному пользователю вследствие утраты продуктом стерильности,
- насколько вероятно, что это произойдет? Следует оценить вероятность возникновения опасности,
- насколько серьезными будут последствия? Следует оценить тяжесть последствий реализации опасности;
c) необходимо измерить риск для каждой выявленной опасности (анализ риска);
d) необходимо сопоставить выявленные и проанализированные риски с заранее установленными критериями приемлемости риска [оценка (оценивание) риска].
B.2.2 Контроль рисков
Контроль рисков заключается в разработке плана по их снижению, принятию или комбинации этих подходов. Целью контроля рисков является максимально возможное устранение риска или снижение его до приемлемого уровня. На данном этапе необходимо ответить на следующие вопросы:
a) каковы критерии приемлемости риска?
b) каков допустимый уровень риска?
c) какие меры могут быть реализованы для снижения или устранения рисков?
d) не влекут ли меры по контролю рисков появление новых рисков?
e) какие дополнительные действия возможно предпринять для повышения точности оценки риска?
f) каким образом и с какой периодичностью должен выполняться контроль рисков?
B.2.3 Информирование о рисках
Информирование о рисках может осуществляться в формализованной и неформализованной форме - в зависимости от уровня риска, связанного с продукцией и процессом.
Также могут применяться национальные или региональные требования, относящиеся к информированию о рисках управления рисками.
B.2.4 Обзор рисков
Обзор рисков представляет собой периодический обзор рисков в рамках функционирующей системы управления качеством. Примерами ситуаций, в которых может выполняться формализованный или неформализованный обзор рисков, являются: периодический анализ со стороны руководства, этап процедуры управления изменениями или ежегодный обзор качества выпускаемой продукции. На рисунке B.1 приведена типовая схема процесса управления рисками для качества.
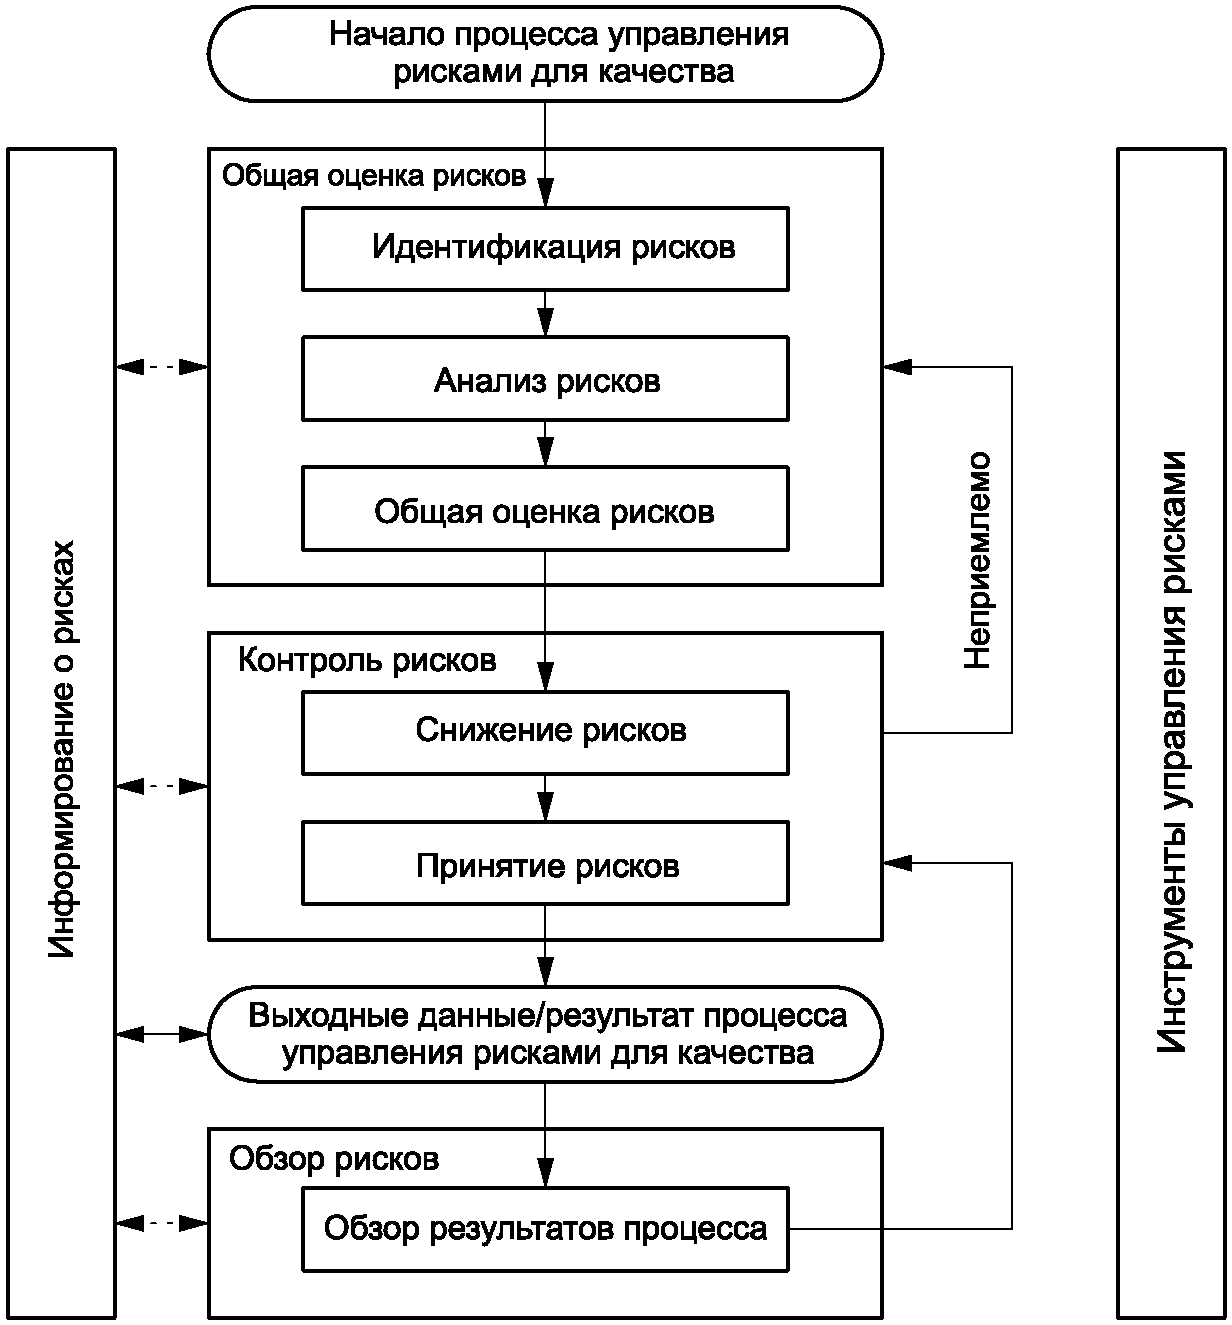
Рисунок B.1 - Пример типовой схемы процесса
управления рисками для качества (см. ICH Q9)
Примечание - [Рисунок B.1](#p101035) воспроизведен из рисунка 1 Руководства ICH Q9 по управлению рисками для качества, EMA/CHMP/ICH/24235/2006 [[41]](#p101646).
### B.3 Методы управления рисками
B.3.1 Общие положения
Методы управления рисками следует выбирать с учетом объекта или элемента, подлежащего оценке. Ниже приведены несколько часто применяемых в медицинской и фармацевтической промышленностях методов управления рисками. Допускается использовать эти и другие методы управления рисками.
B.3.2 Анализ режимов и последствий отказов
FMEA - это структурированный метод оценки рисков, который позволяет присвоить ранг приоритетности риска на основе относительной оценки восприятия риска. Метод FMEA широко применяется на этапе проектирования асептического процесса и разработки продукта и других этапах жизненного цикла. Результаты FMEA во многом зависят от качества экспертизы членов группы по анализу рисков. В таблицах B.1 и [B.2](#p101065) приведены примеры применения метода FMEA для ситуаций, связанных с асептическим процессом.
Таблица B.1
*Пример* FMEA для анализа рисков асептического соединения
одноразового технологического оборудования
| Режим отказа | Потенциальные последствия | S | Возможные причины | PO | Текущие меры контроля | PD | RPN | Меры по снижению риска |
| Оператор перекрывает поток "первичного воздуха" при выполнении асептического соединения | Контаминация поверхности, контактирующей с продукцией; контаминация продукции | 5 | Неправильная асептическая техника оператора, недостаточные инструкции или непригодные инструменты | 5 | Среда класса 5 по ИСО, стерильная одежда и перчатки, частичный барьер, отделяющий оператора от зоны асептического процесса | 5 | 125 | Использование документированных, подробных процедур; применение инструментов, исключающих контакт рук оператора (в перчатках) с продукцией и поверхностями, а также контактирующих с продукцией |
| S - степень тяжести; PO - вероятность возникновения; PD - вероятность обнаружения; RPN - ранг приоритетности риска. |
Показатели степени тяжести, вероятности возникновения и вероятности обнаружения присваивают по числовой шкале, например от 1 до 10. Балльная система FMEA должна быть определена и задокументирована до начала оценки рисков вместе с уровнем приемлемости значения RPN. Она должна описывать взаимосвязь числовой шкалы с исходом или последствием. Например, для вероятности обнаружения: балл 1 присваивают событию, обнаружение которого гарантировано; балл 5 - событию, вероятность обнаружения которого составляет примерно 50% (т.е. оно может быть обнаружено с равной вероятностью); балл 10 - событию, которое не будет обнаружено. Пользователи могут расширить диапазон числовой шкалы для большей точности оценок, например использовать шкалу от 1 до 50. Однако диапазон и его связь с последствиями должны быть обоснованными и реалистичными.
*Пример* FMEA для очистки биореактора методом CIP
| Режим отказа | Потенциальные последствия | S | Возможные причины | PO | Текущие меры контроля | PD | RPN | Меры по снижению риска |
| Биореактор не очищен надлежащим образом | Остатки продукта могут привести к контаминации следующей продукции | 5 | Процесс CIP выполнен не полностью | 1 | Системы сигнализации и мониторинга процесса | 1 | 5 | Текущие меры контроля достаточны |
| 5 | Ошибка в концентрации химических веществ | 1 | Нет | 5 | 25 | Периодическая проверка и калибровка системы сигнализации |
| S - степень тяжести; PO - вероятность возникновения; PD - вероятность обнаружения; RPN - ранг приоритетности риска. |
Другие примеры применения метода FMEA приведены в ИСО 13408-7:2012, приложение A.
B.3.3 Анализ "дерева ошибок"
FTA - это метод оценки рисков, который начинается с формулировки события отказа и с помощью диаграмм определяет последовательность событий, необходимых для возникновения этого отказа. FTA применяется при проектировании оборудования, при анализе контрольных мер, необходимых для предотвращения наступления нежелательного события, а также для разработки стратегий квалификации и контроля. Этапы выполнения FTA включают:
a) выбор ситуации отказа (нежелательного события), подлежащего рассмотрению;
b) получение знаний о системе (формирование группы экспертов для анализа системы);
c) построение "дерева ошибок";
d) оценку "дерева ошибок";
**e) разработку стратегий контроля для выявленных опасностей.**
*Пример* FTA приведен на рисунке B.2.
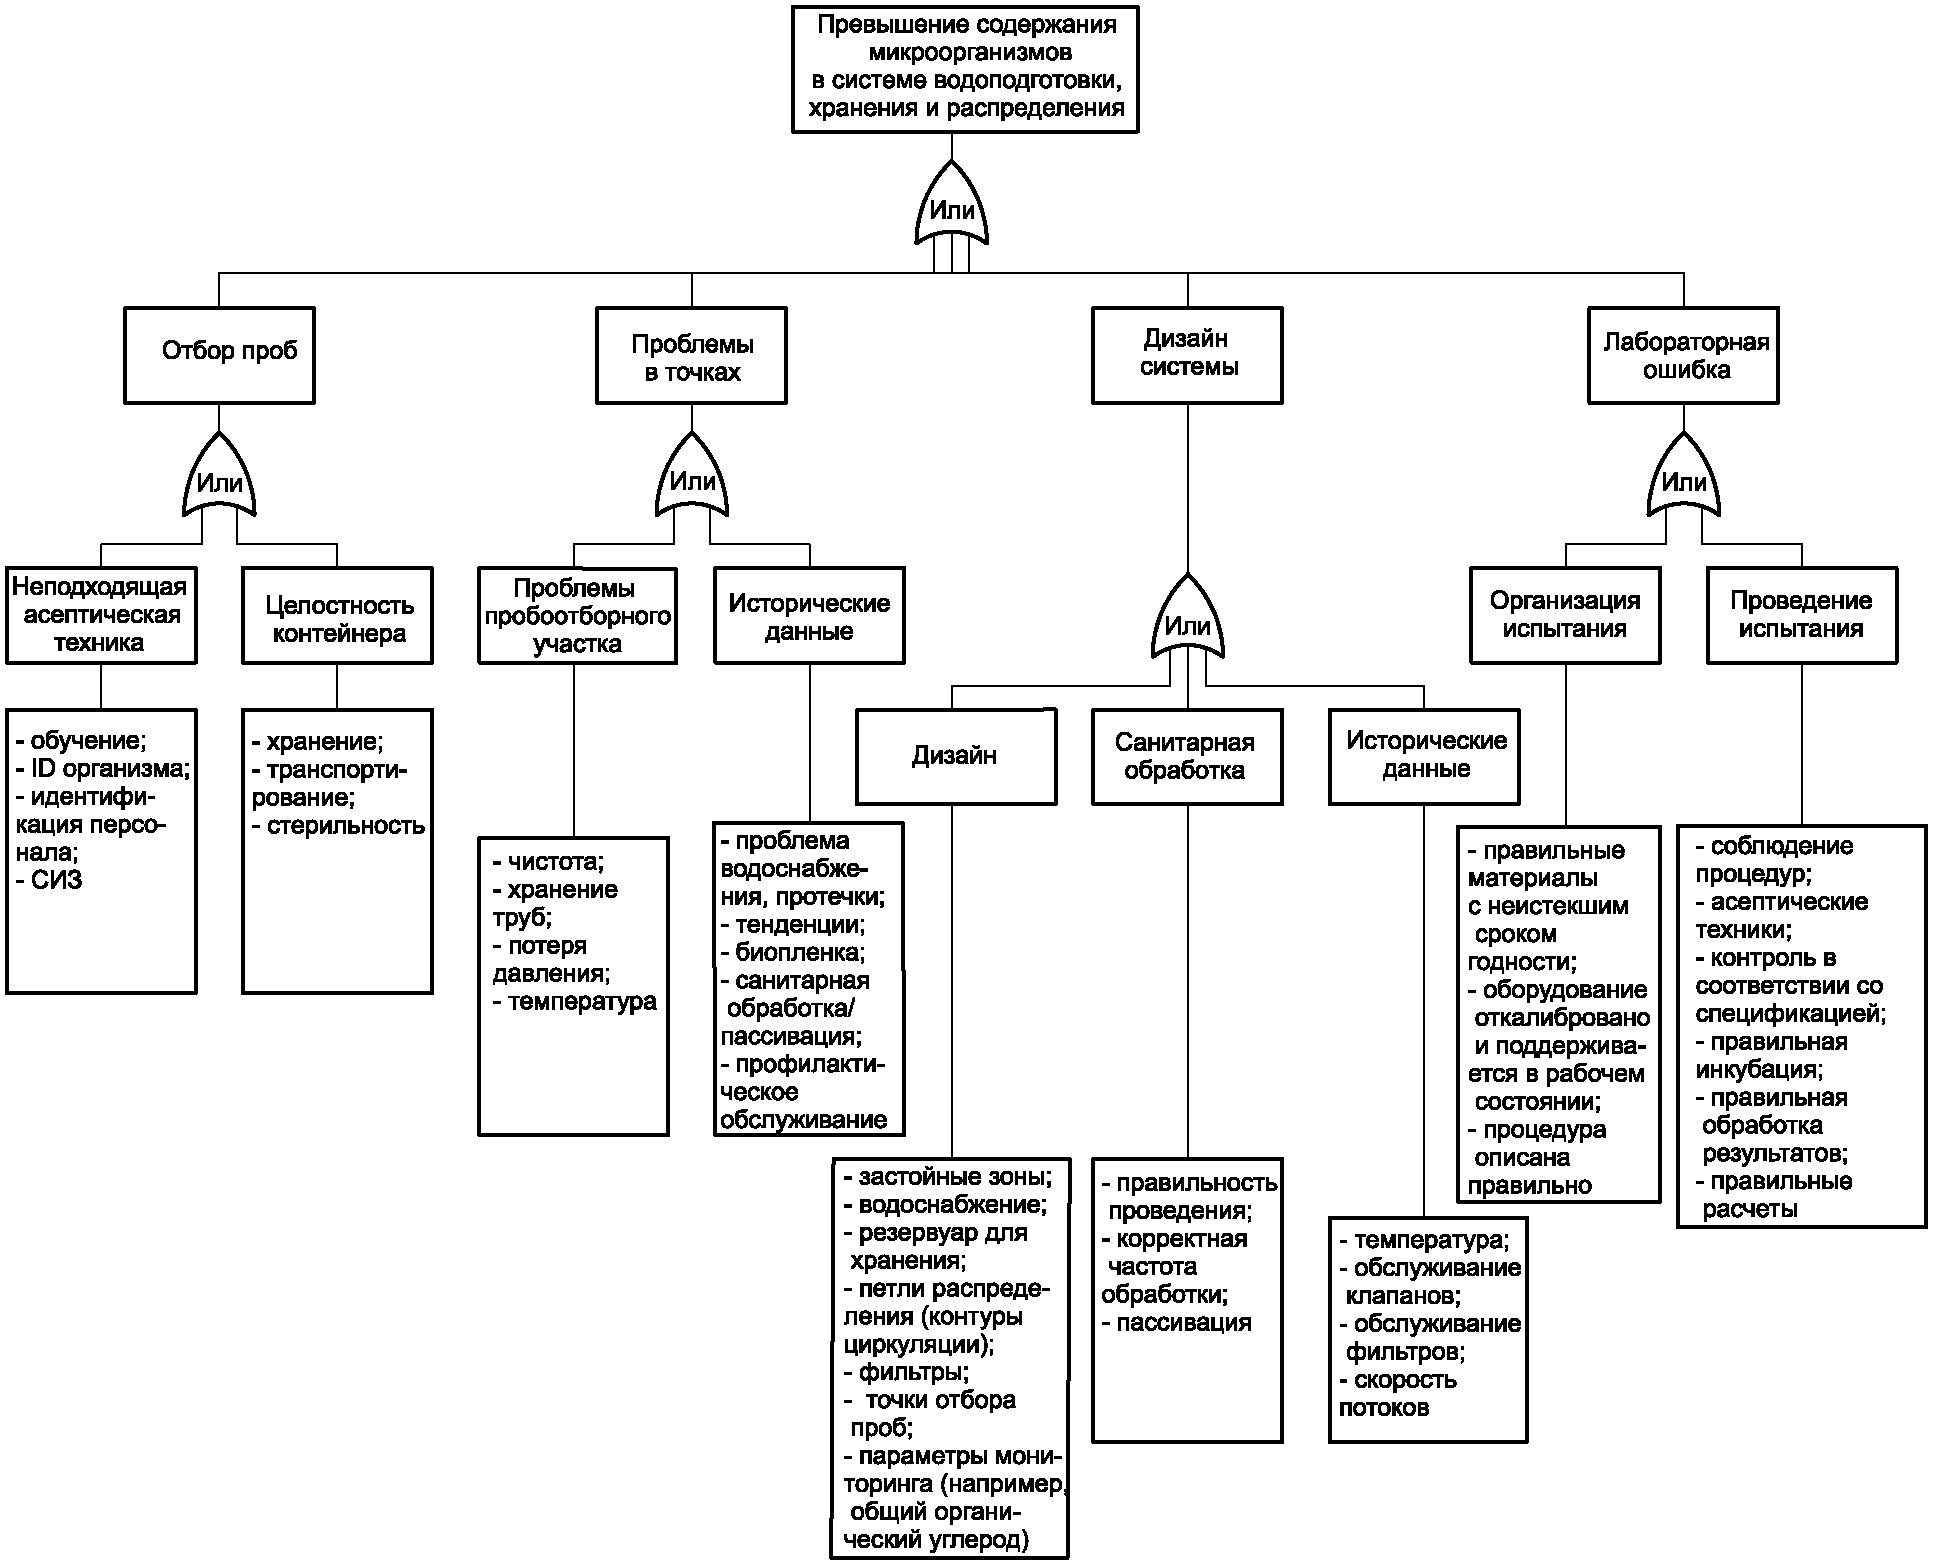
Рисунок B.2 - Пример диаграммы FTA
B.3.4 Анализ опасностей и работоспособности
HAZOP - это структурированный метод, применяемый для выявления потенциальных опасностей и/или проблем, связанных с функционированием производства, инженерных систем, чистых помещений, а также с действиями персонала, определения последствий, возникающих по различным причинам, и формирования рекомендации по улучшению проектных решений и операций.
Анализ HAZOP используется для выявления возможных опасностей в системе или отклонений в операциях. Такие опасности могут включать механические (движущиеся части системы), химические, электрические или температурные факторы (например, тепло, холод). HAZOP применим в ситуациях, когда опасности трудно оценить количественно, например при анализе действий или поведения человека. Его используют для определения условий как правильного использования, так и потенциального неправильного использования.
*Пример* 1 - Добавлено слишком много или слишком мало химического вещества. Чрезмерное количество может привести к опасной ситуации (например, экзотермическая реакция), а недостаточное количество - к невозможности достижения требуемого результата.
*Пример* 2 - Оператор взаимодействует с движущейся линией розлива флаконов до ее полной остановки или пока она еще находится в движении. Это может привести к легким или тяжелым травмам, повреждению линии, неправильной обработке или порче продукции.
*Пример* 3 - В ходе процесса оператор должен переместить часть оборудования, обладающую острыми кромками, значительным весом и сложной формой, и установить ее в держатель. Это может привести к защемлению пальцев, перенапряжению при подъеме или порезам.
*Примечание* - Дополнительная информация по анализу HAZOP приведена в МЭК 61882.
B.3.5 Анализ опасностей и критические контрольные точки (HACCP)
Анализ рисков методом HACCP включает идентификацию опасностей и их оценку с точки зрения степени риска для конечного пользователя. После того как опасность идентифицирована и оценена, группа по анализу рисков определяет критические контрольные точки (ККТ). В этих точках опасность должна контролироваться, иначе она будет представлять риск для конечного пользователя. HACCP наиболее часто используется для рутинного производства после валидации асептического процесса. HACCP включает в себя семь принципов:
a) проведение анализа опасностей;
b) определение ККТ;
c) установление критических пределов ККТ;
d) установление системы мониторинга ККТ;
e) установление корректирующих действий, которые должны выполняться, когда мониторинг показывает, что конкретная ККТ вышла из-под контроля;
f) установление процедур верификации, подтверждающих, что система HACCP работает эффективно;
g) установление документации, охватывающей все процедуры и записи, соответствующие указанным принципам и их применению.
Оценку по методу HACCP используют для выявления и контроля любых биологических, химических, радиологических или физических факторов, которые могут привести к получению некачественной продукции. Оценка предусматривает установление критической контрольной точки в месте, этапе или процедуре, где опасность должна устраняться либо снижаться до приемлемого уровня. Для каждой ККТ устанавливается предельное значение, которое используется для контроля опасности, и организуется мониторинг, чтобы убедиться, что предельное значение не превышено. Если предел нарушен, должен быть реализован план корректирующих действий, гарантирующий, что из процесса не выйдет несоответствующая продукция.
*Пример* - Частицы, которые могут выделяться с поверхности перчаток, из механической передаточной системы или роботизированной руки в изоляторе. Скорость нисходящего однонаправленного (ламинарного) потока воздуха является критической контрольной точкой, обеспечивающей при достаточной скорости удаление образованных частиц от оседания на продукт. Для скорости воздуха устанавливаются предельные значения и вводится мониторинг, подтверждающий, что она находится в пределах этих значений. Если пределы нарушаются, оператор информируется (обычно посредством звуковой и/или световой сигнализации), а затем выполняется заранее определенная процедура для определения последующих действий в отношении продукции и воздушного потока.
B.3.6 Упрощенная оценка рисков
Уровень детализации оценки и выбор подхода должны соответствовать потенциальной опасности и сложности оцениваемого процесса. Например, требования к одежде операторов при конкретной операции асептического производства могут быть определены в ходе документированного совещания по оценке рисков, проведенной с участием заинтересованных подразделений. В таком случае документ по оценке рисков может состоять из изложения результатов совещания и принятых решений.
Например, было определено, что требования к одежде операторов, работающих в изоляторной системе, включают выданные организацией костюмы или одноразовую нестерильную защитную одежду, обувь, шапочку и перчатки. Это решение принято на основании следующего:
**a) изолятор размещен в среде класса 8 по ИСО;**
b) проверка целостности изолятора (испытание на герметичность перчаток и объема изолятора) проводится ежедневно до начала работы, результаты доступны немедленно; тем самым ежедневно подтверждается, что внутренняя среда изолятора предупреждает внешнюю контаминацию;
c) использование масок снижает комфорт операторов и затрудняет коммуникацию, поэтому маски не требуются; требование к маскам будет пересмотрено, если микробиологические данные (например, результаты мониторинга среды или расследований отклонений) укажут в качестве возможного источника контаминации отсутствие масок;
d) процесс биодеконтаминации изолятора автоматизирован, валидирован, а записи о процессе проверяются после экспозиции и перед началом производства для подтверждения правильности проведения деконтаминации внутренних поверхностей.
Было определено, что требования к одежде для операторов, работающих с открытой RABS, включают выданные организацией костюмы и обувь, а также стерильные средства индивидуальной защиты (халат, капюшон, маску, очки, перчатки и рукава). Дополнительные требования по сравнению с изоляторными системами обусловлены следующими факторами:
- RABS размещена в среде класса 7 по ИСО, где обычно предъявляются более строгие требования к одежде;
- рутинные испытания на герметичность не проводятся, однако при открывании двери процесс автоматически останавливается;
- стерильные халат, маска и перчаточные порты предназначены для исключения контакта кожи с поверхностями RABS и производственной средой (как в микробиологическом, так и в механическом отношении);
- процесс биодеконтаминации RABS выполняется вручную, что приводит к большей вариабельности результатов по сравнению с автоматизированным процессом.
Приложение C
(справочное)
ТИПОВЫЕ ПРОИЗВОДСТВЕННЫЕ ЗОНЫ
### C.1 Общие положения
Зона асептического процесса (ЗАП) включает критическую производственную зону и другие зоны поддержки. Границы критической производственной зоны определяются с помощью разделительного барьера или изолятора, при этом зона прямой поддержки располагается снаружи этой границы. Критическая производственная зона образует систему, классификация которой определяется характером взаимодействия материалов и персонала с ее границами и через них.
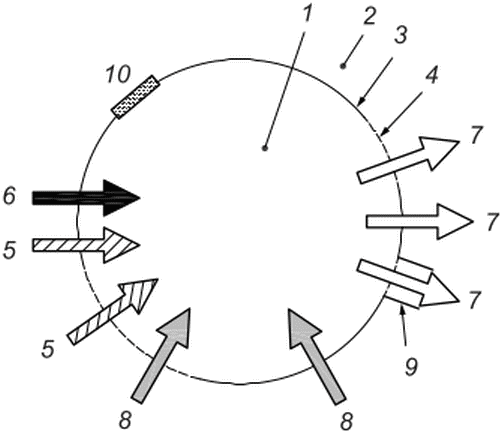
1 - критическая производственная зона; 2 - зона прямой
поддержки;  3 - физический барьер на границе;
 4 - воздушный барьер на границе;  5 - передача
материалов с ручным процессом биодеконтаминации;
 6 - передача материалов с использованием
автоматизированной системы биодеконтаминации
или посредством стерильного и/или асептического соединения;
 7 - удаление материалов;  8 - перемещение
через барьер (например, взаимодействие персонала);
 9 - передаточный порт (соединительное устройство)
между двумя зонами (типа mousehole);
 10 - фильтр HEPA или ULPA
Рисунок C.1 - Схема критической производственной зоны
и зоны поддержки
На [рисунке C.1](#p101139) представлена схема изоляции критической производственной зоны от окружающей производственной среды с учетом потоков материалов, перемещения персонала и подачи воздуха через границу критической зоны во время работы.
В [таблице C.1](#p101146) представлены типы систем ЗАП, классифицируемые в зависимости от характера изоляции ЗАП при передаче и удалении материалов, а также при движении воздуха через границу критической зоны в ходе технологического процесса во время работы.
Существуют открытые и закрытые системы. Закрытые системы физически изолируют критическую производственную зону от окружающей производственной среды и не допускают прямого доступа оператора в ЗАП. Закрытые системы могут функционировать в зоне поддержки с классом чистоты 8 по ИСО или выше. Открытые системы либо не обеспечивают физической изоляции критической производственной зоны от окружающей производственной среды, либо допускают прямой доступ оператора в ЗАП. Открытые системы устанавливаются в зоне поддержки с классом чистоты 7 по ИСО или выше. Надлежащим образом спроектированная и правильно эксплуатируемая открытая изоляторная система может функционировать в зоне поддержки с классом чистоты 8 по ИСО или выше.
*Примечание* - Согласно классификации по характеру изоляции ЗАП все RABS относятся к открытым системам.
Таблица C.1 также отражает иерархию целостности изоляции, которая, как правило, пропорциональна риску контаминации. Системы могут перемещаться вверх или вниз по иерархии в зависимости, например, от применяемой передаточной системы материалов, метода дезинфекции или особенностей эксплуатации. Например, у RABS, использующей автоматизированный процесс дезинфекции и передаточную систему, может быть более низкий риск контаминации, чем у открытого изолятора с ручным процессом дезинфекции и передаточной системой.
Таблица C.1
Системы ЗАП
| Тип системы a | Оборудование | Чистота в зоне поддержки | Очистка системы | Внесение материалов через границу | Тип барьера для перемещения через границу |
| Закрытая система |  | Реактор, мешок | Класс 8 по ИСО или выше | Стерильная система или стерилизация | Стерильное (встроенное) соединение | Физический барьер |
| Закрытая изоляторная система |  | Изолятор без передаточного порта (соединения с окружающей зоной) | Стерильная система, стерилизация, или биодеконтаминация | Асептическое соединение, стерилизация или автоматизированная система биодеконтаминации |
| Открытая изоляторная система |  | Изолятор с передаточным портом (соединением с окружающей средой) | Физический барьер в сочетании с краткосрочным аэродинамическим (воздушным) барьером |
| Другие открытые системы |  | RABS | Класс 7 по ИСО или выше | Биодеконтаминация или дезинфекция |
 | RABS | Дезинфекция |
 | Рабочие поверхности в чистом помещении | | | | Воздушный барьер с перепадом давления |
 | Бокс безопасности | | | | Воздушный барьер без перепада давления |
| a Обозначения в системе такие же, как и для рисунка C.1. |
### C.2 Пример конфигурации зоны асептического производства (ЗАП)
На рисунке C.2 показан пример конфигурации ЗАП с использованием RABS или бокса безопасности.
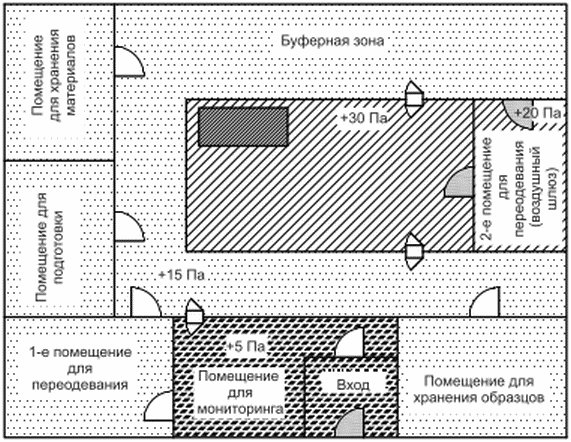
 - критическая производственная зона (класс чистоты 5 по ИСО, бокс безопасности);
 - зона прямой поддержки (класс 7 по ИСО в эксплуатируемом состоянии);
 - зона косвенной поддержки (класс 8 по ИСО в эксплуатируемом состоянии при работе);
 - неклассифицируемые зоны;
 - дверь шлюза (герметично закрывающаяся);
 - дверь;
 - шлюз для материалов (передаточное окно)
Рисунок C.2 - Пример конфигурации ЗАП
с использованием системы RABS или бокса безопасности
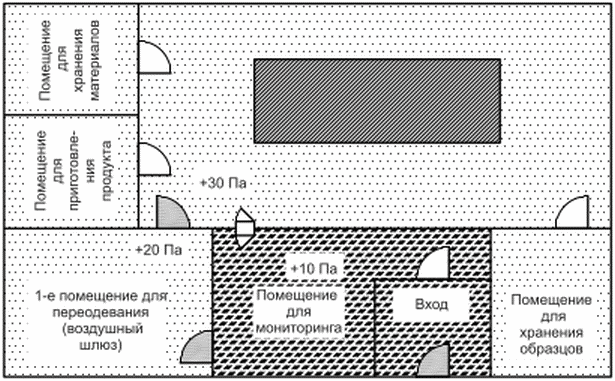
 - критическая производственная зона (класс 5 по ИСО, изолятор), критическая производственная зона - закрытая система (стерильная);
 - зона поддержки (класс 8 по ИСО в оснащенном состоянии);
** - неклассифицируемые зоны;**
 - дверь шлюза (герметично закрывающаяся);
 - дверь;
 - шлюз для материалов (передаточное окно)
Рисунок C.3 - Пример конфигурации ЗАП
с использованием закрытой системы
На [рисунке C.3](#p101202) показан пример конфигурации ЗАП с использованием закрытой системы.
*Примечание* - Критерии приемлемости для зоны поддержки в эксплуатируемом состоянии в соответствии с ИСО 14644-1 устанавливаются производителем.
(справочное)
СРАВНЕНИЕ КЛАССИФИКАЦИИ ЧИСТЫХ ПОМЕЩЕНИЙ И ФИЛЬТРОВ
В настоящем стандарте приведены ссылки только на классификацию по ИСО 14644-1. Настоящее приложение содержит информацию о других региональных и/или национальных системах классификации.
Классификация чистых помещений основана на требованиях, приведенных в таблице D.1. Воздушные фильтры для чистых помещений являются критическим элементом подтверждения этих требований. Фильтры HEPA и ULPA стандартизованы на международном уровне, однако конкретные типы фильтров, подлежащих применению, не регламентированы. В [таблице D.2](#p101272) приведена сводная информация о различных типах фильтров, которые допускается применять в асептическом процессе.
Таблица D.1
Системы классификации
| ИСО 14644-1 | Руководство FDA по асептическому производству, сентябрь 2004 г. [[40]](#p101644) | Руководство EU GMP 2008, приложение 1 [[38]](#p101640) <*> |
Класс по ИСО:
N | Классификация чистых зон | Уровни действия для микробной контаминации воздуха, КОЕ/м3 | Классификация | Микробиологические показатели образца воздуха, КОЕ/м3 | Классификация | Микробиологические показатели образца воздуха, КОЕ/м3 |
(частицы
>= 0,5 мкм/м3) | (частицы
>= 0,5 мкм/фт3)
(частицы
>= 0,5 мкм/м3) | | (частицы
>= 0,5 мкм/м3) | (частицы
>= 0,5 мкм/м3) |
| определяют "в построенном состоянии", "в оснащенном состоянии" или "в эксплуатируемом состоянии" a | "в эксплуатируемом состоянии" | | "в оснащенном состоянии" | "в оснащенном состоянии" | "в эксплуатируемом состоянии" | "в эксплуатируемом состоянии" |
5
(3 520) | 100
(100)
(3 520) | 1 | Класс A/B
(3 520) | < 1/10 | Класс A
(3 520) | < 1 |
6
(35 200) | 1 000
(1 000)
(35 200) | 7 | Не определено | Не определено | Не определено | Не определено |
7
(352 000) | 10 000
(10 000)
(352 000) | 10 | Класс C
(352 000) | 100 | Класс B
(352 000) | 10 |
8
(3 520 000) | 100 000
(100 000)
(3 520 000) | 100 | Класс D
(3 520 000) | 200 | Класс C
(3 520 000) | 100 |
9 (применимо только для эксплуатируемого состояния)
(35 200 000) b | Не определено | Не определено | Не определено | Не определено | Не определено | Не определено |
a В соответствии с ИСО 14644-1 класс чистоты воздуха по содержанию частиц в чистом помещении или чистой зоне должен определяться в одном или нескольких из трех состояний эксплуатации: "в построенном", "в оснащенном" или "эксплуатируемом". Для установления классов чистоты используют "эксплуатируемое состояние".
b Требования и предельные значения зависят от характера выполняемых операций.
Примечание - Прежние параметры, установленные Японской Фармакопеей (JP), были приведены в соответствие со спецификациями Руководства ЕС по GMP (Eudralex, том 4, приложение 1:2022) через Руководство PIC/S. |
---
<*> В настоящее время действует приложение 1 Руководства EU GMP 2024.
Таблица D.2
Сравнение фильтров HEPA и ULPA
| ИСО 29463-5 [[26]](#p101608) | ЕН 1822 [[29]](#p101617) | IEST-RP-CC001.6 [[44]](#p101652) | JIS Z 8122 [[47]](#p101658) |
| Класс и группа фильтра | Интегральное значение эффективности MPPS <*>, % | Локальное значение a эффективности (в точке) MPPS, % | Класс и группа фильтра | Интегральное значение эффективности MPPS, % | Локальное значение a эффективности MPPS (в точке), % | Тип фильтра | Эффективность улавливания частиц, % | Значения локальных утечек.
Эффективность улавливания частиц, % | Тип фильтра | Эффективность улавливания частиц, % |
| ISO 35H | >= 99,95 | >= 99,75 | H13 | >= 99,95 | >= 99,75 | | | | | |
| | | | | | Тип A, B, E | >= 99,97 при 0,3 мкм | A: -
B, E: испытание на утечки при двух уровнях расхода воздуха | HEPA-фильтр | >= 99,97 при 0,3 мкм |
| | | | | | Тип H, I | >= 99,97 при 0,1 - 0,2 мкм или
0,2 - 0,3 мкм | H: -
I: испытание на утечки при двух уровнях расхода воздуха | | |
| | | | | | Тип C | >= 99,99 при 0,3 мкм | >= 99,99 при 0,3 мкм | | |
| ISO 40H | >= 99,99 | >= 99,95 | | | | Тип J | >= 99,99 при 0,1 - 0,2 мкм или
0,2 - 0,3 мкм | >= 99,99 при 0,1 - 0,2 мкм или
0,2 - 0,3 мкм | | |
| ISO 45H | >= 99,995 | >= 99,975 | H14 | >= 99,995 | >= 99,975 | Тип K | >= 99,995 при 0,1 - 0,2 мкм или
0,2 - 0,3 мкм | >= 99,992 при 0,1 - 0,2 мкм или
0,2 - 0,3 мкм | | |
| ISO 50U | >= 99,999 | >= 99,995 | | | | Тип D | >= 99,999 при 0,3 мкм | >= 99,995 при 0,3 мкм | | |
| ISO 55U | >= 99,9995 | >= 99,9975 | U15 | >= 99,9995 | >= 99,9975 | Тип F | >= 99,9995 при 0,1 - 0,2 мкм или
0,2 - 0,3 мкм | >= 99,9975 при 0,1 - 0,2 мкм или
0,2 - 0,3 мкм | ULPA-фильтр | >= 99,9995 при 0,15 мкм |
| ISO 60U | >= 99,9999 | >= 99,9999 | | | | Тип G | >= 99,9999 при 0,1 - 0,2 мкм | >= 99,999 при 0,1 - 0,2 мкм | | |
| ISO 65HU | >= 99,99995 | >= 99,99975 | U16 | >= 99,99995 | >= 99,99975 | | | | | |
| ISO 70U | >= 99,99999 | >= 99,9999 | | | | | | | | |
| ISO 75U | >= 99,999995 | >= 99,9999 | U17 | >= 99,999995 | >= 99,9999 | | | | | |
a Между поставщиком и потребителем могут быть согласованы более низкие локальные значения проскока, чем приведенные в данном приложении.
Примечание 1 - Фильтры и фильтрующие элементы классифицируются по группам и классам на основе их эффективности или проскока для частиц MPPS при испытании в соответствии с требованиями раздела 6 ИСО 29463-5.
Примечание 2 - В дополнение к ЕН 1822-1 в ИСО 29463-1 приведена система классификации высокоэффективных воздушных фильтров. Аналогично ЕН 1822-1, фильтрующие элементы классифицируются по группам и классам в зависимости от их характеристик фильтрации (эффективность или проскок).
Примечание 3 - Группа H: фильтры HEPA, группа U: фильтры ULPA. |
---
<*> MPPS - размер частиц с наибольшим проскоком.
Приложение E
(справочное)
*ПРИМЕР* БЛОК-СХЕМЫ АСЕПТИЧЕСКОГО ПРОЦЕССА
На рисунке E.1 приведен пример разделения типичного асептического процесса на отдельные операции.
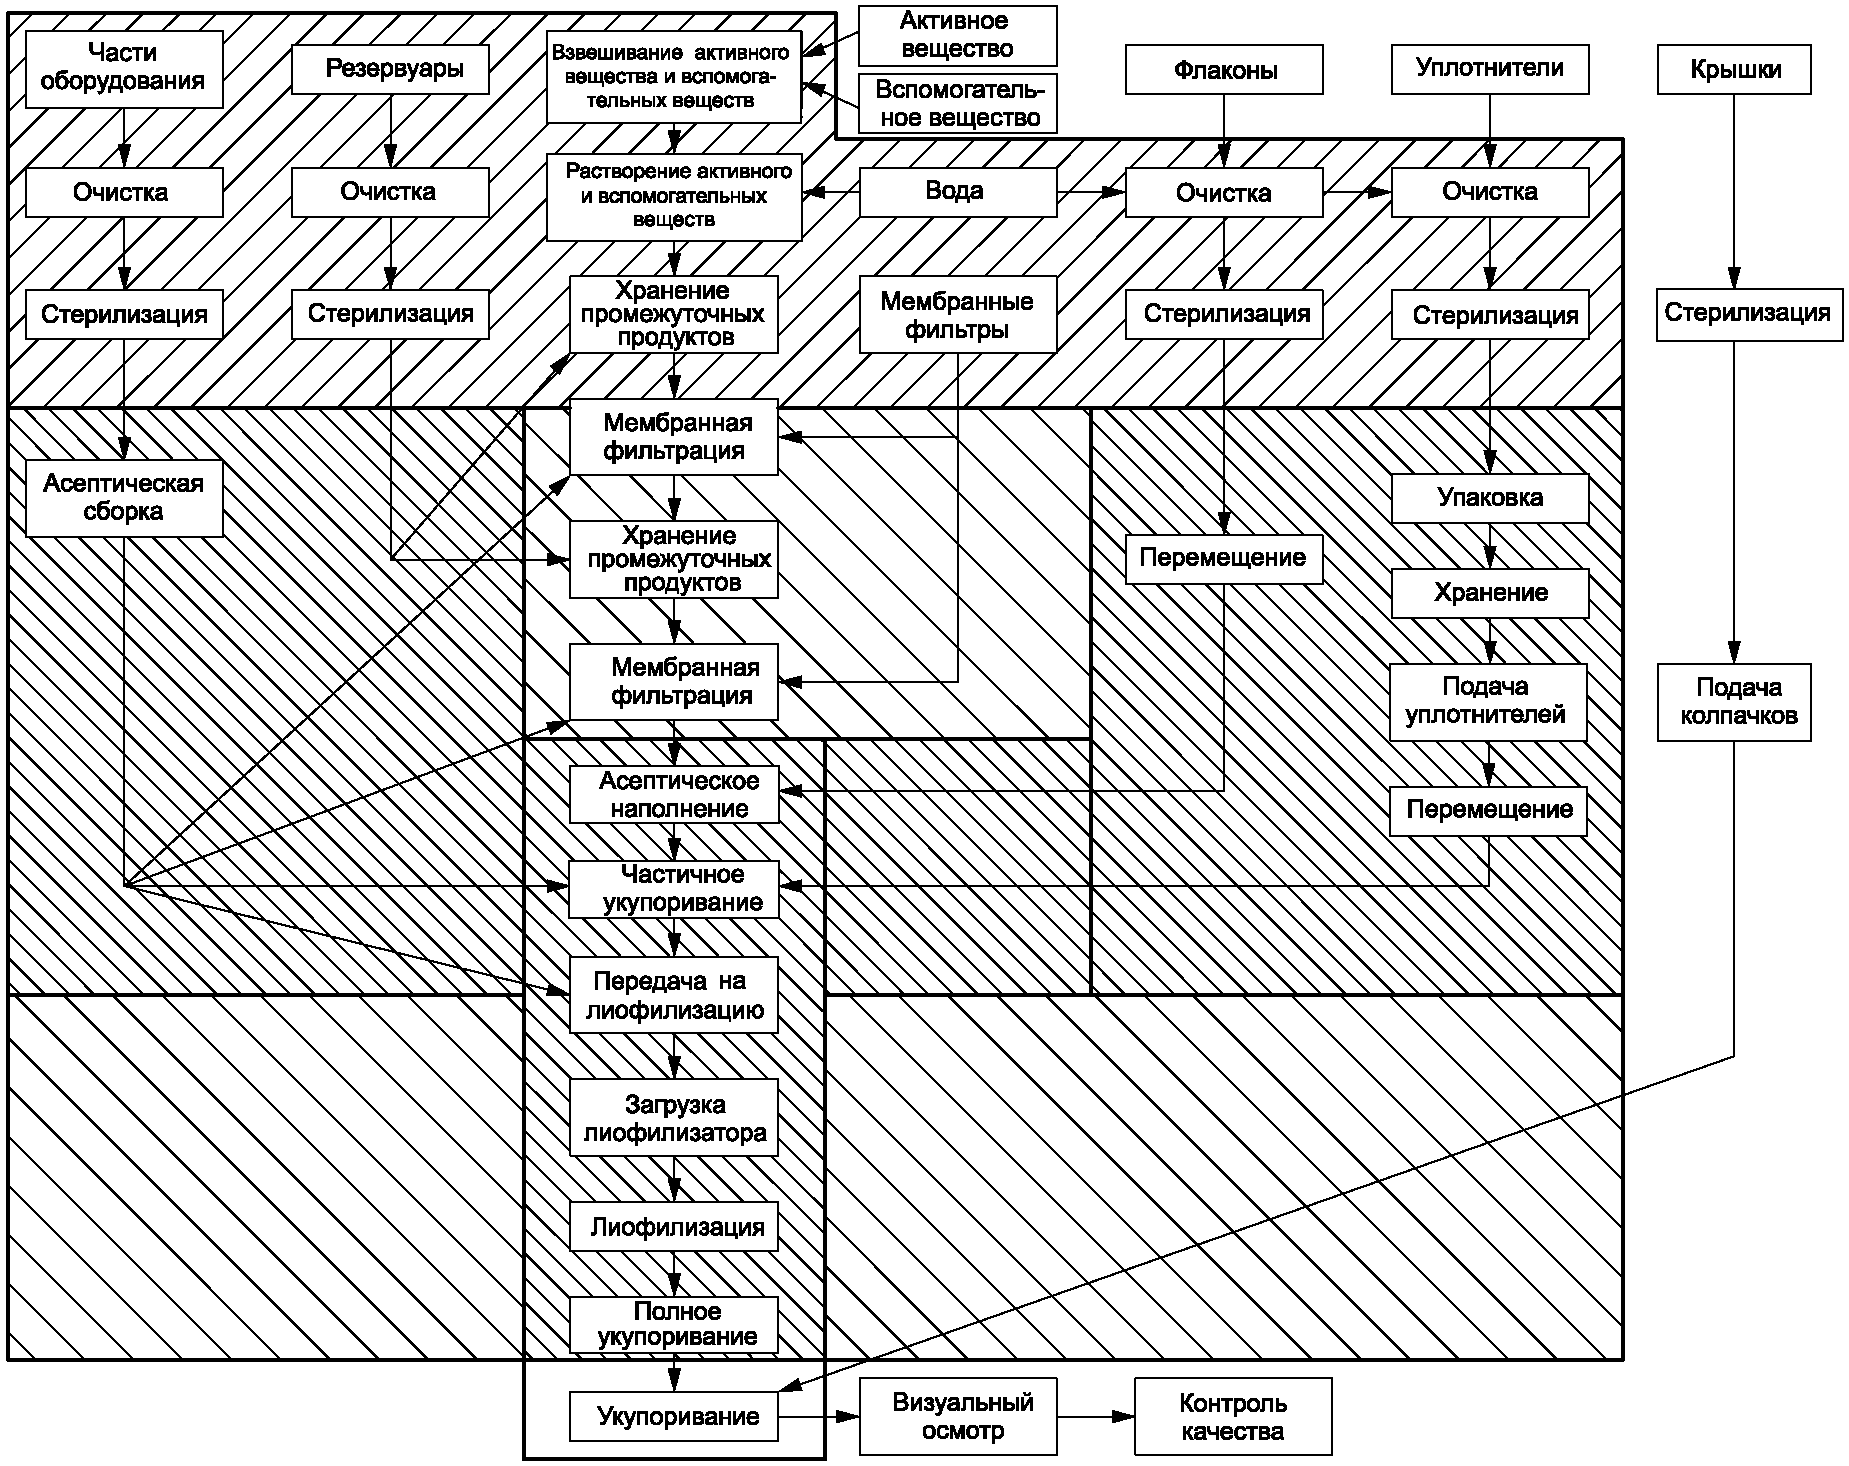
 - зона косвенной поддержки;
 - зона прямой поддержки вне ЗАП;
 - критическая производственная зона;
 - зона прямой обработки
Рисунок E.1 - Пример разделения асептического процесса
на отдельные операции
Приложение F
(справочное)
ЗАКРЫТЫЕ СИСТЕМЫ И РОБОТИЗИРОВАННЫЕ ТЕХНОЛОГИИ
### F.1 Общие положения
Термин "закрытые системы", используемый в настоящем приложении, не относится к таким системам, как RABS или изолирующие системы (см. [таблицу C.1](#p101146)).
Проектирование процесса асептического производства включает активное управление рисками. Применение закрытых систем или изоляторных систем значительно снижает риск, связанный с асептическим производством. По возможности закрытые системы или изоляторные системы должны заменять открытые операции асептического процесса. Асептические процессы могут проектироваться как комбинация различных технологических решений - от открытых операций до полностью закрытых систем (см. [рисунки F.1](#p101383) и [F.2](#p101386) как пример закрытых систем), включая промежуточные уровни целостности изоляции. Для управления рисками и последующего проектирования процесса различные уровни целостности изоляции рассматриваются в рамках оценки рисков.
В качестве возможных вариантов при проектировании процесса могут использоваться: открытые операции, асептические встроенные соединения, асептические соединения, стерильные соединения, стерильные встроенные соединения, закрытые системы и их комбинации. Каждая из этих опций может требовать различного уровня защиты, обеспечиваемого дизайном системы контроля зоны прямой поддержки. Открытые операции, асептические встроенные соединения и асептические соединения представляют собой традиционные этапы асептического производства и требуют проведения имитации асептического процесса (APS) для подтверждения их эффективности.
В соответствии с примером закрытой системы, приведенным в [таблице C.1](#p101146), такие системы не считаются традиционными этапами асептического производства и могут быть квалифицированы по иной схеме.
### F.2 Одноразовые системы как закрытые системы в асептическом производстве
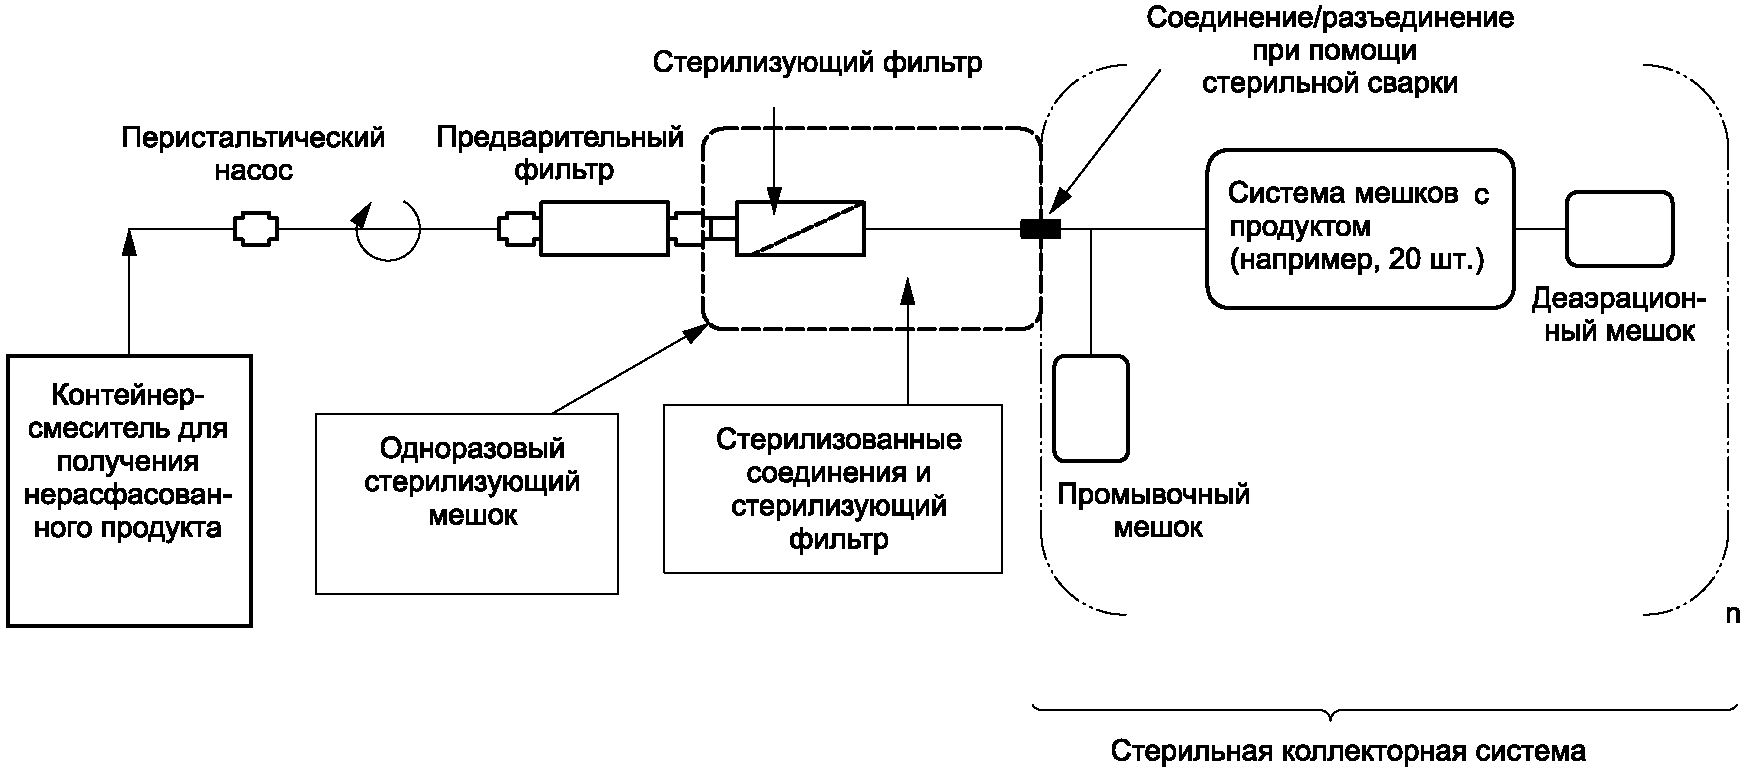
 - нестерильная система соединения
Рисунок F.1 - Общая схема системы наполнения
с несколькими соединениями и разъединениями
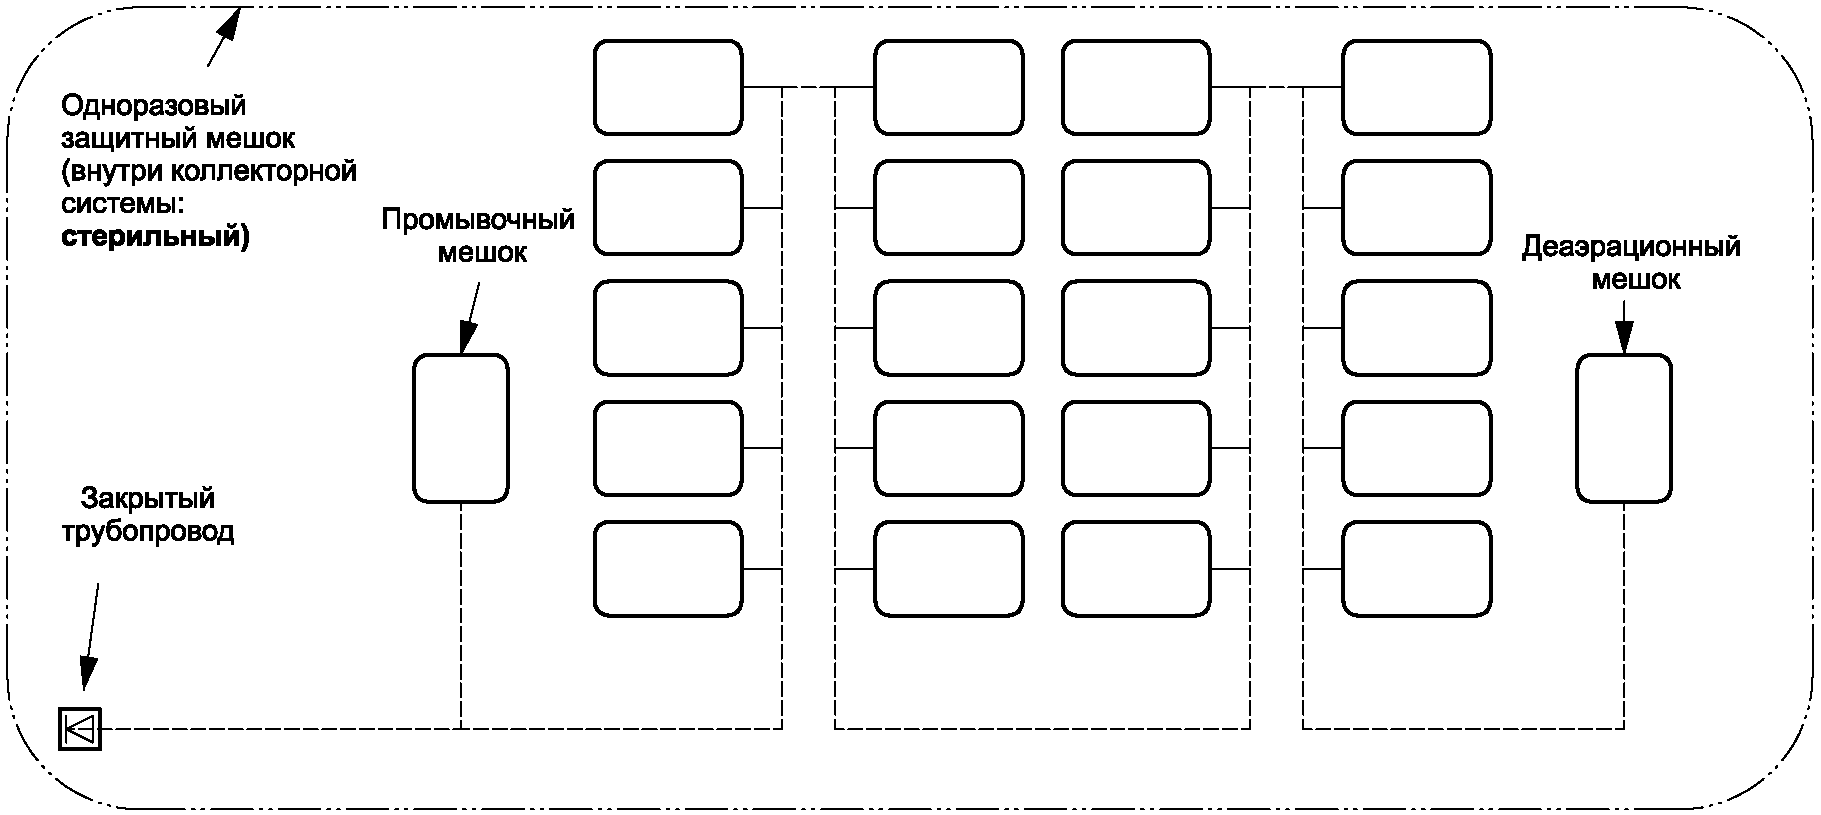
 - стерильный магистральный трубопровод,
соединенный со стерильными мешками
Рисунок F.2 - Пример одноконтурной
стерильной коллекторной системы
Примеры соединений и разъединений для стерильных закрытых систем:
-
через стерильный (встроенный) соединитель/сварку: окружающая зона - чистое помещение класса 8 по ИСО;
-
через асептический соединитель/открытые операции асептического производства: окружающая зона - чистое помещение класса 5 по ИСО.
Для зоны прямой поддержки закрытых систем:
-
должны соблюдаться условия переодевания персонала: волосы, борода и усы должны быть закрыты; необходимо носить общую защитную одежду и соответствующим образом продезинфицированную обувь или бахилы;
-
должны быть приняты соответствующие меры для предотвращения попадания контаминантов извне;
-
при выполнении операций, которые в соответствии с оценкой рисков могут представлять опасность контаминации, необходимо использовать перчатки.
### F.3 Роботы
Роботизированные системы в асептическом производстве выполняют операции, которые являются воспроизводимыми и могут быть провалидированы. Роботы позволяют автоматизировать монотонные или повторяющиеся операции без вмешательства человека, снижая риск ошибок. Роботизированные системы могут быть интегрированы в чистые помещения класса 5 по ИСО (например, в изоляторной системе, применяемой для критических стерильных операций), либо устанавливаться в чистых помещениях класса 7 по ИСО или 8 по ИСО, окружающих роботизированную систему класса 5 по ИСО, и использоваться для асептической передачи между зонами с разным классом чистоты. В изоляторных системах использование роботов может сократить необходимость вмешательства операторов через перчаточные порты. Роботизированные системы способны выполнять очень сложные асептические операции как в открытых чистых помещениях, так и внутри изоляторных систем и могут снижать риск контаминации, заменяя передаточные системы с ручными операциями или использование перчаток. Благодаря валидированным операциям роботы могут позволить снизить объем микробиологического мониторинга.
Роботизированные системы могут устанавливаться как непосредственно в зоне асептического производства, так и внутри изоляторных систем.
Характер движений роботов может варьироваться от линейных до очень сложных. При этом важно учитывать объем и скорость перемещений, чтобы не создавать турбулентности вблизи открытых стерильных операций.
Установка роботизированных систем должна поддерживать основные принципы асептического производства, такие как "первичный воздух", т.е. недопущение нарушения ламинарного потока первичного воздуха, непосредственно контактирующего со стерильной продукцией. Следует избегать установки и перемещения оборудования над открытыми стерильными операциями или над критическими поверхностями, например при подаче пробок.
Роботизированные системы могут уменьшить занимаемую производственную площадь по сравнению с ручными операциями. Например, роботизированные системы, установленные в асептических изоляторных системах, могут существенно сократить общий размер изоляторной системы и окружающего ее помещения.
Роботизированные системы могут заменить ручные вмешательства по сравнению с обычным дизайном процесса. Использование перчаток в изоляторных системах может быть сокращено или полностью исключено.
Роботизированные системы могут обеспечивать полностью автоматизированную передачу внутри стерильных процессов или передачу стерильных компонентов.
Роботизированная система может выполнять полностью автоматизированные аналитические испытания, например испытание на стерильность.
Роботизированные системы могут обеспечивать преимущества для изоляции при работе с высокоактивными или особо опасными стерильными продуктами. Критические операции по изоляции выполняются роботизированной системой, а персонал может наблюдать за ними из безопасной и отделенной зоны.
Роботизированные системы могут обеспечивать полностью автоматизированную очистку (мойку) помещения, оборудования и компонентов.
Приложение G
(справочное)
КВАЛИФИКАЦИЯ СИСТЕМЫ ОДЕЖДЫ
ДЛЯ СТЕРИЛЬНЫХ ЧИСТЫХ ПОМЕЩЕНИЙ
### G.1 Общие положения
В настоящем приложении предполагается, что:
-
система одежды для чистых помещений определена таким образом, чтобы минимизировать риск контаминации на основе оценки рисков конкретных вмешательств, выполняемых в асептической зоне;
-
спецификация системы одежды для чистых помещений доступна и содержит подробное описание системы одежды, включая все необходимые предметы одежды и принадлежности;
-
имеются подробное описание и оценка рисков с идентифицированными мерами контроля для этапов надевания и снятия одежды, включая необходимые этапы дезинфекции;
-
процессы стерилизации и стерильные упаковочные системы валидированы в соответствии с требованиями соответствующих стандартов по стерилизации и упаковке.
Для получения дополнительной информации см. [6.8.2](#p100388).
### G.2 Квалификация проекта
G.2.1 Общие положения
Объем работ по квалификации проекта должен охватывать следующие аспекты:
-
квалификация материалов (см. [G.2.2](#p101421));
-
испытания эксплуатационных характеристик (см. [G.2.3](#p101430));
-
испытания стабильности (см. [G.2.4](#p101438));
-
оценку удобства использования (см. [G.2.5](#p101447)).
G.2.2 Квалификация материалов
Материал отдельных предметов одежды, как минимум, следует оценивать с учетом следующих аспектов:
- выделение волокон и частиц;
- эффективность фильтрации частиц;
- эффективность бактериальной фильтрации;
- механические свойства;
- прочность и стойкость швов или соединений;
- устойчивость к стерилизации;
- химическая стойкость (если применимо).
G.2.3 Испытания эксплуатационных характеристик
G.2.3.1 Общие положения
Следует выполнить испытание эксплуатационных характеристик для оценки дисперсии частиц (включая выделение частиц материалом и внесение частиц персоналом). По возможности частицы следует дифференцировать на жизнеспособные и нежизнеспособные.
Испытание может проводиться путем имитации использования (данные могут быть предоставлены поставщиком одежды), фактического применения или сочетанием обоих подходов. При внедрении новой системы одежды предпочтительны испытания эксплуатационных характеристик в условиях имитационного использования, поскольку они дают более объективные данные для сравнения и совокупного снижения рисков. Имитационное использование также может помочь при расследовании проблем, выявленных при мониторинге производственной среды.
G.2.3.2 Имитационное применение системы одежды для чистых помещений
Испытание "Body box" или испытание в барабане Хельмке по IEST 003.4 [[43]](#p101650) считаются современными методами испытаний для оценки выделения частиц или эффективности фильтрации всей системы одежды для чистых помещений.
G.2.3.3 Подтверждение эксплуатационных характеристик системы одежды на основе собранных исторических данных фактического применения
Многие системы одежды для чистых помещений успешно применяются в эксплуатации на протяжении многих лет, и собранные исторические данные могут использоваться для обоснования оценки ее характеристик.
G.2.4 Испытания стабильности предметов одежды и принадлежностей для стерильных чистых помещений
Цель испытаний на стабильность - подтвердить, что свойства предметов одежды остаются достаточно стабильными в течение заявленного срока службы, чтобы минимальные эксплуатационные характеристики сохранялись. Это относится к заявленному сроку годности одноразовой одежды и сроку службы многоразовой одежды.
G.2.4.2 Стерильная одноразовая одежда
Ключевые свойства материалов должны быть задокументированы как соответствующие критериям приемлемости по завершении заявленного срока годности.
G.2.4.3 Многоразовая одежда
Для многоразовой одежды следует определить, приводит ли обработка в соответствии с предоставленными инструкциями к износу, ограничивающему срок ее службы.
a) Если предполагается износ, в документации следует установить максимально допустимое число циклов повторной обработки. Это возможно сделать путем указания допустимого числа повторных использований, определенного на основе испытаний; либо путем указания методики испытания эксплуатационных характеристик перед использованием; либо путем указания рекомендуемого визуального контроля с критериями приемки/брака (например, недопустимые повреждения - разрывы, отверстия, деламинация, растрескавшиеся швы/уплотнения).
b) Следует определить, что минимальные эксплуатационные характеристики сохраняются на протяжении заявленного срока службы многоразовой одежды при соблюдении рекомендуемых инструкций по обработке и стерилизации.
G.2.5 Оценка удобства использования
Следует провести оценку удобства использования для подтверждения приемлемости предметов одежды по назначению, которая может включать:
- легкость вскрытия стерильной упаковки;
-
асептическую подачу/представление предмета одежды;
-
удобство обращения с многослойными элементами;
-
дезинфицирующие средства;
-
документацию, инструкции по применению.
-
асептическая подача/представление предметов одежды;
-
все необходимые этапы дезинфекции;
-
ход выполнения фактических вмешательств в процесс.
**- повышение точности, чувствительности и специфичности;**
**- снижение необходимости в повторных испытаниях;**
- возможность применения для лекарственных препаратов с коротким сроком годности, требующих срочного введения (например, радиофармацевтические препараты для ПЭТ);
**- сокращение времени получения результатов (например, при мониторинге производственной среды и проведении испытания на стерильность);**
b) улучшение контроля процессов и качества, в том числе:
- проведение испытаний в режиме реального времени или близком к реальному времени позволяет контролировать качество в процессе производства продукции, а не только постфактум (например, контроль сырья, воды, используемой в производстве, внутрипроизводственные испытания на стерильность, мониторинг производственной среды ЗАП);
- более раннее реагирование на отклонения или неблагоприятные тенденции;
- более раннее внедрение мероприятий по расследованию или корректирующих действий;
c) своевременное получение микробиологических данных для повышения эффективности управления рисками процесса и продукции (QRM), в том числе:
- потенциальное снижение риска контаминации продукции;
- сокращение задержек производства;
- снижение вероятности брака или отзыва продукции;
**- более быстрый выпуск продукции.**
Быстрый или альтернативный микробиологический метод должен обеспечивать научно обоснованную оценку микробиологического качества.
Валидация быстрого или альтернативного микробиологического метода, как правило, охватывает всю систему оборудования, программное обеспечение, параметры базы данных, обеспечение целостности данных и микробиологическую эффективность. Информация и рекомендации по валидации быстрых или альтернативных микробиологических методов приведены в [[34]](#p101632), [[46]](#p101656), [[49]](#p101662), [[50]](#p101664) и [[51]](#p101666).
Для поддержки асептического производства рекомендуется внедрение и использование быстрых или альтернативных микробиологических методов. При рассмотрении таких методов пользователю необходимо тщательно определить свои требования и установить, каким образом они могут быть наилучшим образом удовлетворены. Выбор оборудования, его валидация, верификация, документация, обучение, техническое обслуживание и текущее техническое сопровождение являются важными аспектами, которые следует учитывать. В этой связи пользователю следует тесно взаимодействовать с поставщиками оборудования, техническими консультантами и, при необходимости, с регуляторными органами. Некоторые быстрые микробиологические методы включены в фармакопеи.
Приложение ДА
(справочное)
СВЕДЕНИЯ О СООТВЕТСТВИИ ССЫЛОЧНЫХ МЕЖДУНАРОДНЫХ СТАНДАРТОВ
НАЦИОНАЛЬНЫМ СТАНДАРТАМ
Таблица ДА.1
| Обозначение ссылочного международного стандарта | Степень соответствия | Обозначение и наименование соответствующего национального стандарта |
| ISO 13408-2 | IDT | ГОСТ Р ИСО 13408-2-2025 "Асептическое производство медицинской продукции. Часть 2. Стерилизующая фильтрация" |
| ISO 13408-6 | IDT | ГОСТ Р ИСО 13408-6-2026 "Асептическое производство медицинской продукции. Часть 6. Изолирующие системы" |
| ISO 14644-1:2015 | IDT | ГОСТ Р ИСО 14644-1-2017 "Чистые помещения и связанные с ними контролируемые среды. Часть 1. Классификация чистоты воздуха по концентрации частиц" |
| ISO 14644-2 | IDT | ГОСТ Р ИСО 14644-2-2020 "Чистые помещения и связанные с ними контролируемые среды. Часть 2. Текущий контроль для подтверждения постоянного соответствия чистоты воздуха по концентрации частиц" |
| ISO 14644-4 | IDT | ГОСТ Р ИСО 14644-4-2025 "Чистые помещения и связанные с ними контролируемые среды. Часть 4. Проектирование, строительство и ввод в эксплуатацию" |
| ISO 14644-7 | IDT | ГОСТ Р ИСО 14644-7-2007 "Чистые помещения и связанные с ними контролируемые среды. Часть 7. Изолирующие устройства (укрытия с чистым воздухом, боксы перчаточные, изоляторы и мини-окружения)" |
Примечание - В настоящей таблице использовано следующее условное обозначение степени соответствия стандартов:
- IDT - идентичные стандарты. |
## БИБЛИОГРАФИЯ
| [1] | ISO 5667-13:2011 | Water quality - Sampling - Part 13: Guidance on sampling of sludges |
| [2] | ISO 9000:2015 | Quality management systems - Fundamentals and vocabulary |
| [3] | ISO 10993-17 | Biological evaluation of medical devices - Part 17: Establishment of allowable limits for leachable substances |
| [4] | ISO 11135 | Sterilization of health-care products - Ethylene oxide - Requirements for the development, validation and routine control of a sterilization process for medical devices |
| [5] | ISO 11137 (all parts) | Sterilization of health care products - Radiation |
| [6] | ISO 11139:2018 | Sterilization of health care products - Vocabulary of terms used in sterilization and related equipment and process standards |
| [7] | ISO 11607-1 | Packaging for terminally sterilized medical devices - Part 1: Requirements for materials, sterile barrier systems and packaging systems |
| [8] | ISO 11607-2 | Packaging for terminally sterilized medical devices - Part 2: Validation requirements for forming, sealing and assembly processes |
| [9] | ISO 11737-3 | Sterilization of health care products - Microbiological methods - Part 3: Bacterial endotoxin testing |
| [10] | ISO 13408-3 | Aseptic processing of health care products - Part 3: Lyophilization |
| [11] | ISO 13408-4 | Aseptic processing of health care products - Part 4: Clean-in-place technologies |
| [12] | ISO 13408-5 | Aseptic processing of health care products - Part 5: Sterilization in place |
| [13] | ISO 13408-7:2012 | Aseptic processing of health care products - Part 7: Alternative processes for medical devices and combination products |
| [14] | ISO 13485 | Medical devices - Quality management systems - Requirements for regulatory purposes |
| [15] | ISO 14160 | Sterilization of health care products - Liquid chemical sterilizing agents for single-use medical devices utilizing animal tissues and their derivatives - Requirements for characterization, development, validation and routine control of a sterilization process for medical devices |
| [16] | ISO 14644-3 | Cleanrooms and associated controlled environments - Part 3: Test methods |
| [17] | ISO 14698-1 | Cleanrooms and associated controlled environments - Biocontamination control - Part 1: General principles and methods |
| [18] | ISO 14698-2 | Cleanrooms and associated controlled environments - Biocontamination control - Part 2: Evaluation and interpretation of biocontamination data |
| [19] | ISO 14937 | Sterilization of health care products - General requirements for characterization of a sterilizing agent and the development, validation and routine control of a sterilization process for medical devices |
| [20] | ISO 14971 | Medical devices - Application of risk management to medical devices |
| [21] | ISO 17665 (all parts) | Sterilization of health care products - Moist heat |
| [22] | ISO 18362 | Manufacture of cell-based health care products - Control of microbial risks during processing |
| [23] | ISO/TS 19930:2017 | Guidance on aspects of a risk-based approach to assuring sterility of terminally sterilized, single-use health care product that is unable to withstand processing to achieve maximally a sterility assurance level of 10-6 |
| [24] | ISO 20857 | Sterilization of health care products - Dry heat - Requirements for the development, validation and routine control of a sterilization process for medical devices |
| [25] | ISO 29463-1 | High efficiency filters and filter media for removing particles from air - Part 1: Classification, performance, testing and marking |
| [26] | ISO 29463-5 | High-efficiency filters and filter media for removing particles in air - Part 5: Test method for filter elements |
| [27] | ISO/IEC Guide 51:2014 | Safety aspects - Guidelines for their inclusion in standards |
| [28] | ISO/IEC Guide 63:2019 | Guide to the development and inclusion of aspects of safety in International Standards for medical devices |
| [29] | IEC 61882 | Hazard and operability studies (HAZOP Studies) |
| [30] | EN 556-2 | Sterilization of medical devices - Requirements for medical devices to be designated "STERILE" - Part 2: Requirements for aseptically processed medical devices |
| [31] | EN 1822-1 | High efficiency air filters (EPA, HEPA and ULPA) Classification, performance testing, marking |
| [32] | ANSI/AAMI ST67:2019 | Sterilization of health care products - Requirements and guidance for selecting a sterility assurance level (SAL) for products labeled 'sterile' |
| [33] | ANSI/AAMI ST72 | Bacterial endotoxin - Test methods, routine monitoring and alternatives to batch testing |
| [34] | British Pharmacopoeia SC IVL and European Pharmacopoeia 5.1.6 Alternative Methods for Control of Microbiological Quality |
| [35] | Device Risk Management Training Using HACCP Principles, 2nd edition. June 2003. Medical 2793, HACCP Alliance. Editors: George Flick, Joseph L. Salyer, et al, 320 pages |
| [36] | EDQM Guide to the quality and safety of tissues and cells for human application, 4th edition |
| [37] | EMA Guideline on the sterilization of the medicinal product, active substance, excipient and primary container (EMA/CHMP/CVMP/QWP/850374/2015) |
| [38] | EU GMP Guide. Annex 1, 1) |
| [39] | EU GMP Guide. Annex 17, 2) |
| [40] | FDA Guidance for aseptic processing, September 2004, https://www.fda.gov/cder/ |
| [41] | ICH Guidance for Industry - Q9 Quality Risk Managements) |
| [42] | ICH Guidance for Industry - Q8 (R2) on pharmaceutical developments |
| [43] | IEST 003.4, Garment System Considerations for Cleanrooms and Other Controlled Environments |
| [44] | IEST-RP-CC001.6, HEPA and ULPA filters |
| [45] | ISPE, Baseline Guide, http://www.ispe.org/index.ww |
| [46] | Japanese Pharmacopoeia 17th Amendment, Microbial Rapid Testing Method |
| [47] | JIS Z 8122 Contamination control - Terminology |
| [48] | Ophthalmic preparations, The International Pharmacopoeia, Tenth Edition, 2020, https://digicollections.net/phint/2020/index.html#d/b.1 |
| [49] | PDA Technical Report No. 33 (2013) Evaluation, Validation and Implementation of Alternative and Rapid Microbiological Methods |
| [50] | Eur Ph., European Pharmacopoeia, www.pheur.org |
| [51] | United States Pharmacopeia. <1223> Validation of Alternative Microbiological Methods, www.usp.org |
| УДК 637.132.4:715.478:658.513:006.354 | ОКС 11.080.01 |
| Ключевые слова: асептическое производство, процесс, медицинская продукция, управление рисками, валидация |
---