ГОСТ Р ИСО 11737-3-2026. Национальный стандарт Российской Федерации. Стерилизация медицинской продукции. Микробиологические методы. Часть 3. Испытания на бактериальные эндотоксины
Актуально на 08.11.2026.
Как цитировать: "ГОСТ Р ИСО 11737-3-2026. Национальный стандарт Российской Федерации. Стерилизация медицинской продукции. Микробиологические методы. Часть 3. Испытания на бактериальные эндотоксины". ГОСТ Р ИСО 11737-3-2026. https://bukva.ai/docs/standart-gost-r-iso-11737-3-2026
(утв. и введен в действие Приказом Росстандарта от 18.03.2026 № 244-ст)
Примечание
Документ вводится в действие с 01.12.2026.
Утвержден и введен в действие
Приказом Федерального
агентства по техническому
регулированию и метрологии
от 18 марта 2026 г. № 244-ст
НАЦИОНАЛЬНЫЙ СТАНДАРТ РОССИЙСКОЙ ФЕДЕРАЦИИ
СТЕРИЛИЗАЦИЯ МЕДИЦИНСКОЙ ПРОДУКЦИИ
ИСПЫТАНИЯ НА БАКТЕРИАЛЬНЫЕ ЭНДОТОКСИНЫ
Sterilization of health care products.
Microbiological methods. Part 3.
Bacterial endotoxin testing
07.100.10
1 декабря 2026 года
Предисловие
1 ПОДГОТОВЛЕН Автономной некоммерческой организацией «Институт медико-биологических исследований и технологий» (АНО «ИМБИИТ») на основе собственного перевода на русский язык англоязычной версии стандарта, указанного в пункте 4
2 ВНЕСЕН Техническим комитетом по стандартизации ТК 422 «Оценка биологического действия медицинских изделий»
3 УТВЕРЖДЕН И ВВЕДЕН В ДЕЙСТВИЕ Приказом Федерального агентства по техническому регулированию и метрологии от 18 марта 2026 г. № 244-ст
4 Настоящий стандарт идентичен международному стандарту ИСО 11737-3:2023 «Стерилизация медицинской продукции. Микробиологические методы. Часть 3. Испытания на бактериальные эндотоксины» (ISO 11737-3:2023 «Sterilization of health care products — Microbiological methods — Part 3: Bacterial endotoxin testing», IDT).
Дополнительная сноска в тексте настоящего стандарта, выделенная курсивом, приведена для пояснения текста оригинала
Правила применения настоящего стандарта установлены в статье 26 Федерального закона от 29 июня 2015 г. № 162-ФЗ «О стандартизации в Российской Федерации». Информация об изменениях к настоящему стандарту публикуется в ежегодном (по состоянию на 1 января текущего года) информационном указателе «Национальные стандарты», а официальный текст изменений и поправок — в ежемесячном информационном указателе «Национальные стандарты». В случае пересмотра (замены) или отмены настоящего стандарта соответствующее уведомление будет опубликовано в ближайшем выпуске ежемесячного информационного указателя «Национальные стандарты». Соответствующая информация, уведомление и тексты размещаются также в информационной системе общего пользования — на официальном сайте Федерального агентства по техническому регулированию и метрологии в сети Интернет (www.rst.gov.ru)
Введение
Пирогеном является любое вещество, вызывающее повышение температуры тела. Испытание на пирогены обязательно для выпуска разной медицинской продукции (МП). Пирогены можно разделить на две группы: микробная (например, бактерии, грибы, вирусы) и немикробная (например, лекарственные препараты, материалы изделия, стероиды, фракции плазмы; см. серию ИСО 10993). Преобладающими пирогенными контаминантами, встречающимися при производстве МП, являются бактериальные эндотоксины, компоненты клеточных стенок грамотрицательных бактерий. Хотя грамположительные бактерии, грибы и вирусы могут быть пирогенами, они являются таковыми из-за других механизмов (системных эффектов) и в меньшей степени, чем грамотрицательные бактерии. Настоящий стандарт распространяется только на испытания на грамотрицательные бактериальные эндотоксины (BET), при котором используют реактив лизата амебоцитов, полученный из Limulus polyphemus или Tachypleus tridentatus. Другие методы обнаружения эндотоксинов, такие как испытания на активацию моноцитов и рекомбинантный фактор C (rFC), не включены (см. B.12) в настоящий стандарт.
Эндотоксины представляют собой компоненты внешней клеточной стенки грамотрицательных бактерий — липополисахариды (LPS) с определенной молекулярной массой, которые могут вызывать повышение температуры (лихорадку), менингит и резкое снижение артериального давления при попадании в кровоток или некоторые ткани организма. Компоненты внешней клеточной стенки, в основном состоящие из белков, фосфолипидов и LPS, постоянно высвобождаются в окружающую среду. В природе эндотоксины распространены повсеместно, стабильны и достаточно малы, что позволяет им проникать через обычные стерилизующие фильтры. Процессы стерилизации приводят к инактивации микроорганизмов на или внутри продукции, но, как правило, не приводят к дезактивации эндотоксинов. При контролируемых процессах можно предотвратить контаминацию МП эндотоксинами.
Апирогенность МП может быть достигнута следующими путями:
a) технологиями производства, которые предотвращают или контролируют контаминацию эндотоксинами (например, контаминацию грамотрицательными бактериями);
b) депирогенизацией путем инактивации эндотоксина, например сухим жаром или физическим удалением (например, промывание, дистилляция, ультрафильтрация).
Целью настоящего стандарта является изложение требований и рекомендаций по испытанию МП на бактериальные эндотоксины. Это относится к МП, которая должна быть апирогенной исходя из предусмотренного применения или того, что указано на этикетке, или в обоих случаях. Также приводятся рекомендации по выбору количества образцов МП, пригодности методов, использованию методик для рутинных испытаний, интерпретации результатов испытания и альтернативы приемо-сдаточным испытаниям, а также оценке риска. В приложениях представлена следующая информация:
- руководство по испытанию на бактериальные эндотоксины (см. приложение A);
- история и описание метода BET (см. приложение B);
- руководство по рассмотрению несоответствия, вызванного превышением установленных пределов (OSL) (см. приложение C);
- руководство по непрерывному мониторингу производственных процессов или испытанию компонентов (см. приложение D);
- руководство по проведению оценки риска для обоснования альтернативы приемо-сдаточным испытаниям;
- типовое распределение обязанностей (см. приложение F).
1 Область применения
1.1 Включения
Настоящий стандарт устанавливает общие критерии, которые следует применять при определении содержания бактериальных эндотоксинов в медицинской продукции (МП) или в экстракте из МП, в компонентах МП или сырье, с помощью методов испытания на бактериальный эндотоксин (BET) с использованием реактива лизата амебоцитов.
1.2 Исключения
1.2.1 Настоящий стандарт неприменим для оценки пирогенов, не являющихся бактериальными эндотоксинами. Другие методы обнаружения эндотоксинов не включены в настоящий стандарт (см. B.12).
1.2.2 Настоящий стандарт не устанавливает конкретных предельных значений содержания эндотоксинов.
2 Нормативные ссылки
В настоящем стандарте нормативные ссылки отсутствуют.
3 Термины и определения
В настоящем стандарте применены следующие термины с соответствующими определениями.
ИСО и МЭК поддерживают терминологические базы данных, используемые в целях стандартизации, по следующим адресам:
- платформа онлайн-просмотра ИСО: доступна по адресу //www.iso.org/obp;
- Электропедия МЭК: доступна по адресу //www.electropedia.org/.
3.1 испытание на бактериальные эндотоксины; BET (bacterial endotoxins test, BET): Определение бактериальных эндотоксинов путем добавления в водный раствор исследуемого образца или экстракта из исследуемого образца реактива лизата амебоцитов Tachypleus (TAL) (3.41) или лизата амебоцитов Limulus (LAL) (3.28) и измерения результатов полученной соответствующей реакции путем визуального, турбидиметрического (3.42) или хромогенного метода (3.3).
3.2 партия (batch): Определенное количество продукта, однородного по своим характеристикам и качеству, произведенного в течение определенного производственного цикла.
3.3 хромогенный метод (chromogenic technique): Метод испытания на бактериальный эндотоксин (BET) (3.1), который позволяет количественно определить эндотоксины на основе измеренной реакции окрашивания при взаимодействии лизата амебоцитов Limulus (LAL) (3.28) с эндотоксином.
3.4 контрольный стандарт эндотоксина; CSE (control standard endotoxin, CSE): Стандартный образец эндотоксина, активность которого была стандартизирована по сравнению с эталонным образцом эндотоксина (RSE) (3.37) для конкретной партии лизата амебоцитов Limulus (LAL) (3.28).
3.5 депирогенизация (depyrogenation): Процесс, используемый для удаления или инактивации пирогенных веществ до заданного уровня.
Примечание — К пирогенным веществам относятся бактериальные эндотоксины.
3.6 прямой контакт (direct contact): Непосредственный (физический) контакт медицинского изделия или его компонента с тканями организма.
3.7 конечный продукт (end product): Образцы продукции, прошедшие весь технологический процесс производства.
Примечание — Для целей настоящего стандарта испытание конечного продукта может проводиться до стерилизации (предстерилизационные образцы) или после стерилизации (стерильные образцы), см. 5.2.6.
3.8 эндотоксин/бактериальный эндотоксин (endotoxin/bacterial endotoxin): Липополисахаридный (LPS) (3.29) термостабильный компонент клеточной стенки грамотрицательных бактерий, который при контакте с организмом вызывает различные воспалительные реакции у животных и человека.
3.9 предельное содержание эндотоксина (endotoxin limit): Максимальное значение предельного содержания эндотоксина на продукте или в экстракте из продукта.
3.10 единица эндотоксина; ЕЭ (международная единица; IU) (endotoxin unit, EU; international unit; IU): Стандартная единица измерения активности эндотоксинов, первоначально установленная по отношению к активности, содержащейся в 0,2 нг исходного эталона эндотоксина (RSE) (3.37), серия EC-2 [исходные эталоны материалов Фармакопеи США (USP)].
Примечание — В настоящее время RSE серии EC-6 (США), серии G (USP) и международный первичный эталон Всемирной организации здравоохранения являются подсериями одного и того же реактива эндотоксина, что делает EU и IU равнозначными [45].
3.11 конечная точка (end point): Наиболее разбавленная концентрация исследуемого или контрольного раствора, при которой наблюдается положительная реакция на бактериальный эндотоксин.
Примечание — Настоящее определение используется для испытания на бактериальные эндотоксины, зависящего от концентрации, в отличие от методов конечной точки, зависящих от степени разведения, описанных в A.6.1.1.
3.12 усиление (enhancement): Отклонение в испытании на бактериальный эндотоксин (BET) (3.1), при котором факторы, не связанные с эндотоксинами и обычно обусловленные свойствами исследуемого образца, вызывают реакцию, превышающую количество присутствующего эндотоксина.
3.13 гель-тромб метод (gel-clot technique): Метод испытания на бактериальный эндотоксин (BET) (3.1), который позволяет количественно или качественно обнаружить эндотоксин, основанный на скорости формировании гель-тромба, пропорциональной взаимодействию лизата амебоцитов Limulus (LAL) (3.28) и эндотоксина.
3.14 средняя геометрическая конечная точка (geometric mean end point): Антилогарифм среднего из логарифмических значений относительно конечных точек (3.11) из репликатных серий разведения, конвертированных обратно в десятичное число для установления средней тенденции или типового значения исследуемого раствора.
3.15 медицинская продукция (health care product): Медицинское изделие, включая медицинское изделие для диагностики in vitro, или медицинский продукт, включая биофармацевтический продукт.
3.16 опосредованный контакт (indirect contact): Медицинское изделие или компонент медицинского изделия, через которые проходит жидкость или газ до вступления в физический контакт с тканями организма (в данном случае само медицинское изделие или компонент медицинского изделия не вступает в физический контакт с тканями организма).
3.17 ингибирование (inhibition): Отклонение в испытании на бактериальный эндотоксин (BET) (3.1), при котором факторы, не связанные с эндотоксинами и обычно обусловленные свойствами исследуемого образца, вызывают реакцию меньшую, чем количество присутствующего эндотоксина.
3.18 пригодность метода (тест на ингибирование/усиление) (method suitability, inhibition/enhancement test): Испытание, используемое для определения того, включает ли конкретный образец мешающие факторы, снижающие его точность путем привнесения в тест-систему усиления (3.12) или ингибирования (3.17).
3.19 вмешательство (искажение, мешающее действие) (interference): Действие мешающего фактора, наблюдаемое при испытании, превышающее допустимый порог для данного испытания на бактериальный эндотоксин (BET) (3.1) (например, положительный контроль продукта, указывающий на обнаруженный уровень эндотоксинов ниже, чем 50%, или выше, чем 200%, или \pm 2\lambda ).
3.20 интраокулярный (intraocular): Расположенный или возникающий внутри глаза или вводимый через него.
3.21 мешающие факторы (interfering factors): Факторы, не связанные с эндотоксинами, обычно относящиеся к свойствам исследуемого образца, которые приводят к ингибированию (3.17) или усилению (3.12) реакции.
3.22 внутрисосудистый (intravascular): Расположенный или возникающий внутри сердца или кровеносных сосудов либо вводимый через них.
3.23 внутрилимфатический (intralymphatic): Расположенный или возникающий внутри лимфатического сосуда либо вводимый через него.
3.24 интратекальный (intrathecal): Расположенный или возникающий внутри или вводимый через пространство под паутинной оболочкой головного или спинного мозга.
3.25 кинетический метод (kinetic method): Фотометрические количественные методы (турбидиметрический или хромогенный) для испытания на бактериальный эндотоксин (BET) (3.1).
3.26 LAL-реактивный материал; LAL-RM (LAL reactive material, LAL-RM): Реактивный материал для лизата амебоцитов Limulus — любое неэндотоксинное соединение, активирующее каскад свертывания лизата амебоцитов Limulus (LAL) (3.28) и вызывающее усиление (3.12).
3.27 лямбда \lambda (lambda, \lambda ): \lambda - \text{обозначенная} чувствительность гель-тромб реактива лизата амебоцитов Limulus (LAL) (3.28), выраженная в EU/мл или, для хромогенных или турбидиметрических методов, низшая точка (концентрация эндотоксина) на калибровочной кривой.
3.28 лизат амебоцитов Limulus; LAL (Limulus amebocyte lysate, LAL): Реактив, выделенный из амебоцитов, забранных из гемолимфы мечехвоста Limulus polyphemus, который вступает в реакцию с эндотоксином с образованием гелеобразного сгустка и используется для оценки количества эндотоксина в испытании на бактериальный эндотоксин (BET) (3.1).
Примечание — Термин LAL иногда используется для описания лизата амебоцитов Tachypleus (TAL) (3.41), так как оба лизата являются аналогичными, используемыми в BET. К ним также часто применяется общее наименование «лизат».
3.29 липополисахарид; LPS (lipopolysaccharide, LPS): Компонент клеточной стенки грамотрицательной бактерии, состоящий из липида A, основного полисахарида и O-боковой цепи.
3.30 максимально допустимое разведение; MVD (maximum valid dilution, MVD): Максимальное количество разведения образца или общий используемый объем экстракции относительно чувствительности испытания на бактериальный эндотоксин (BET) (3.1), в котором может быть обнаружен обозначенный предел эндотоксина (3.9).
3.31 медицинское изделие (medical device): Любой инструмент, установка, приспособление, аппарат, устройство, имплантат, реактив in vitro, программное обеспечение, материал или другое аналогичное или сопряженное изделие, предназначенное изготовителем для применения самостоятельно или в комбинации для следующих целей:
- диагностики, профилактики, наблюдения, лечения или облегчения болезни;
- диагностики, наблюдения, лечения, облегчения или компенсации травмы;
- исследования, замены, изменения или поддержки анатомии или физиологического процесса;
- поддержания жизнеспособности;
- контрацепции;
- дезинфекции МИ;
- предоставления информации путем оценки in vitro образцов, полученных из организма человека; при этом МИ не является фармакологическим, иммунологическим или метаболическим средством для своего основного применения в организме человека или на его поверхности, но может быть дополнено такими средствами для своей предназначенной функции.
Примечание — Изделия, которые относят к МИ в отдельных случаях:
- дезинфицирующие средства;
- вспомогательные устройства для инвалидов и лиц с физическими недостатками;
- МИ, включающие ткани животного и/или человеческого происхождения;
- МИ для оплодотворения in vitro и методик вспомогательной репродукции.
3.32 апирогенный (non-pyrogenic): Не вызывающий лихорадочную реакцию (повышение температуры).
Примечание — Термин характеризует предмет или продукт, который содержит уровень эндотоксина, соответствующий установленному предельному содержанию.
3.33 вне обозначенных пределов; OSL (out of specified limits, OSL): Образец с достоверным результатом испытания на бактериальный эндотоксин (BET) (3.1), превышающим значение предельного содержания эндотоксина (3.9).
Примечание — Термин OSL применим только в контексте данного документа и не подразумевает соответствие каким-либо другим нормативным руководствам относительно результатов, не соответствующих спецификации (OOS).
3.34 положительный контроль продукта; PPC (product positive control, PPC): Образец, содержащий известное количество эндотоксина, используемый для подтверждения того, что исследуемый продукт не содержит мешающих факторов (3.21).
3.35 пироген (pyrogen): Вещество, вызывающее лихорадочную реакцию (повышение температуры).
3.36 пирогенный (pyrogenic): Вызывающий лихорадочную реакцию (повышение температуры).
Примечание — Термин характеризует предмет или продукт, содержание эндотоксина в котором превышает установленное предельное содержание.
3.37 эталонный образец эндотоксина; RSE (Reference Standard Endotoxin, RSE): Эталонный образец эндотоксина, установленный Фармакопеей США (USP), который обладает активностью в 10 000 USP EU на флакон.
3.38 повторное (повторяющееся) испытание (repeat test): Исследование дополнительных образцов продукции из ранее испытанной партии или другой партии.
3.39 переиспытание (повторное испытание) (retest): Повторное испытание ранее исследованных образцов изделия или подготовка образцов изделия.
3.40 серия стандартного контроля (standard control series): Серия последовательных разведений эталонного образца эндотоксина (RSE) (3.37) или контрольного стандарта эндотоксина (CSE) (3.4), применяемых для проверки чувствительности лизата амебоцитов Limulus (LAL) (3.28).
3.41 лизат амебоцитов Tachypleus; TAL (Tachypleus amebocyte lysate, TAL): Реактив, выделенный из амебоцитов, взятых из гемолимфы мечехвоста Tachypleus tridentatus, который вступает в реакцию с эндотоксином, образуя гелеобразный сгусток, и используется для оценки уровня эндотоксина в испытании на бактериальный эндотоксин (BET) (3.1).
Примечание — Термин TAL иногда используется для описания лизата амебоцитов Limulus (LAL) (3.28), так как оба лизата являются аналогичными, используемыми в BET. К ним также часто применяется общее наименование «лизат».
3.42 турбидиметрический метод (turbidimetric technique): Метод испытания на бактериальный эндотоксин (BET) (3.1), который позволяет количественно определить или обнаружить наличие эндотоксина в реакционной смеси на основе результатов измерения мутности, пропорциональной взаимодействию лизата амебоцитов Limulus (LAL) (3.28) и эндотоксина.
3.43 валидация (validation): Подтверждение, путем предоставления объективных доказательств, что требования для конкретного предназначенного использования или применения были выполнены.
Примечание 1 — Объективными доказательствами, необходимыми для валидации, являются результат испытания или другая форма установления, такая как проведение альтернативных расчетов или рассмотрение документов.
Примечание 2 — Термин «валидированный» используется для обозначения соответствующего статуса.
Примечание 3 — Условия использования для валидации могут быть реальными или имитированными.
3.44 верификация (verification): Подтверждение путем предоставления объективных доказательств, что обозначенные требования были выполнены.
Примечание 1 — Объективными доказательствами, необходимыми для верификации, являются результат инспекции или другая форма установления, такая как проведение альтернативных расчетов или рассмотрение документов.
Примечание 2 — Термин «подтвержденный» используется для обозначения соответствующего статуса.
3.45 вода для испытания на бактериальный эндотоксин; WBET (water for bacterial endotoxins test, WBET): Очищенная вода, применяемая как растворитель, разбавитель и/или экстрагент, которая не вступает в реакцию с лизатом, используемым на пределе обнаружения реактива, и не оказывает вмешательства (3.19) в применяемый метод [обычно вода реактива лизата амебоцитов Limulus (LAL) (3.28), вода для инъекций или другой подходящий раствор, отвечающий этим требованиям].
4 Общие требования
4.1 Разработка, валидация и рутинный контроль продукции с приемлемыми уровнями эндотоксина являются важнейшими элементами при производстве некоторых видов МП. Для обеспечения последовательного выполнения требований, указанных в настоящем стандарте, необходимо разработать, внедрить и поддерживать в рабочем состоянии необходимые процессы. Процессы, имеющие особое значение в связи с разработкой, валидацией и рутинным контролем уровня эндотоксинов в технологическом процессе, включают, но не ограничиваются ими:
- управление документацией, включая записи;
- распределение управленческой ответственности;
- предоставление соответствующих ресурсов, включая компетентный персонал и инфраструктуру;
- контроль продукции, предоставленной сторонними поставщиками;
- идентификацию и прослеживаемость продукции на протяжении всего процесса производства;
- управление несоответствующей продукцией.
Примечание — ИСО 13485 охватывает все этапы жизненного цикла МИ в контексте системы менеджмента качества для целей регулирования. Национальные и/или региональные нормативные требования к поставкам МИ могут потребовать внедрения полной системы менеджмента качества и оценки этой системы признанным органом оценки соответствия.
4.2 Должна быть установлена процедура поверки для всего оборудования, включая средства испытаний, используемого в соответствии с требованиями настоящего стандарта.
5 Выбор продукции
5.1 Общие положения
5.1.1 Необходимо определить типы продукции, которые должны быть апирогенными или которые должны быть маркированными как таковые с указанием уровня предельного содержания бактериального эндотоксина, соответствующего предусмотренному клиническому применению.
Продукция не должна быть маркирована как «не содержащая пирогенов», поскольку полное отсутствие бактериальных эндотоксинов не может быть продемонстрировано при тестировании из-за пределов обнаружения, присущих современным методам тестирования. Следует использовать термин «апирогенный».
Примечание 1 — Информацию о рисках, связанных с эндотоксинами, и об обычно используемых ограничениях см. в A.5.1.1 и приложении B.
Примечание 2 — В отношении апирогенной маркировки могут применяться национальные нормативные требования.
5.1.2 Более высокие уровни эндотоксинов могут быть оправданы для некоторых продуктов при наличии дополнительных обосновывающих данных, в зависимости от соотношения «риск-польза». Таким же образом для других продуктов могут потребоваться более строгие ограничения [например, для устройств с интратекальным (эндолюмбальным) контактом].
5.1.3 Продукт, который должен быть апирогенным или маркированным как таковой, должен иметь четкое подтверждение, основанное на применении подходящего метода BET. Данное подтверждение должно включать как минимум:
- испытание конечного продукта для каждой партии;
- или испытание, альтернативное приемо-сдаточным испытаниям (см. положение 10 и приложение E).
5.1.4 Все части продукции, которые должны являться апирогенными или маркированными как таковые, должны быть испытаны. Исключение какой-либо части продукции (например, рукоятка или шнур питания) должно быть обосновано и отражено документально.
5.1.5 Существует МП, части которой запечатаны и не вступают в контакт с пациентом. Такие части продукции, не входящие в контакт с пациентом, не должны и не предназначены быть апирогенными и могут быть исключены из испытания на эндотоксины.
5.1.6 Для продукции, где апирогенность заявлена только для ее части (например, путь прохождения жидкости в системе для внутривенной инфузии), испытание на эндотоксины не применяется к частям продукции, которые не должны быть апирогенными. Заявление о части продукции, к которой данное заявление применимо (например, «апирогенный путь прохождения жидкости»), должно быть обосновано соответствующей оценкой компонентов и поверхностей, относящихся к данной части продукции.
5.1.7 Для многокомпонентных наборов продукции, в отношении которых апирогенность заявлена, указана на маркировке либо и то и другое относится только к части набора, испытание на эндотоксины не применяется к частям набора, которые не должны быть апирогенными. Заявленная апирогенность компонентов набора должна быть подтверждена документально.
5.2 Выбор единицы продукции
5.2.1 Критерий отбора образцов единицы продукции для испытания на эндотоксины основывается на том, что производственный процесс, а также процессы, обозначенные в 4.1, управляются (см. A.2).
Примечание — См. приложение D, в котором приведено руководство по мониторингу производственных процессов в ходе производства или по испытанию компонентов.
5.2.2 Выбор единиц продукции для испытания должен основываться на критериях, определенных в плане отбора проб, который включает оценку компонентов и обработки. Это обоснование должно учитывать следующее:
a) применимость нормативных требований;
d) валидацию производственного процесса;
e) статистические рассмотрения.
5.2.3 Существует два типа плана отбора образцов (планов выборочного контроля): приемо-сдаточные испытания и альтернатива приемо-сдаточным испытаниям.
5.2.3.1 При приемо-сдаточных испытаниях партии апирогенность подтверждается испытанием конечной продукции. Партия может быть определена как каждая производственная партия или продукция, которая должна быть однородной по характеру и качеству, произведенной в течение определенного производственного цикла. Выбор продукции должен быть обоснован документально или оценкой риска (рекомендации по количеству образцов приведены в A.5.2).
5.2.3.2 Альтернативы приемо-сдаточным испытаниям могут применяться, если было продемонстрировано, что производственный процесс и материалы контролируются надлежащим образом. При применении альтернатив приемо-сдаточным испытаниям необходимо провести оценку риска для оценки критериев, используемых для установления плана выборочного контроля (см. раздел 10 и приложение E).
5.2.4 Для образцов, отобранных для испытаний, необходимо учитывать все факторы, которые могут влиять на уровень эндотоксина или способствовать его повышению.
5.2.5 Образцы для испытания на эндотоксины могут быть отобраны с обычного производства продукции, которая была забракована по другим причинам, которые не влияют на содержание эндотоксина, или из заменяющих образцов, которые отражают весь производственный процесс и уровень эндотоксина в продукте.
5.2.6 Образцы могут быть отобраны до стерилизации (предстерилизационные образцы) или после стерилизации (стерильные образцы). Стерильные образцы отражают все факторы, которые могут повлиять на продукцию или испытание на эндотоксины. Когда для испытания отбирают предстерилизационные образцы, то их приемлемость для демонстрации уровня эндотоксинов на стерильном изделии должна быть обоснована и отражена документально. Программа рутинных испытаний должна постоянно отражать образцы, взятые до или после стерилизации. Программа рутинных испытаний должна систематически учитывать образцы, взятые как до, так и после стерилизации. В A.5.2.6 приводится руководство по оценке приемлемости испытаний предстерилизационных образцов продукции.
Примечание — Для продукции, поддерживающей рост микроорганизмов, см. A.5.2.6.
5.2.7 При испытании многокомпонентных наборов (наборов для процедур) или наборов отдельных изделий в рамках одной и той же стерильной барьерной системы, в зависимости от того, как используется продукция, в некоторых случаях каждый компонент может оцениваться индивидуально, а в других случаях все содержимое может рассматриваться как единое целое. Рассмотрение набора или комплекта как единого целого должно касаться подготовки образцов в соответствии с требованиями метода и применимым пределом содержания эндотоксина. Общий объем экстрагирующей жидкости, используемой для получения субкомпонентов, не должен превышать максимального объема экстрагирования, установленного MVD.
6 Методы BET
6.1 Общие положения
6.1.1 В настоящее время существует три общепринятых метода BET. Выбор метода должен основываться на оценке возможностей лаборатории, опыта, требований к объему отбора образцов, требований к обработке данных и характера исследуемого образца. В данный момент используют следующие методы:
a) гель-тромб методы: количественный метод определения предельного уровня и качественный метод исследования;
b) хромогенный фотометрический метод: метод по конечной точке.
Примечание — Турбидиметрический метод определения по конечной точке доступен, но обычно не используется;
c) хромогенный и турбидиметрический фотометрические методы: кинетические методы.
Информация по каждому из этих методов предоставлена в A.6.
6.1.2 Выбранный метод должен быть признан пригодным, как указано в разделе 7. Дальнейшая пригодность должна быть подтверждена, как указано в разделе 9.
6.2 Рассмотрение применимого предельного содержания эндотоксина
6.2.1 Предельное содержание эндотоксина
Значение предельного содержания эндотоксина определяет максимально допустимое количество эндотоксина, присутствующего в продукции или в экстракте из продукции.
6.2.2 Расчет предельного содержания эндотоксина для экстракта
Предельное содержание эндотоксина в экстракте, ЕЭ/мл, должно быть рассчитано по формуле
где K — предельное содержание эндотоксина для продукции;
N — число испытанных образцов;
V — общий объем экстракта или ополаскивателя, мл, который может быть корректирован под размер и конфигурацию образца или образцов.
Предельное содержание эндотоксина для продукции может быть выражено в ЕЭ/мл, если соответствующий конкретный объем для промывания/погружения был определен как не превышающий MVD. Отчет о результатах в ЕЭ/изделие учитывает начальный объем экстракции.
6.2.3 Максимально допустимое разведение
6.2.3.1 Иногда продукция может влиять на метод BET, что приводит к ингибированию или усилению реакции из-за наличия мешающих факторов. Мешающие факторы должны быть оценены. Распространенным методом, используемым для устранения таких факторов, является разбавление экстракта из продукции WBET или другим подходящим разбавителем. Влияние мешающих факторов может быть уменьшено при увеличении общего объема экстрагента, используемого для экстрагирования продукции (например, вместо экстрагента в объеме 40 мл используют экстрагент в объеме 80 мл). Так как эти способы приводят к разбавлению любого присутствующего эндотоксина, существует предел степени разбавления. Данный предел называется MVD и должен быть рассчитан по формулам:
MVD в выражении экстракта в ЕЭ/мл:
\frac{\text{ЕЭ}/\text{изделие}}{\lambda} = \frac{\text{предел эндотоксина экстракта }(\text{ЕЭ}/\text{мл})}{\lambda} (2)
или MVD в выражении максимального объема экстракции в ЕЭ/изделие:
\frac{\text{ЕЭ}/\text{изделие}}{\lambda} = \frac{\text{предел эндотоксина }(\text{ЕЭ}/\text{изделие})}{\lambda} . (3)
6.2.3.2 Значение MVD указывает на наибольшее разведение или общий объем экстрагента, которые могут применяться для преодоления ингибирования/усиления, основываясь на чувствительности LAL. Например, MVD, равное 10, означает, что экстракт из образца может быть разведен не более чем 1:10 без ущерба для возможности обнаружить предел содержания эндотоксина (примеры расчетов приведены в таблицах A.5 и A.6).
6.2.3.3 Если продукция испытывается при MVD, испытание на эндотоксины дает результат «обнаружено/не обнаружено». Любой эндотоксин, обнаруженный в пробе (положительный результат испытания), превосходящий установленный предел эндотоксинов, означает результат «обнаружено». Отрицательный результат является результатом «не обнаружено».
Примечание 1 — Если МИ испытывается при разведении ниже MVD и обнаружены эндотоксин или искажение результатов измерения, может возникнуть необходимость провести дальнейшее разведение, если результат отвечает или не отвечает критерию приемлемости.
Примечание 2 — Когда МИ невозможно испытать при разведении менее или равному MVD, можно учесть корректирование предела эндотоксина (см. 5.1.1), обоснованное риском, и соответствующий перерасчет MVD.
6.3 Критические параметры испытания
6.3.1 Температура
Соответствующие температуры указаны изготовителем в инструкции к лизату. Инкубацию по методу BET обычно проводят при температуре (37 +/- 1) °C.
6.3.2 Время
Временные интервалы для добавления реактива и инкубации указаны изготовителем в инструкции к лизату. Для BET гель-тромб методом время инкубации обычно составляет (60 +/- 2) мин. Для кинетических методов время инкубации варьируется в зависимости от условий испытания.
Оптимальный диапазон pH для метода BET указан изготовителем в инструкции к лизату. Диапазон pH для метода BET обычно составляет 6 — 8 pH. Проведение испытания вне оптимальных диапазонов pH может привести к вмешательству в реакцию. Если при испытании на пригодность положительные контроли продукции показывают приемлемые результаты, то возможно, что последующие измерения pH не потребуются. Тем не менее если при испытании на пригодность pH корректируется, то значение pH должно быть учтено при последующем рутинном испытании.
6.4 Оборудование и материалы
6.4.1 Из-за ограниченного диапазона температур, требуемого для BET, такое оборудование, как термоблоки или водяные бани, используемые в гель-тромб методе, должно быть настроено на распределение тепла во время проведения квалификационных работ и технического обслуживания. Механические дозаторы (пипеточные дозаторы), включая фиксированные и регулируемые, должны периодически калиброваться, в том числе на повторяемость, а результаты калибровки документироваться.
6.4.2 Если лаборатория применяет хромогенный или турбидиметрический метод, оборудование для BET должно быть аттестовано, а программное обеспечение валидировано.
6.4.3 Материалы, которые поставляются без подтверждения статуса «апирогенный», например многолуночные планшеты, необходимо заранее оценить, чтобы убедиться, что они не повлияют на результаты испытания. Это может быть проверено, например, испытанием образцов таких материалов для доказательства, что они не будут препятствовать проведению испытания.
6.4.4 Оборудование, применяемое для депирогенизации лабораторной посуды и другого оборудования, используемого в BET, должно быть аттестовано и обслуживаться надлежащим образом. Методы, используемые для депирогенизации, должны быть установлены, валидированы и задокументированы.
6.4.5 Следует убедиться, что все материалы, используемые для сбора, хранения или иных способов проведения BET, сами не привносят усиление или ингибирование в тест-систему, например, из-за вымывания или адгезии эндотоксинов с материалом.
6.5 Реактивы
6.5.1 Реактивы LAL должны быть получены от соответствующих лицензированных изготовителей.
6.5.2 Первичный стандарт эндотоксина — RSE. Активность вторичных стандартов или CSE должна быть стандартизована по сравнению с эталонным стандартом и подтверждена сертификатом анализа или аналогичным документом.
6.5.3 Требования к условиям хранения лиофилизированных и восстановленных реактивов описаны в инструкциях изготовителей для конкретного лизата или эндотоксина. Если условия хранения, используемые в лаборатории, отличаются от рекомендованных инструкциями изготовителя, необходимо подтвердить альтернативные условия хранения.
7 Пригодность метода BET (валидация BET)
7.1 Общие положения
Метод BET должен быть признан пригодным, если демонстрирует, что объекты испытания сами по себе не вызывают ингибирование, усиление реакции или каким-либо образом не нарушают точность и чувствительность испытания. Пригодность метода должна быть оценена. Процесс оценки пригодности метода состоит из многочисленных аспектов, включая свойства продукции и метода испытания, а также аттестации реактива и квалификации химика-аналитика.
Количество партий, выбранных с учетом свойств продукции и валидации (пригодности) метода испытания, должно отражать уровень контроля производственного процесса и должно быть обосновано. Для демонстрации соответствия продукции и метода испытаний должна использоваться как минимум одна партия продукции или семейство продукции. Количество повторов для реактива и квалификация аналитика подробно описаны в 7.4.
Примечание 1 — Система менеджмента качества испытательной лаборатории уже может включать эти элементы как часть внутренней разработки или аттестации метода, или того и другого. В таком случае дальнейшая валидация метода может не потребоваться.
Примечание 2 — Разработка подходящего метода испытания может понадобиться для продукции, проявляющей свойства усиления или ингибирования реакции вследствие мешающих факторов в экстракте из образцов продукции. Дополнительная информация изложена в A.7.3.4.
Примечание 3 — Для МП исследование эффективности извлечения эндотоксина обычно не требуется из-за консервативного подхода, применяемого при установлении пределов содержания эндотоксина для изделий (см. B.5 и B.9).
7.2 Пригодность продукции и метода испытания
7.2.1 Гель-тромб метод
7.2.1.1 Приготавливают растворы, как указано в таблице 1. Испытываемый раствор должен быть разведен менее MVD или быть равным MVD и не должен содержать эндотоксинов, которые можно обнаружить в используемой тест-системе. Тестируют каждую серию разведений, содержащих эндотоксины и отрицательный контроль. Среднее геометрическое значение конечной концентрации для каждой серии разведений с добавлением эндотоксина может быть определено с использованием формулы, приведенной в 7.4.1 к предварительному тестированию.
7.2.1.2 Исследуемый образец соответствует критериям пригодности метода, если:
a) LAL-чувствительность в сериях PPC находится в диапазоне от 0,5\lambda до 2\lambda ;
b) в отрицательных контрольных образцах реакции нет;
c) результат в сериях стандартного контроля находится в диапазоне от 0,5\lambda до 2\lambda .
7.2.2 Кинетический метод и метод по конечной точке (хромогенный и турбидиметрический методы)
7.2.2.1 Выбирают концентрацию эндотоксина в середине или рядом с серединой стандартной кривой эндотоксина. Готовят растворы, как указано в таблице 2. Раствор образца должен быть разведен менее MVD или быть равным MVD. Достоверный PPC отвечает требованиям пригодности метода испытания (см. таблицу 2).
Приготовление растворов для проверки пригодности
метода испытания. Кинетический метод и метод
по конечной точке
| Раствор | Разбавитель | Пик эндотоксина | Минимальное число повторов |
| PPC | Исследуемый раствор | В середине или рядом с серединой стандартной кривой | 2 |
| Исследуемый раствор | Исследуемый раствор | Нет | 2 |
| Серия стандартного контроля a | WBET | Как минимум три разные концентрации | 2 на концентрацию |
| Отрицательный контроль | WBET | Нет | 2 |
| a Может быть достигнут с архивной стандартной кривой. | |||
7.2.2.2 Рассчитывают возмещение добавленного эндотоксина путем вычитания средней концентрации эндотоксина в растворе образца из средней концентрации эндотоксина в PPC и деления на известную концентрацию эндотоксина.
7.2.2.3 Исследуемый образец отвечает критерию пригодности метода и является достоверным, если:
a) измеренная концентрация в PPC составляет от 50% до 200% известной добавленной концентрации эндотоксина;
b) среднее время реакции отрицательного контроля превышает среднее время реакции самого низкого стандарта в контрольных сериях;
c) результат серий стандартного контроля соответствует абсолютному значению коэффициента корреляции |r| >= 0,980.
Данные, подтверждающие критерии пригодности метода, могут быть собраны одновременно с проведением регулярных испытаний продукции.
7.3 Подготовка образцов
7.3.1 Общие положения
7.3.1.1 Исследуемые образцы и исследуемые экстракты из образцов должны забираться и храниться должным образом для поддержания стабильности содержания эндотоксина.
Примечание — Стерильные МИ в финишной упаковке или продукты, не поддерживающие рост микроорганизмов (см. 5.2.6) в защитной упаковке, как правило, не демонстрируют увеличения или уменьшения уровня эндотоксинов с течением времени.
7.3.1.2 При рутинной BET должен использоваться тот же метод подготовки экстракции, что и при исследовании пригодности метода BET. Продукция может быть промыта или погружена в воду для приготовления элюата/экстракции для тестирования. Используемый метод экстракции зависит от конкретной апирогенной продукции (например, использовать изделие целиком или промыть жидкостью) или от предназначения использования продукции.
7.3.2 Твердая МП
7.3.2.1 Твердую МП испытывают либо индивидуально, либо объединяют для экстракции при проведении текущего BET.
Примечание — Как правило, предельные уровни содержания эндотоксина для одной партии учитывают объединение не более 10 МП, что обеспечивает безопасность для пациента при соблюдении порога пирогенности. См. A.5.1.1 и приложение B для дополнительной информации.
7.3.2.2 Изделие или изделия могут быть разрезаны или разобраны для проведения экстракции с использованием депирогенизированных инструментов или инструментов, доказанно не влияющих на результат испытания.
7.3.2.3 Экстрагируют образцы, используя одно из следующих условий или другие, подтвержденные как приемлемые:
- заливают WBET или погружают в WBET и выдерживают минимум 1 ч при комнатной температуре;
- заливают WBET или погружают в WBET и выдерживают при температуре 37 °C — 40 °C не менее 15 мин.
Примечание — Нормативные требования могут предписывать альтернативные условия экстракции для BET.
7.3.2.4 Встряхивание (периодическое или непрерывное) рекомендуется для облегчения процесса экстракции. Если МП экстрагируются индивидуально, но предназначены для испытания как объединенная проба, при необходимости смешивают экстракты, полученные в результате каждой экстракции, для получения объединенной пробы.
Примечание — Если конфигурация изделия не позволяет полностью погрузить его в воду, экстракцию допускается проводить путем встряхивания, что обеспечивает периодическую или непрерывную промывку/экстрагирование всего образца. Руководства по обращению с крупными изделиями или наборами см. в A.7.3.2.5.
7.3.2.5 MVD, или максимальное количество экстрагирующей жидкости, которое может быть использовано для получения объединенного экстракта при заданном предельном уровне содержания эндотоксина, рассчитывается в соответствии с 6.2.3. Объем WBET, используемый для экстракции единицы продукции, может быть откорректирован для облегчения экстракции, в зависимости от размера изделия. Для устранения вмешательства образец экстракта может быть дополнительно разбавлен до уровня, не превышающего расчетное значение MVD, как описано в 6.2.3.
7.3.3 МП на водной основе
7.3.3.1 Жидкие МП, биологические компоненты в жидкой форме или другие образцы в жидкой форме могут быть испытаны без процедуры экстракции. Образцы могут быть разбавлены, как изложено в части испытания на пригодность метода.
7.3.3.2 Порошки, гели и пасты должны быть в форме, пригодной для испытания.
7.3.3.3 Детергенты или хелатирующие агенты, присутствующие на некоторых продуктах, могут оказывать мешающее действие. Для его устранения может потребоваться разбавление или другие методы (например, подходящие буферные растворы), если MVD не будет превышено.
7.3.4 Мешающие факторы
Если в каком-либо случае BET наблюдается действие мешающих факторов, испытываемые экстракты могут быть либо разведены (не превышая MVD), либо обработаны для устранения ингибирования или усиления, либо и то, и другое. Методы обработки исследуемых экстрактов для устранения действия мешающих факторов, такие как фильтрация, нейтрализация, диализ или термообработка, должны быть валидированы, или должна быть продемонстрирована их пригодность без потери эндотоксинов. Все манипуляции с образцами должны быть указаны в данных/отчете о пригодности метода, и те же процедуры должны соблюдаться во время рутинных испытаний.
7.4 Аттестация реактива и квалификация химика-аналитика
7.4.1 Аттестация реактива для гель-тромб метода
Чувствительность, заявленная на маркировке каждой партии реактива лизата, должна быть подтверждена испытанием. Испытание должно быть проведено четырежды, с сериями двукратных разбавлений эндотоксина, которые включают (например, разведения 2\lambda , \lambda , 0,5\lambda , 0,25\lambda ). Среднее геометрическое значение конечной точки серии должно подтверждать \lambda +/- одно двукратное разведение. После подтверждения во всех расчетах используется значение чувствительности, заявленной на маркировке.
Среднее геометрическое значение чувствительности, заявленное на маркировке, рассчитывают по формуле
\text{Среднее геометрическое} = \text{антилогарифм }(\sum e/f), (4)
где \sum e — сумма конечных точек логарифма из каждой серии;
Примечание — Рабочий пример расчета приведен в таблице A.7.
7.4.2 Аттестация реактива для кинетического метода и метода по конечной точке
Кинетический метод и метод по конечной точке (фотометрические количественные методы) требуют демонстрации линейности калибровочной кривой для всего диапазона концентраций эндотоксина для применения в испытании. Не менее трех различных концентраций эндотоксина должны быть использованы для построения калибровочной кривой. Для обеспечения линейности необходимо, чтобы абсолютное значение коэффициента корреляции |r| было больше или равно 0,980 для диапазона концентраций эндотоксина, указанного в инструкциях изготовителя лизата.
Если диапазон калибровочной кривой превышает два логарифма, следует включить дополнительные концентрации стандарта (например, 10-кратные разведения), чтобы ограничить каждое увеличение логарифма в пределах диапазона калибровочной кривой. Калибровочная кривая не должна превышать 4 логарифма, потому что кривая в 5 логарифмов или выше может быть неверно интерпретирована в средней части кривой. Если калибровочная кривая составляет длину менее чем 2 логарифма, рекомендуется выполнить двукратное разведение для калибровочной кривой.
Для картриджей, заранее заправленных всеми реактивами, необходимыми для испытания, информация по приемлемости может быть подтверждена данными, предоставленными продавцом, или сертификатом поставщика.
При проведении рутинных испытаний необходимо использовать диапазон калибровочной кривой, установленный при аттестации реактива.
Примечание — Если испытание заявленной в этикетке чувствительности партии лизата по сравнению с партией стандарта эндотоксина уже было проведено, дополнительная аттестация реактива может не потребоваться.
7.4.3 Квалификация химика-аналитика
Каждый химик-аналитик, выполняющий BET, должен продемонстрировать компетентность путем успешного проведения аттестации реактива.
Примечание — Как правило, аттестация химика-аналитика (включая постоянное повышение квалификации) регулируется системой обеспечения качества лаборатории.
8 Рутинные испытания, мониторинг и интерпретация данных
8.1 Рутинные испытания
8.1.1 Гель-тромб метод определения предельного содержания эндотоксина
Готовят и испытывают растворы как обозначено в таблице 3 для рутинных испытаний. Раствор образца и PPC должны быть приготовлены с использованием разведения, не превышающего MVD.
8.1.2 Анализ гель-тромб методом
Готовят растворы, как обозначено в таблице 4, для рутинного испытания. Серии разбавления, описанные для раствора образца, предназначены для разведения образца, содержащего эндотоксин, до конечной точки для обеспечения количественного определения. Испытание всех серий разбавления с применением двукратных разбавлений не является обязательным, кроме тех случаев, когда положительный результат получен на первоначальном растворе образца. При необходимости возможно применение дополнительных разбавлений для количественного исчисления эндотоксина в образце. Тем не менее, как только разведение с положительным результатом и разведение с отрицательным результатом найдены, должны быть сделаны двукратные разведения между первым положительным и первым отрицательным результатами для получения значения эндотоксина.
| Испытываемый раствор | Разбавитель | Конечная концентрация эндотоксина | Фактор разбавления | Концентрация эндотоксина | Минимальное число повторов |
| Исследуемый раствор | Исследуемый раствор | Нет | 1 | - | 2 |
| WBET | 2 a | - | 2 | ||
| WBET | 4 a | - | 2 | ||
| WBET | 8 a | - | 2 | ||
| PPC | Исследуемый раствор | 2\lambda | 1 | 2\lambda | 2 |
| Серии стандартного контроля | WBET | Приготавливают 2\lambda раствор, затем двукратно разбавляют его | 1 | 2\lambda | 2 |
| WBET | 2 | \lambda | 2 | ||
| WBET | 4 | 0,5\lambda | 2 | ||
| WBET | 8 | 0,25\lambda | 2 | ||
| Отрицательный контроль | WBET | Нет | 1 | Неприменимо | 2 |
| a Если неразбавленный исследуемый раствор показывает положительный результат, допускается использовать дополнительные разбавления для количественного определения эндотоксинов. В качестве альтернативы при определенных обстоятельствах разбавления могут быть пропущены. | |||||
8.1.3 Кинетический метод и метод по конечной точке (хромогенный и турбидиметрический методы)
Для рутинного испытания см. таблицу 2.
8.2 Мониторинг (частота испытаний)
BET должен проводиться в соответствии с документированным и обоснованным планом выборочного контроля с установленной частотой выборки и размером образца (см. положение 5). См. A.5.2 и A.10 для дополнительного руководства.
8.3 Интерпретация результатов
8.3.1 Общие положения
Объект испытания является приемлемым, если уровень эндотоксина соответствует пределу эндотоксина изделия.
Если объект испытания превышает предел эндотоксина для изделия, проводят расследование несоответствия (см. приложение C).
Для достоверного рутинного испытания требуется соблюдение результатов, приведенных в таблице 5.
Требования к достоверному рутинному испытанию
Необходимо установить приемлемый максимальный CV% для репликатов стандартов, образцов, образцов с добавками и отрицательных контролей (см. A.8.3.1.1).
Если образец разбавлен, общее количество эндотоксина на изделие может быть вычислено путем применения соответствующих математических коэффициентов к определенной концентрации эндотоксина в исследуемом растворе (т.е. объем образца/экстракта, масса изделия, соотношение образца к изделию).
Если испытание проводится с разбавленным раствором или растворами образца, то вычисляют концентрацию эндотоксина в исходном растворе образца путем умножения на соответствующий коэффициент разбавления.
8.3.2 Гель-тромб методы
8.3.2.1 При определении предельного содержания эндотоксинов гель-тромб методами объект испытания является приемлемым, если оно проведено при MVD или ниже, при соблюдении допустимых параметров (см. таблицу 3) и при отрицательных результатах в обеих пробирках с испытываемым раствором.
Если положительные результаты обнаружены в какой-либо из пробирок с испытываемым раствором при MVD, содержание эндотоксина в объекте испытания превышает норму. Следует обратиться к руководству по OSL и рассмотрению несоответствий (см. приложение C).
8.3.2.2 Для гель-тромб исследования определите концентрацию эндотоксина в образце раствора, рассчитав конечную концентрацию по конечной точке для каждой серии повторов, умножив каждое значение конечной точки на \lambda . Концентрация эндотоксина в образце представляет собой среднее геометрическое значение конечной концентрации в серии повторных разведений. Если результат в неразбавленном образце отрицательный, то концентрация эндотоксина меньше \lambda .
8.3.3 Кинетический метод и метод по конечной точке
Для кинетических методов и методов по конечной точке (хромогенных и турбидиметрических) испытываемый объект является приемлемым, если соблюдены применимые параметры для проверки достоверности и если средняя концентрация эндотоксина в двух экземплярах испытываемого раствора после корректировки на разбавление и концентрацию соответствует предельному содержанию эндотоксина в продукте. Если уровень эндотоксина в испытываемом объекте превышает предельное значение, необходимо следовать руководству по OSL — рассмотрению несоответствий (см. приложение C).
8.4 Анализ данных
Для оценки BET и его результатов при валидации метода обычно учитывают неопределенность, точность и погрешность измерений, поэтому анализ этих данных не требуется.
Данные, полученные в результате испытания на эндотоксины, могут быть использованы для выявления закономерностей.
8.5 Статистические методы
При использовании статистических методов они должны соответствовать поставленной цели.
9 Поддержание метода BET
9.1 Общие положения
Для выявления непреднамеренных изменений, которые могут привести к недостоверным результатам испытаний, необходимо периодически проводить проверку пригодности метода. Проверку проводят с использованием пригодного PPC в кинетическом методе испытания.
Примечание — Лабораторные системы менеджмента качества уже могут включать эти элементы как часть внутренней разработки метода, или аттестации метода, или и того и другого. В этом случае возможно, что дальнейшее испытание на пригодность не потребуется.
9.2 Изменения в продукции и/или производственном процессе
9.2.1 Изменения в продукции, или в производственном процессе, или в обоих случаях должны быть рассмотрены, чтобы определить, способны ли они изменить уровни бактериального эндотоксина с учетом цели, для которой будут использоваться данные BET.
9.2.2 Необходимо провести повторную оценку любых изменений, способных повлиять на результаты испытания, например введение новых материалов, этапов обработки, изменения конфигурации продукции, способа стерилизации (для испытаний на стерильность) или другого места производства. Эта оценка должна включать в себя оценку влияния изменения на результат определения эндотоксина. Результаты повторной оценки должны быть отражены документально, и испытания на пригодность метода повторены при необходимости.
9.2.3 Для кинетических методов и методов определения по конечной точке, если получены достоверные результаты испытаний, включая достоверный PPC, исследование пригодности одной партии считается достаточным для повторной оценки.
9.3 Изменения в методе BET
9.3.1 Необходимо оценить изменения в методе BET. Эта оценка должна включать оценку влияния изменений на результат испытания. Результаты оценки должны быть отражены документально.
9.3.2 Измененные элементы испытания на пригодность должны быть повторены для следующих случаев:
a) изменения в методе экстракции, включая изменения, связанные с альтернативными методами экстракции или параметрами или параметрами, выходящими за рамки установленных условий экстракции (например, добавление обработки ультразвуком, использование различных температур, применение растворителей);
9.3.3 Повторная оценка пригодности должна быть проведена при смене лаборатории, проводящий BET, или замене материалов/оборудования, способных повлиять на результат испытания.
9.3.4 Для кинетических методов и методов по конечной точке при получении достоверных результатов испытания, включая достоверный PPC, подтверждение пригодности одной партии считается достаточным.
10 Альтернативы приемо-сдаточным испытаниям
10.1 Общие положения
Апирогенность, как правило, подтверждается приемо-сдаточными испытаниями конечной продукции перед выпуском в продажу. Альтернативы приемо-сдаточным испытаниям могут быть использованы, если было продемонстрировано, что производственные процессы, входные данные процесса (например, компоненты, коммунальные услуги) и производственная среда надлежащим образом управляются и позволяют производить продукцию с уровнем эндотоксина, который постоянно соответствует установленному предельному содержанию. Такая демонстрация обычно включает достаточное количество данных, полученных в результате испытания конечного продукта, управление производственным процессом и/или испытания на этапе входного контроля, показывающего приемлемые уровни эндотоксина.
Если для конкретной МП требуются приемо-сдаточные испытания, альтернативы испытаниям могут быть недопустимыми.
Примечание — Конкретные рекомендации по альтернативам приемо-сдаточным испытаниям приведены в приложении E.
10.2 Критерии для установления альтернативы приемо-сдаточным испытаниям
10.2.1 Альтернативы приемо-сдаточным испытаниям требуют идентификации ключевых шагов процесса или контрольных точек, а также дополнительной оценки риска для демонстрации приемлемости процесса для такого подхода.
10.2.2 Альтернативы приемо-сдаточным испытаниям должны быть обоснованы планированием и валидацией (см. 10.3.1), проектированием производственного процесса (см. 10.3.2), управлением процессом (см. 10.3.3) и контролем изменений (см. 10.4), а также периодическими рассмотрениями и коррективами по мере необходимости (см. 10.5).
10.2.3 Если применяются альтернативы приемо-сдаточным испытаниям, обоснование альтернативе должно быть отражено документально и план выборочного контроля должен быть определен. Кроме того, при сбое альтернативный план выборочного контроля и требования, необходимые для возвращения к альтернативному плану приемо-сдаточных испытаний или плану сокращенного выборочного контроля, должны быть рассмотрены и отражены документально надлежащим образом.
10.2.4 Альтернативы приемо-сдаточным испытаниям могут включать несколько вариантов, включая сокращение количества исследуемых образцов и частоты испытаний, испытание репрезентативных образцов товарных групп продукции или использование альтернативы конечной продукции, например имитирующую продукцию. Примеры альтернативы приемо-сдаточным испытаниям приведены в приложении E, и информация о методе анализа возможных видов отказов и их последствий (FMEA) приведена в B.10.
10.3 Оценка производственного процесса
10.3.1 План качества производственных процессов
Планирование качества производственных процессов должно быть задокументировано, а записи должны храниться в соответствии с 4.1. Планирование качества производственного процесса для обеспечения апирогенной продукции должно включать следующие элементы:
a) оценку технологических рисков — документированный анализ производственного процесса с указанием ключевых элементов процесса, определенных с помощью инструмента оценки рисков (например, FMEA, анализ опасностей и критических контрольных точек, анализ дерева отказов);
b) или валидацию процесса, или применимые данные, или и то и другое для демонстрации достаточного управления производственным процессом.
Примечание — Всесторонний обзор и оценка накопленной за прошлые периоды информации о производстве, испытаниях, управлении и другой информации о продукции, которая уже находится в производстве и продаже, могут быть использованы для выполнения элементов валидации процесса.
10.3.2 Проектирование производственного процесса
Производственные операции, включая вспомогательные производственные операции (например, водоснабжение), должны быть спланированы таким образом, чтобы свести к минимуму наличие эндотоксина в продукте. Производственные операции должны быть хорошо охарактеризованы с установленными эксплуатационными характеристиками. Новые и существующие производственные процессы должны управляться и оцениваться на предмет переменных факторов, способных содействовать контаминации эндотоксином.
10.3.3 Управление производственным процессом
10.3.3.1 Управление производственными операциями должно быть продемонстрировано с помощью соответствующих испытаний. Должна быть внедрена система постоянного мониторинга в ключевых контрольных точках для обеспечения производства апирогенного продукта.
b) контрольные уровни (например, предупреждение или действие);
c) необходимые действия при превышении контрольных уровней.
10.3.3.2 В случае получения неприемлемого результата для образца, представляющего продукт, в котором используется подход, альтернативный плану отбора образцов для испытания партии (включая заменяющий продукт), следует учитывать риск, связанный со всей продукцией, представленной в этом плане отбора образцов. Непрошедший продукт должен быть оценен в соответствии с установленными процедурами, касающимися несоответствующего продукта.
10.4 Управление изменениями
Необходимо оценить изменения или отклонения технологического процесса для определения влияния на уровень эндотоксина в продукции или производственные операции или пригодность метода BET. Изменения могут затрагивать, например, дизайн продукции, отступления от технологического процесса, изменения в сырье, водоснабжение.
Должен быть установлен объем переаттестации или необходимых испытаний. Результаты оценки, включая обоснование принятых решений, должны быть задокументированы.
10.5 Поддержание оценки риска
Оценка рисков производственного процесса должна периодически пересматриваться и анализироваться с целью обоснованности определения рисков и управления рисками, установленными для альтернатив приемо-сдаточным испытаниям продукции. Оценка может проводиться на основании анализа тенденций.
Оценка риска также должна быть пересмотрена и проанализирована, когда изменения в производственной деятельности могут негативно повлиять на уровень содержания эндотоксина в конечной продукции. В соответствии с общей программой управления рисками, определенной системой качества, результат такого анализа может включать рекомендацию по ревалидации процесса управления или внесению изменений в мероприятия по снижению рисков.
РУКОВОДСТВО ПО ИСПЫТАНИЮ НА БАКТЕРИАЛЬНЫЙ ЭНДОТОКСИН
(СОГЛАСНО СТРУКТУРНЫМ ЭЛЕМЕНТАМ НАСТОЯЩЕГО СТАНДАРТА)
Требования, приведенные в документах, включенных в качестве нормативных ссылок, являются требованиями настоящего стандарта только в той степени, в которой они цитируются в нормативных разделах настоящего стандарта; ссылка может относиться ко всему стандарту или ограничиваться конкретными положениями, где приводится год цитируемого стандарта.
Особенно необходимо отметить, что наличие полной системы менеджмента качества не является требованием настоящего стандарта. Тем не менее, существуют элементы системы менеджмента качества, применимые к управлению BET для медицинских изделий. Необходимо обратить внимание на стандарты для систем менеджмента качества для всех стадий производства медицинских изделий (см. ИСО 13485). Национальные и/или региональные нормативные акты, регулирующие поставку медицинских изделий, могут требовать внедрения полной системы менеджмента качества и оценки этой системы третьей стороной.
A.5.1.1 Продукция, которая должна быть апирогенной, как правило, не должна маркироваться как «апирогенная». Для продукции, которая должна быть апирогенной, решение о том, маркировать ли ее как «апирогенная», как правило, принимается на основании национальных нормативных требований или в маркетинговых целях.
В таблице A.1 приведены требования к продукции, которая маркирована как апирогенная и, как ожидается, будет соответствовать тем же требованиям для оценки, что и те, которые должны быть апирогенными, исходя из их предусмотренного применения и риска для пациента.
Утверждение «апирогенный» относится к эндотоксинам, выделенным из грамотрицательных бактерий и, как правило, подтверждается результатом BET. Грамположительные бактерии, хотя в некоторых случаях и способны вызывать пирогенность, как правило, не оцениваются для подтверждения апирогенности. Это связано с тем, что для возникновения пирогенной реакции требуется чрезвычайно высокое содержание грамположительных бактерий, поскольку грамположительные компоненты клеточной стенки или интактные бактерии обладают активностью на несколько порядков меньшей, чем эндотоксин [50], [42], [36].
Для продукции, маркированной как «апирогенная», может потребоваться оценка продукции на пирогенность, обусловленная материалом (MMP) для соответствия нормативным требованиям. Это дополнение к любым требованиям, предъявляемым к оценке продукта на наличие бактериальных эндотоксинов. См. ИСО 10993-11:2017, приложение G, для получения разъяснений по MMP, связанных с оценкой биологического действия [2]. Испытание на MMP применяется для установления наличия пирогенных химических веществ, вымываемых из изделия. Тест MMP обычно проводится как часть первоначальной оценки биосовместимости и обычно не проводится в рутинном порядке или для серийного выпуска. ИСО 10993-11 приводится в качестве справочной ссылки исключительно для информации, связанной с MMP. Не предполагается, что на него можно ссылаться или использовать как часть плана BET. Например, неприемлемо ссылаться на ИСО 10993-1 [1], ИСО 10993-11 [2] или ИСО 10993-12 [3] для установления параметров экстракции для BET, объемов экстракции или планов отбора образцов (проб).
A.5.1.2 Исследования с участием людей подтвердили, что доза в 5 ЕЭ/кг является приемлемым переносимым предельным уровнем при контакте бактериальных эндотоксинов с кровеносной или лимфатической системой. Для массы тела в 70 кг, максимальным количеством эндотоксина, которое можно ввести в течение часа, является 350 ЕЭ. Предельный уровень, изначально установленный Управлением по контролю качества пищевых продуктов и лекарственных средств США (US FDA) и в настоящее время используемый Фармакопеей США (USP) <161> снизил 350 ЕЭ до 200 ЕЭ для учета возможных недостатков экстракции и установил предел в 20 ЕЭ/изделие, основанный на объединенных экстрактах 10 изделий, полагая, что в наихудшем случае 200 ЕЭ могут происходить от одного изделия в объединенном экстракте 10 изделий [2], [20]. При индивидуальном испытании изделий это означает предельный уровень в 200 ЕЭ/изделие.
Предельный уровень в 2,15 ЕЭ/изделие был установлен для изделий с интратекальным видом контакта, так как в интратекальном пространстве у эндотоксина гораздо больший пирогенный потенциал по сравнению с эндотоксином с внутрисосудистым контактом.
Пределы эндотоксина выше, чем 20 ЕЭ/изделие, могут быть обоснованы и могут нуждаться в административно-правовом признании. Например, предельный уровень в 35 ЕЭ/изделие или выше может подходить для медицинских изделий без системного воздействия, учитывая, что потенциал эндотоксина к стимуляции пирогенного ответа ниже и нет необходимости добавлять дополнительное снижение предельного уровня из-за возможной неэффективности экстракции.
МП, имплантируемая подкожно без системного воздействия, является примером изделия, где более высокие предельные уровни эндотоксина могут быть обоснованными [26].
Установленные предельные уровни, приведенные в настоящем положении, являются консервативными и подходят для всех групп пациентов, включая педиатрическую.
A.5.1.3 Указания не представлены.
A.5.1.5 Примеры изделий с герметичными частями, не имеющими контакт с пациентом, могут включать внутренние части баллонных катетеров или внутренние части имплантируемых кардиостимуляторов.
A.5.1.6 Документированная оценка МП определит части продукции, которые не должны считаться апирогенными, и те, которые исключаются из испытания.
A.5.1.7 Использование термина «апирогенный» в маркировке подразумевает, что все компоненты набора в стерильной барьерной системе были оценены на наличие эндотоксина. Предметы в наборе, обычно не предназначенные и не маркированные как «апирогенные» (например упаковка, марля, стерильные повязки), могут быть исключены из оценки на наличие эндотоксина. Тем не менее следует рассмотреть документальное обоснование отказа от испытания этих компонентов или исключение этих продуктов из списка апирогенных, указанных на маркировке.
A.5.2.1 Указания не представлены.
A.5.2.2 План отбора образцов, приведенный в таблице A.2, широко используется и обычно считается приемлемым. Необходимо также рассмотреть всемирные нормативные требования.
| Размер партии | Количество образцов |
|---|---|
| До 30 | 2 шт. |
| От 30 до 100 включ. | 3 шт. |
| От 101 | 3% от партии, максимум 10 шт. |
Требования фармакопеи обычно означают, что испытываться должны не более (NMT) 10 шт. Число единиц продукции, выбранное для рутинного испытания, зависит от размера конкретной партии, уровня управления, статистических подходов и предшествующих показателей. В большинстве случаев каждая партия продукции должна испытываться с использованием приемлемого количества образцов, NMT 10, отобранных произвольно, для оценки качества партии. Альтернативные планы отбора образцов, использующие небольшие количества образцов или не предусматривающие испытание каждой партии продукции, должны быть четко определены и подтверждены/обоснованы оценкой риска (см. приложение E).
Другие статистически обоснованные планы отбора образцов, иногда требующие большего числа образцов, могут потребоваться при валидации или в экспериментальных целях.
Если используемые планы отбора образцов требуют выбрать более чем 10 шт. из партии, не более чем 10 образцов должны быть объединены внутри испытания.
A.5.2.3 Указания не представлены.
A.5.2.3.1 Семейства продукции для BET могут быть определены на основе оценки продукции, процессов, компонентов и материалов. Для рутинного испытания семейства продуктов может быть приемлемым выбор одного типа продукта из семейства продуктов. Возможно, что распределение семейства продуктов для испытания на предмет эндотоксинов не обязательно будет отвечать критерию семейства продуктов, установленного для других целей, например эквивалентность стерилизации или оценка биологической нагрузки. Тем не менее, каждый изготовитель должен оценить, проанализировать и отразить документально надлежащее распределение, основываясь на компонентах изделия, производственных процессах и предусмотренном применении.
При определении группы выборки как производственной партии, испытываемой на предмет эндотоксина, такая партия может быть определена как несколько видов схожих изделий или групп с одинаковым риском эндотоксина. Определение «партии» в данном случае может отличаться от определения «партии» в других целях. Например, множественные партии продукции, каждая из которых требует отдельного испытания на эндотоксин, могут быть стерилизованы вместе, или партия, исследуемая на предмет эндотоксина, может быть определена как несколько схожих видов изделий или групп со сходным риском эндотоксина.
При формировании группы отбора образцов и выборе образцов для испытания на эндотоксин можно учитывать следующие факторы:
- сырье или компоненты (например, изделие, содержащее экструдированные трубы от того же поставщика, подвергаемые тем же производственным процессам и отличающиеся только размерами);
- объемы производства за одну смену или определенный период времени (например, 8 ч или 24 ч, продукты с одинаковым риском заражения эндотоксинами, стерилизованные в одной и той же стерилизационной камере);
- продукция, произведенная на специальном оборудовании или в одних и тех же производственных условиях с одинаковым риском заражения эндотоксинами (например, вся продукция подвергалась очистке в одной емкости);
- семейство продукции (например, разные размеры одной и той же продукции);
- факторы риска для продукции (например, продукция, подвергающаяся тем же шагам по сокращению эндотоксина, продукция с одинаковыми предельными уровнями эндотоксина);
- продукция, произведенная с использованием эквивалентных производственных процессов (например, обработка, автоматизированные или ручные процессы, сушка, хранение);
- другие логические подразделения, которые способствуют, контролируют или приводят к постоянному уровню эндотоксина в конечном продукте.
Отбор проб в процессе производства (т.е. выборочный контроль сырья или компонентов) может быть полезным для мониторинга процесса и управления риском. Отбор проб в процессе производства может быть использован для обоснования альтернативы приемо-сдаточным испытаниям. Руководство по установлению предельных уровней эндотоксина для отбора проб в процессе производства приведено в приложении D.
Для проверки пригодности метода BET, когда один и тот же процесс тестирования и параметры используются для нескольких продуктов (см. раздел 7), изготовитель может логически разделить свою продукцию на группы в соответствии с общими компонентами (химическим составом) и затем выбрать репрезентативный продукт из каждой такой группы. Продукт, выбранный из каждой группы, в оптимальном случае должен быть:
- с наибольшей площадью экстрагируемой поверхности (например, путь прохождения жидкости), что способствует получению наибольшего количества экстрагируемых веществ; и/или
- химической формулой, способной обеспечить наибольшее ингибирование (например, pH, двухвалентные ионы) или усиление (например, глюканы), если применимо.
A.5.2.3.2 Указания не представлены.
A.5.2.4 Хотя нет необходимости, чтобы образцы, отобранные для испытания конечного продукта, были упакованы во все упаковочные материалы с информацией по продукции, которые используются в конечной продукции, как минимум упаковка должна включать все материалы, которые обычно вступают в непосредственный контакт с конечной продукцией.
Следует рассмотреть упаковочные материалы, необходимые для защиты образцов и предотвращения контаминации в течение перевозки в испытательную лабораторию.
A.5.2.5 Указания не представлены.
A.5.2.6 В продукции, способствующей росту микроорганизмов (например, в продукции, содержащей жидкости или гели на водной основе без консервантов), уровни эндотоксина могут повыситься при значительном повышении уровней бионагрузки грамотрицательных микроорганизмов на продукции или внутри нее до стерилизации. В таких случаях может потребоваться испытание после стерилизации, чтобы убедиться в том, что результаты испытания являются репрезентативными для конечной продукции.
Некоторые фармакопеи устанавливают, что предстерилизационное испытание не применимо для продукции, поддерживающей рост микроорганизмов.
Для продукции, не поддерживающей рост микроорганизмов, документированное обоснование, основанное на оценке с учетом факторов, таких как материалы, производственные процессы, предшествующие данные (например, данные сравнительных испытаний на эндотоксины) должны являться достаточными для проведения предстерилизационного испытания. Было продемонстрировано, что LAL реагирует как на живые бактерии, так и на эндотоксины, выделенные из нежизнеспособных бактерий. Если продукция не поддерживает рост микроорганизмов, следует ожидать, что результаты предстерилизационных испытаний и испытаний стерильных образцов будут эквивалентными [40], [10], [46], [34], [35].
Если неизвестно, поддерживает ли тот или иной материал рост микроорганизмов, можно провести определение биологической нагрузки в соответствии с ИСО 11737-1 в различные моменты времени на соответствующем количестве образцов из одной партии, чтобы оценить способность продукции поддерживать рост микроорганизмов и, следовательно, пригодность для предстерилизационного испытания. Другие методы оценки способности поддерживать рост микроорганизмов могут включать инокуляцию конкретными микроорганизмами или определение водной активности для продукции [13].
В целях настоящего стандарта комплект определяется как совокупность компонентов, представленных в стерильной барьерной системе, которая собирается в месте применения для формирования медицинского продукта. В таких случаях указанный предельный уровень эндотоксина применяется к конечному продукту, а не к каждому составному компоненту (см. таблицу A.3). При испытании составных компонентов комплекта допускается комбинирование экстрактов, если поддерживается необходимая пропорция экстрагента на собранный продукт. Дополнительные указания по комбинированию экстрактов приведены в A.7.3.2.4, а также в A.7.3.2.5, где приведены дополнительные рекомендации по различным стратегиям экстрагирования.
В случае получения несоответствующего результата для комбинированного образца рекомендуется провести дополнительное индивидуальное испытание для выявления источника загрязнения среди составных компонентов.
Набор определяется как совокупность индивидуальных МП в своей стерильной барьерной системе или МП, связанных с процедурами. Каждый отдельный вид МП может иметь собственные предельные уровни содержания эндотоксина и, при необходимости, должен быть испытан и оценен индивидуально для подтверждения частных требований (см. таблицу A.3). С другой стороны, все МП могут быть испытаны совместно, если совокупные результаты подтверждают требование о МП с наименьшим содержанием эндотоксина. См. A.7.3.2.4 для получения дополнительных указаний по комбинированию экстрактов и A.7.3.2.5 для получения дополнительных указаний по различным стратегиям экстракции.
| Изделие | Упаковка | Испытываемый объект | Основание заявления о апирогенности | Обоснование |
| a) Одна МП | Одна стерильная барьерная система | Отдельная МП или соответствующая часть, контактирующая с пациентом | МП и ее применение | МП применяется в клинической практике как единое целое |
| b) Комплект: компоненты, собранные в МП в месте применения | Одна стерильная барьерная система или более | Все компоненты или соответствующая часть, контактирующая с пациентом | Собранная МП и ее применение | Компоненты соединены для сборки МП до ее применения в клинической практике |
| c) Количество идентичной МП a | Одна стерильная барьерная система | Отдельная МП или соответствующая часть, контактирующая с пациентом | Одна МП внутри стерильной барьерной системы | Любая МП может самостоятельно использоваться в клинической практике |
| d) Набор: МП, связанный с процедурой a | Внутри единой стерильной барьерной системы | Каждый вид МП или соответствующая часть, контактирующая с пациентом | МП и ее применение | Любая МП может самостоятельно использоваться в клинической практике и иметь различные пределы эндотоксина |
| e) Набор: МП, связанный с процедурой a | МП, каждая в стерильном барьере, объединенная во вторичной упаковке | Каждый вид МП или соответствующая часть, контактирующая с пациентом | МП и ее применение | Любая МП, используемая в клинической практике, которая может иметь различные пределы эндотоксина |
| a Изготовители могут вместе испытывать МП, связанную с процедурой, для предоставления единой общей заявки об апирогенности, но это не является обязательным. Изготовители, сочетающие МП, связанную с процедурой, могут обосновать апирогенность сертификацией поставщика или проведением испытаний. | ||||
При рассмотрении применения единого предельного уровня эндотоксина к набору решение должно основываться на риске для пациента. Например, согласно некоторым нормативным требованиям может потребоваться установление единого предельного уровня эндотоксина для всех компонентов в офтальмологическом наборе, имеющих интраокулярный вид контакта. Это связано с тем, что внутренняя часть глаза, как правило, более чувствительна к бактериальному эндотоксину по сравнению с другими частями тела.
a) гель-тромб методы: количественный метод определения предельного содержания и качественный метод исследования.
Гель-тромб методы являются простыми с точки зрения технических компетенций, требуемых для проведения испытания и интерпретации/анализа данных. Вложения в оборудование для постановки метода минимальны и требуют только надлежащим образом аттестованную и обслуживаемую водяную баню или нагревательное устройство с принадлежностями. При проведении гель-тромб метода равные объемы исследуемой пробы, разбавленные до концентрации, установленной при проверке метода на пригодность, смешиваются с реактивом LAL в стеклянной пробирке. После инкубации отдельные пробирки аккуратно вынимают из инкубирующего устройства и медленно переворачивают на 180°. Плотный гель, который сохраняет свою целостность при переворачивании, оценивается как положительный результат испытания. Содержимое пробирки, не являющееся плотным гелем, считается отрицательным результатом испытания. Предел обнаружения обычно находится от 0,03 ЕЭ/мл до 0,25 ЕЭ/мл раствора, используемого в испытании, в зависимости от применяемого реактива LAL. Плотный гелевый тромб не сформируется, если концентрация эндотоксина ниже предела обнаружения. Эти результаты, как правило, считаются качественными, т.е. испытание пройдено (нет гелевого тромба) или не пройдено (есть гелевый тромб);
b) хромогенный фотометрический метод: метод по конечной точке.
Методы определения по конечной точке для хромогенных методов основываются на линейной зависимости между концентрацией эндотоксина и формированием цвета (хромогенный), измеряемого по оптической плотности (OD) на заданной длине волны, оцениваемой в относительно коротком диапазоне стандартных разведений. Стандартная кривая строится путем построения графика оптической плотности серии образцов эндотоксина, приготовленных в WBET в зависимости от концентрации эндотоксина. Применяя линейный регрессионный анализ, полученная кривая «наилучшего соответствия» охватывает диапазон эндотоксина примерно в 1 log, обычно от 1,0 ЕЭ/мл до 0,1 ЕЭ/мл или от 0,1 ЕЭ/мл до 0,01 ЕЭ/мл. Коэффициент корреляции |r| является статистическим измерением разброса наблюдаемых точек относительно рассчитанной линии регрессии. Линейность обычно определяется как коэффициент корреляции с абсолютным значением >= 0,980. Уровень эндотоксина при неизвестном количестве рассчитывается путем измерения OD образца и интерполяцией концентрации эндотоксина из стандартной кривой. Хромогенные методы по конечной точке, как правило, выполняются в многолуночных планшетах и требуют применения нагревательного устройства, аттестованного микропланшетного ридера и программного обеспечения со статистическим пакетом (линейно-регрессионный анализ) для построения стандартных кривых и анализа образцов. Данные методы зависят от правильного аналитического подхода. Знание основ статистики помогает анализировать и интерпретировать данные;
c) хромогенный и турбидиметрический фотометрические методы: кинетические кривые.
По кинетическим кривым, полученным хромогенным и турбидиметрическим методами, измеряют количество времени, необходимое для серии эталонов для достижения заранее определенной оптической плотности, иногда именуемой начальной OD или реакционной OD. Стандартная кривая строится путем отображения логарифма начального времени или реакции (т.е. времени, требуемого для достижения начальной OD каждым стандартом или образцом) как функции логарифма концентрации эндотоксина. В результате логарифмической обработки данных получается линейная стандартная кривая. Диапазон значений кривой для кинетической кривой для каждого образца может достигать четырех логарифмов по сравнению с одной логарифмической кривой, полученной методом по конечной точке. При отсутствии применения альтернативных регрессионных анализов получаемая стандартная кривая строится с использованием линейного регрессионного анализа по наблюдаемым точкам. Коэффициент корреляции |r| >= 0,980, как правило, является минимальным требованием линейности для кинетического метода. Как и в случае с методами по конечной точке, содержание эндотоксина рассчитывается интерполяцией по стандартной кривой с использованием логарифма начального времени образца. Кинетические методы могут проводиться в многолуночных планшетах, стеклянных пробирках или другом валидированном оборудовании. Методы требуют аттестованного оборудования для инкубации, спектрофотометра для получения результатов и программного обеспечения со статистическим пакетом (линейно-регрессионный анализ) для построения стандартных кривых и анализа образцов. Применение программного обеспечения для учета или баз данных в сочетании с этими методами значительно способствует анализу в реальном времени (онлайн) и отслеживанию тенденций в динамике данных. Как и в случае с методом по конечной точке, важно знание химиком-аналитиком надлежащей и согласованной лабораторной методики. Знание основ статистики необходимо при анализе и интерпретации данных.
A.6.1.2 Указания не представлены.
A.6.2 Рассмотрение применимого предельного содержания эндотоксина
A.6.2.1 Предельное содержание эндотоксина в продукции может быть изменено в зависимости от конфигурации экстракции образцов: для объединенного или единичного испытания. Могут применяться нормативные требования к допустимым уровням эндотоксина. Пример предельного содержания эндотоксина для медицинских изделий конкретной страны определен в USP <161> [20]: предельное содержание эндотоксина для конечного изделия составляет NMT 20 USP ЕЭ на изделие и NMT 2,15 USP ЕЭ на изделие для изделий при контакте со спинномозговой жидкостью.
Для изделий, которые прямо или опосредованно контактируют с внутренней средой глаза, может быть применимо более низкое предельное содержание эндотоксина [15].
Обычно рекомендации BET допускают объединение образцов для испытаний. Это достигается либо экстракцией всех единиц образцов вместе в общем экстрагенте или сочетанием всех или части индивидуальных экстрактов. Предельное содержание эндотоксина, выраженное на миллилитр экстракта (вычисленный по формуле в таблице A.4), не меняется при объединении объектов исследования.
| Условие | Значение | Комментарий |
| Шаг 1 | ||
| K | 20 ЕЭ | Допустимое количество эндотоксина на изделие (предельное содержание эндотоксина для продукции) |
| N | 10 | Количество исследованных образцов |
| V | 400 | Общее количество раствора для промывания/экстракции в объединении образцов, мл |
| Шаг 2 | ||
| Предельное содержание эндотоксина в экстракте, ЕЭ/мл | 0,5 ЕЭ/мл | Вычисляют предельное содержание эндотоксина, используя формулу (1) <*> \text{Предел эндотоксина в экстракте} = \frac{(K)(N)}{V} , \text{Предел эндотоксина в экстракте} = \frac{(20\text{ЕЭ})(10)}{400\text{мл}} = 0,5\text{ЕЭ}/\text{мл}, где K — допустимое количество эндотоксина на изделие (предел эндотоксина); N — количество испытанных образцов изделия; V — общий объем экстракта или промывного раствора, мл, который может быть скорректирован в зависимости от размера и конфигурации изделия |
<*> Исправлена ошибка оригинала.
При отборе проб в процессе производства можно рассмотреть альтернативные значения предельного содержания эндотоксина. Предельное содержание эндотоксина при отборе проб в процессе производства следует устанавливать на основе оценки риска, принимая во внимание риск того, что приемлемые уровни предельного содержания эндотоксинов в отдельных типах компонентов в совокупности могут привести к неприемлемым уровням предельного содержания эндотоксинов в конечном продукте.
A.6.2.2 Рабочий пример расчета предельного содержания эндотоксина для экстракта из продукции приводится в таблице A.4.
A.6.2.3 Максимально допустимое разведение (MVD)
A.6.2.3.1 С изделиями, требующими экстракции, экстракт может быть разбавлен экстрагентом или можно увеличить объем используемого экстрагента. Примеры расчета MVD приведены в таблицах A.5 и A.6.
| Условие | Значение | Комментарий |
| Шаг 1 | ||
| Предельное содержание эндотоксина в экстракте из продукта | 0,5 ЕЭ/мл | Максимально допустимое предельное содержание эндотоксина, установленное для продукции |
| Лямбда \lambda | 0,01 ЕЭ/мл | Подтвержденная маркировкой чувствительность реактива LAL или самая низкая концентрация эндотоксина, используемая для построения стандартной кривой (хромогенной и турбидиметрической) |
| Шаг 2 | ||
| MVD | 50 | Вычисляют MVD, используя формулу (2) MVD = \frac{\text{Предел эндотоксина в экстракте}}{\lambda} , MVD = \frac{0,5\text{ЕЭ}/\text{мл}}{0,01\text{ЕЭ}/\text{мл}} , где MVD = 50. Значение MVD обозначает разбавление, которое может быть использовано для преодоления ингибиции, основываясь на чувствительности LAL. Например, MVD = 50 означает, что возможно использовать разбавление 1:50 |
Предельное содержание эндотоксина для изделия
Максимально допустимое предельное содержание эндотоксина, установленное для продукции
Подтвержденная маркировкой чувствительность реактива LAL или самая низкая концентрация эндотоксина, используемая для построения стандартной кривой (хромогенной и турбидиметрической)
MVD путем определения максимального объема экстракции
Вычисляют MVD в отношении общего объема экстракции, используя формулу (3)
MVD = \frac{\text{Предел эндотоксина}}{\lambda} ,
MVD = \frac{20,0\text{ЕЭ}/\text{мл}}{0,01\text{ЕЭ}/\text{мл}} ,
где MVD в отношении общего объема экстракции = 2000 мл/изделие.
A.6.2.3.2 С практической точки зрения, поскольку размеры продукта различаются, а некоторые устройства требуют больших объемов WBET для надлежащего заполнения или погружения в процессе экстракции, существует максимальный допустимый объем экстракта, чтобы не разбавлять потенциальные эндотоксины сверх допустимого уровня. Определение начального максимального объема экстрагента может быть полезным, особенно в тех случаях, когда ожидается, что экстракты не будут содержать ингибирующие факторы или не потребуют дальнейшего разбавления после начала экстракции. Максимальный объем экстракции можно легко рассчитать путем деления значения предельного содержания эндотоксина изделия на чувствительность метода BET. Например, изделия с предельным содержанием 20 ЕЭ на изделие, испытываемые с чувствительностью лизата \lambda = 0,01\text{ЕЭ}/\text{мл} , не могут быть наполнены/погружены более чем на 2000 мл на изделие без превышения MVD.
A.6.2.3.3 Указания не представлены.
A.6.3 Критические параметры испытания
Хотя все реактивы LAL эффективно обнаруживают эндотоксин, индивидуальные формулы запатентованы и различаются по буферной способности и уровням двухвалентных катионов. Из-за буфера, предоставленного в реактиве, измерения pH должны быть сделаны с применением надлежащей тест-системы pH на смеси той же пропорции реактива LAL и исследуемого раствора, как и в пробе.
Для сохранения лизата после завершения испытания можно провести измерение pH смеси «образец/лизат».
A.6.4 Оборудование и материалы
A.6.4.1 Указания не представлены.
A.6.4.2 Указания не представлены.
A.6.4.3 Как правило, многолуночные планшеты, применяемые для проведения количественных проб, не производятся исключительно в целях испытаний на эндотоксин и могут содержать выборочную контаминацию эндотоксином в лунках («горячие лунки»). Таким образом, необходимо провести достаточный отбор проб для демонстрации того, что планшеты применимы для использования. На практике «горячие лунки» обычно встречаются при очень низких уровнях эндотоксина (например, пустые лунки для образцов, где контаминация эндотоксином находится на пределе обнаружения или рядом).
В зависимости от испытываемой продукции могут возникнуть ситуации, когда даже сертифицированный апирогенный материал должен быть свободным от обнаруживаемых эндотоксинов.
A.6.4.4 Указания не представлены.
A.6.4.5 Указания не представлены.
A.6.5.1 Указания не представлены.
A.6.5.2 Обычно подходящие CSE должны иметь диапазон эффективности от 2 ЕЭ/нг до 50 ЕЭ/нг.
A.6.5.3 Концентрированные препараты CSE, предоставленные изготовителями реактива LAL, должны храниться в соответствии с инструкциями по применению. Тем не менее, хранение разбавлений эндотоксина, приготовленных в WBET, должно иметь валидацию длительности времени и температуры хранения, контейнера, используемого для хранения, и минимальных объемов хранящихся разбавлений.
Для испытания метода на пригодность традиционно (или обычно) используют три партии продукции. Когда определено, что необходимо испытать более одной партии, это количество обычно считается приемлемым при отсутствии истории результатов BET для новой продукции.
A.7.2 Пригодность продукции и метода испытания
A.7.2.2 Кинетический метод и метод по конечной точке (хромогенный и турбидиметрический методы)
A.7.2.2.1 Указания не представлены.
A.7.2.2.2 Указания не представлены.
A.7.2.2.3 Необходимо подходить с осторожностью к изначальной проверке пригодности одновременно с рутинным испытанием, так как могут потребоваться усилия для дальнейшего уменьшения ингибирования или усиления реакции.
A.7.3.1.1 Если экстракты из образцов не испытывают немедленно или сохраняют для повторного испытания, они должны храниться в холодильнике и испытываться как можно скорее или замораживаться для предотвращения микробного роста при более длительном периоде хранения [27]. Подходящие условия хранения должны быть оценены для обеспечения стабильности эндотоксина.
Экстракты стабильны при заморозке в инертных контейнерах при хранении в течение 24 ч (см. ИСО 10993-12:2021, 10.3.7). Могут быть указаны другие сроки хранения.
A.7.3.1.2 Указания не представлены.
A.7.3.2.1 Допускается использовать объединение для сокращения объема работ по испытанию в установленных ситуациях. Испытание индивидуального образца может использоваться для измерения уровней эндотоксина отдельного образца или оценки вариативности от образца к образцу, которая может быть применима после наладки или модификации продукции или ситуации OSL.
При объединении образцов индивидуальные результаты эндотоксина менее заметны.
A.7.3.2.2 В зависимости от испытываемой продукции могут возникнуть ситуации, когда инструменты для резки или демонтажа должны быть свободными от обнаруживаемых эндотоксинов.
A.7.3.2.3 Вертикальные стандарты/руководящие документы (например, рекомендации для офтальмологических изделий [15]) рекомендуют проведение экстракции при температуре 37 °C — 40 °C со встряхиванием в течение как минимум 60 мин (только при необходимости) или предварительный подогрев среды экстракции до (37 +/- 1) °C, с последующим проведением экстракции при температуре (37 +/- 1) °C длительностью не менее 1 ч [16]. При определении условий экстракции необходимо учитывать применимые международные стандарты/руководящие документы.
A.7.3.2.4 Аликвота должна быть перемешана до испытания для обеспечения гомогенности. При объединении элюатов из отдельных экстракций в одном едином образце каждая аликвота должна быть также перемешана до объединения. После объединения всех элюатов из отдельных экстракций объединенная аликвота должна быть перемешана для обеспечения гомогенности приготовленного (объединенного) образца.
A.7.3.2.5 При испытании крупной продукции или набора особенно необходимо определить наиболее подходящие экстракцию и метод испытания для обеспечения того, что предел обнаружения не превышает установленное предельное содержание эндотоксина для продукции или набора. Примеры распространенных стратегий для испытаний крупной продукции или наборов могут включать:
- применение более чувствительного лизата и метода испытания (например, кинетического хромогенного метода с использованием лизата с уровнем чувствительности 0,001 ЕЭ/мл вместо кинетического турбидиметрического метода или кинетического хромогенного метода с использованием лизата с уровнем чувствительности 0,005 ЕЭ/мл);
- применение другой конфигурации контейнера экстракции для обеспечения полного погружения образцов при меньшем объеме экстракционной жидкости;
- многократное использование той же экстракционной жидкости (например, экстрагируют половину компонентов при определенных времени и температуре, затем используют ту же экстракционную жидкость для экстракции другой половины компонентов при определенных времени и температуре);
- применение постоянного встряхивания во время процесса экстракции для обеспечения постоянного промывания/экстракции по всему изделию (вместо полного погружения);
- испытание и применение индивидуальных значений предельного содержания эндотоксина к каждому компоненту в наборе.
Примечание — Возможность применения индивидуальных значений предельного содержания эндотоксина к каждому компоненту в наборе будет зависеть от результатов оценки риска. См. рассмотрения риска в приложении E и таблице A.3 для определения, показывает ли оценка риска приемлемый уровень риска, основываясь на предусмотренном применении набора;
- экстракцию только компонентов или частей компонента, попадающего под категории контакта с пациентом, которые потребуют оценки бактериальных эндотоксинов.
Примечание — Экстракция менее всего изделия или менее всего содержимого набора может повлиять на то, как может быть применена маркировка «апирогенно» (см. A.5.1.5 и A.5.1.6).
При рассмотрении вариантов испытания набора необходимо учесть производственные процессы каждой составляющей набора, а также связанные с ними контроли эндотоксина. Например, компонент, изготовленный методом литья под давлением, с ограниченным или отсутствующим дополнительным контактом с водой или другими источниками эндотоксина, может представлять собой меньший риск для процесса, чем механически обработанный компонент, который впоследствии очищен в ультразвуковой водяной бане, где вода не контролируется на наличие эндотоксина. В такой ситуации может быть полезным продемонстрировать пригодность метода для процедуры экстракции, основываясь на данных каждого компонента, экстрагированного отдельно, а также в объединении.
В тех случаях, когда вышеуказанные меры не приносят успеха и приводят к превышению MVD, следует рассмотреть корректировку предельного содержания эндотоксина, основываясь на анализе риска.
A.7.3.3.1 Указания не представлены.
A.7.3.3.2 Порошки, пасты и гели должны быть растворены, восстановлены, тщательно пропитаны или экстрагированы по необходимости. МП, используемая для формирования пластичной массы (например, порошки, пасты и гели), не должны экстрагироваться посредством промывания только внешней поверхности образца, так как это может не обеспечить доступ ко всему эндотоксину внутри образца. При разработке метода испытания необходимо определить, возможно ли разделить образец на части либо обращаться с ним способом, максимально использующим площадь поверхности для экстракционной жидкости, для репрезентативности предусмотренного применения.
A.7.3.3.3 Указания не представлены.
Обработка образца для удаления или сокращения мешающего действия может включать, например, разбавление с WBET или подходящим буфером, добавление реактивов или термическую денатурацию. См. примеры в примечаниях 1 и 2 к данному положению. Любое обращение с образцом, за исключением разведения соответствующим требованиям разбавителем (таким как WBET), должно быть оценено для демонстрации того, что метод не удаляет, денатурирует или ингибирует обнаружение эндотоксина.
Обработка образца реактивами LAL от разных изготовителей, разные чувствительности реактивов LAL и различающиеся методы BET являются вариантами, которые можно использовать для исключения мешающего действия.
Оптимальная реакция LAL — эндотоксин требует нейтрального pH, наличия двухвалентных катионов и диспергированного эндотоксина. Например, при получении недействительных результатов необходимо проверить pH образца на предмет, что pH смеси реактива LAL и раствора образца находится в диапазоне pH, обозначенном изготовителем реактива LAL, обычно от 6,0 pH до 8,0 pH. При необходимости pH может быть нейтрализован с применением кислоты, щелочи или подходящего буфера [трисгидрокисметановый (TRIS) буфер] по рекомендации изготовителя реактива LAL. Незабуференные реактивы LAL могут быть регидратированы подходящим буфером, как предписано изготовителем реактива LAL. Необходимо продемонстрировать, что уровни эндотоксина любых буферов, кислоты или щелочей ниже уровней, способных повлиять на достоверность результатов испытания и оказать мешающее действие.
Разведение образца в катионном буфере (MgSO4 или MgCl2) может применяться для регулировки концентрации ионов.
Примечание 1 — Примерами веществ, оказывающих мешающее действие, являются ионы металлов, такие как железо (например, вызванные коррозией), медь, никель или натрий, или покрытия образцов, такие как гепарин.
Если эти варианты не работают и MVD превышено, это возможно преодолеть концентрированием экстракта образца при помощи ультрафильтрации. В качестве альтернативы следует рассмотреть возможность корректировки предельного содержания эндотоксина на основе анализа рисков.
Образцы, демонстрирующие усиление, должны быть осмотрены на предмет LAL-реактивного материала (LAL-RM). Например, образцы, которые могут иметь LAL-RM, должны быть испытаны как с эндотоксин-специфичным буферным раствором, так и без него для определения того, влияет ли LAL-RM на испытание. В отдельных случаях, при усилении из-за LAL-RM, результаты PPC могут быть в приемлемом диапазоне. Свидетельство мешающего действия глюканов может быть получено сравнением результатов испытаний, проведенных с использованием отдельных аликвот одного экстракта, испытываемых с эндотоксин-специфичным буферным раствором и без него.
Примечание 2 — Возможными источниками LAL-RM являются клеточные стенки дрожжей и плесени и целлюлозные материалы, содержащие \beta - D - \text{глюканы} . Сериновая протеаза также может имитировать эндотоксин, что может быть преодолено денатурированием ферментов тепловой обработкой перед пробой с LAL. Глюкан-блокирующие реактивы, валидированные как подходящие, могут использоваться для преодоления мешающего действия глюкана.
Материал или остаточные примеси после обработки продукции могут оказывать мешающее действие.
Разбавители (растворители) также могут оказывать мешающее действие (например, растворы солей могут вызвать ингибирующий ответ). При применении растворов, отличных от WBET, необходимо продемонстрировать пригодность метода для испытываемой продукции.
A.7.4 Аттестация реактива и квалификация химика-аналитика
A.7.4.1 Аттестация реактива для гель-тромб метода
Вычисление среднего геометрического. Рабочий пример
| Условие | Значение | Комментарий |
| Шаг 1 | ||
| \sum e | -3 | Сумма логарифмической конечной точки каждой серии Конечная точка серии 1 = 0,125 log 0,125 = -0,9031 Конечная точка серии 2 = 0,25 log 0,25 = -0,6021 Конечная точка серии 3 = 0,25 log 0,25 = -0,6021 Конечная точка серии 4 = 0,125 log 0,125 = -0,9031 (-0,9031) + (-0,6021) + (-0,6021) + (-0,9031) = -3,010 |
| f | 4 | Количество повторов серий разведения |
| Шаг 2 | ||
| Среднее геометрическое | 0,177 ЕЭ/мл | Вычисляют среднее геометрическое, используя формулу (4). \text{Среднее геометрическое значение} = Antilog \frac{\sum e}{f} , где e = log10 для каждой конечной точки; f = общее количество повторяющихся конечных точек. \text{Среднее геометрическое значение} = Antilog \frac{- 3,010}{4} = 0,1767 |
| Шаг 3 | ||
| Лямбда \lambda (заявленная чувствительность LAL реактива) | 0,125 ЕЭ/мл | Подтверждение заявленной чувствительности лизата \lambda . Средняя геометрическая концентрация эндотоксина = 0,177 ЕЭ/мл. Заявленная чувствительность лизата \lambda = 0,125\text{ЕЭ}/\text{мл} . Заявленная чувствительность \lambda подтверждена, так как среднее геометрическое находится в диапазоне от 0,5\lambda до 2\lambda (от 0,06 ЕЭ/мл до 0,25 ЕЭ/мл) |
A.7.4.2 Аттестация реактива для кинетического метода и метода по конечной точке
A.7.4.3 Квалификация химика-аналитика
Поддерживаемая компетентность химика-аналитика должна быть продемонстрирована для обеспечения того, что квалифицированный химик-аналитик сохраняет надлежащие навыки и подготовку для проведения испытания после первоначальной аттестации как химика-аналитика. Компетентность может быть продемонстрирована следующим образом:
- демонстрацией стабильных приемлемых результатов метода (тенденция);
- подтверждением квалификации;
- повторной квалификацией аналитика; и/или
- выявлением тенденций/анализом несоответствий.
A.8 Рутинные испытания, мониторинг и интерпретация данных
BET необязательно должно проводиться в контролируемой среде (например, сертифицированное чистое помещение, вытяжка с HEPA-фильтром или бокс биологической безопасности), если не требуется связанными с продукцией опасениями по поводу безопасности для химика-аналитика, например при испытании продуктов крови человека. Тем не менее является важным, чтобы химики-аналитики понимали и следовали основным методам асептики для предотвращения контаминации образца. Подготовка всех химиков-аналитиков к задачам в сфере их ответственности, отраженная документально, является непременной.
Примечание — При хранении и повторном испытании экстракта большое значение имеют соблюдение правил асептики и предотвращение загрязнения образца.
A.8.1.1 Гель-тромб метод определения предельного содержания эндотоксина
A.8.1.2 Анализ гель-тромб методом
A.8.1.3 Кинетический метод и метод по конечной точке (хромогенный и турбидиметрический методы)
A.8.2 Мониторинг (частота испытаний)
Выбранная частота испытаний должна быть адекватной для обеспечения того, что уровни эндотоксина для всей произведенной продукции соответствуют конкретному предельному содержанию. На решения, касающиеся частоты испытаний конечной продукции, также могут влиять степень управления процессом и материалами, а также процедуры испытания или критически важного поступающего сырья, или мониторинга в процессе производства, или и того, и другого.
A.8.3 Интерпретация результатов
A.8.3.1.1 Данное положение предоставляет руководство по коэффициенту вариации (CV%).
Следует установить приемлемый максимальный CV% для повторов стандарта, образцов и образцов с добавками. При наличии необходимо рассмотреть рекомендации по CV%, предоставленные изготовителем лизата.
Следует учитывать каждые повторные значения, когда отрицательный контроль показывает реакцию, а средний результат меньше среднего значения самого низкого уровня в контрольной серии. Необходимо установить допустимый максимальный CV% между повторами или предоставить обоснование, определяющее, когда наблюдаемое отклонение от нормы в контроле является приемлемым.
A.8.3.1.2 Указания не представлены.
A.8.3.3 Кинетический метод и метод по конечной точке
Приемлемость обычно основывается на среднем результате повторов с количественными хромогенными и турбидиметрическими методами. Тем не менее, при индивидуальном испытании образцов для получения среднего значения результатов образца необходимо обратить внимание на показатели отдельного образца, превышающие предельное содержание эндотоксина, даже если среднее значение результатов для образца ниже предельного содержания эндотоксина продукции. Необходимо установить приемлемый максимальный CV% для образцов или предоставить обоснование при выпуске продукции для среднего результата при таких обстоятельствах и наблюдаемой и признанной приемлемой вариации.
При испытании образца при MVD или испытанием пределов определение тренда неприменимо.
Когда результаты постоянно находятся ниже предела обнаружения, возможно, что определение тренда неприменимо.
Статистические методы могут применяться для определения размера выборки, частоты отбора образцов и/или уровней эндотоксинов и могут основываться на анализе рисков.
A.9.2 Изменения в продукции и/или производственном процессе
A.9.2.1 Указания не представлены.
A.9.2.2 В случае внесения изменений в продукцию необходимо провести оценку, чтобы подтвердить, что производственный процесс позволяет производить продукцию, соответствующую установленным требованиям, после внесения изменений. Количество испытываемых образцов/партий должно быть обосновано.
A.9.2.3 Указания не представлены.
Альтернативы приемо-сдаточным испытаниям требуют проведения оценки риска (см. раздел 10 и приложение E) и соответствующих данных, подтверждающих, что производственный процесс способен вырабатывать продукцию, стабильно соответствует установленному предельному содержанию эндотоксина. Такие данные обычно включают, например, испытания конкретного количества партий, испытания в течение конкретного периода времени, испытания репрезентативных основных образцов, сырья/компонентов, испытания в процессе производства или верификацию производственного контроля, в частности процессов, связанных с использованием воды. См. рисунок A.1 для ключевых вопросов, связанных с риском и уместностью альтернативы приемо-сдаточным испытаниям.
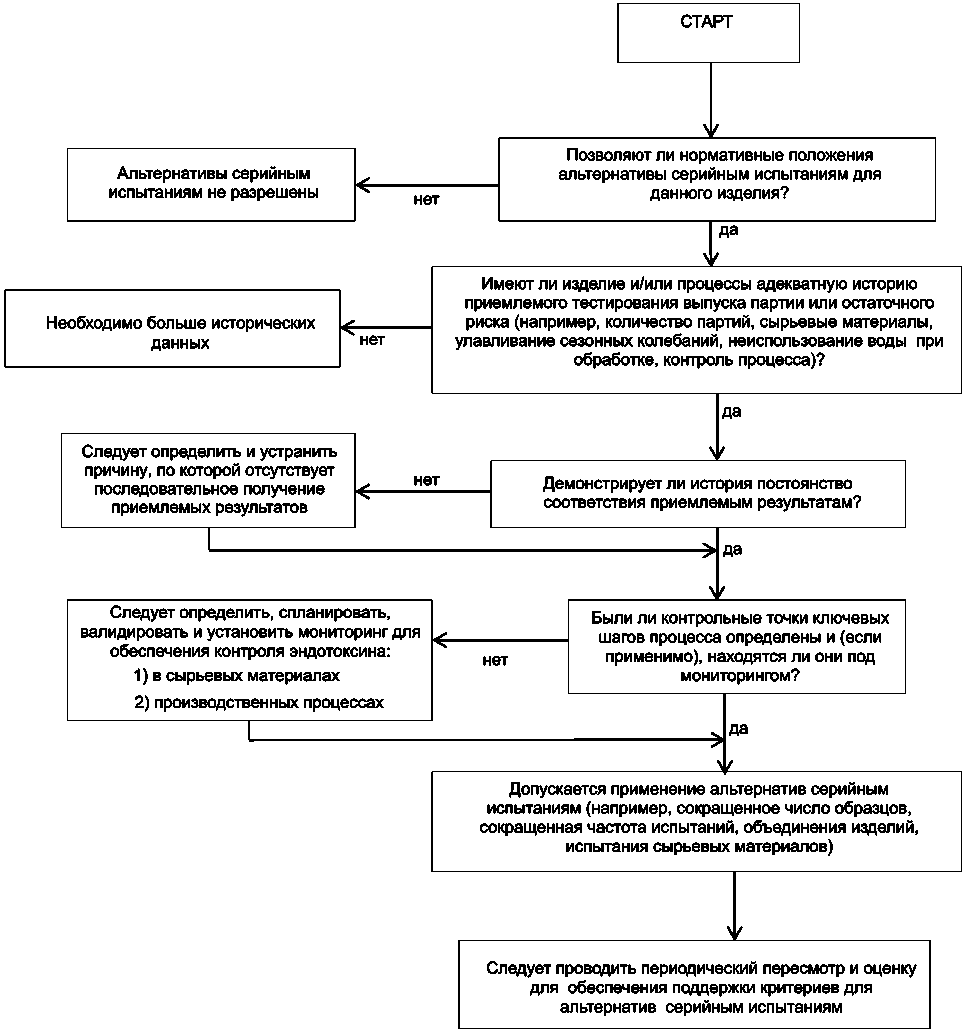
Рисунок A.1 — Ключевые вопросы при оценке целесообразности и риска, связанного с альтернативами
приемо-сдаточным испытаниям
Обзор архивных данных испытаний продукции является ключевым компонентом для определения того, является ли продукция подходящей альтернативой приемо-сдаточным испытаниям.
Случаи, когда можно рассмотреть альтернативы приемо-сдаточным испытаниям, включают:
a) продукцию, успешно прошедшую контроль уровня эндотоксинов в конечном продукте;
b) продукцию с более низким риском заражения эндотоксинами из-за отсутствия контакта с водой, которая не была аттестована для контроля уровня эндотоксинов;
c) продукцию, которая подвергается валидированному производственному процессу для депирогенизации изделия;
d) продукцию, которая, исходя из предусмотренного контакта с пациентом, имеет ожидаемый незначительный или пренебрежимо малый риск пирогенной реакции (см. приложение E).
A.10.2 Критерии для установления альтернативы приемо-сдаточным испытаниям
A.10.2.1 Следует признать, что применение альтернативы приемо-сдаточным испытаниям может привести к сниженной способности распознавания непредвиденного изменения в производственном процессе. Это может привести к необнаруженному уровню эндотоксина на продукции вне обозначенных пределов. До использования плана отбора образцов альтернативы приемо-сдаточным испытаниям необходимо оценить риск, сопряженный с сокращенной способностью обнаружить непреднамеренные изменения.
A.10.2.2 Указания не представлены.
A.10.2.3 Указания не представлены.
A.10.3.1 План качества производственных процессов
Возможно использовать всестороннее рассмотрение и оценку накопленной архивной информации по производству, тестированию, контролю и прочему для изделия, уже находящегося в производстве и распространении, для соответствия отдельным элементам валидации процесса и/или для оценки существующих видов контроля, которые могут быть включены в оценку риска альтернативы приемо-сдаточным испытаниям.
Всесторонняя оценка риска процесса производства должна проводиться для определения ключевых стадий процесса или контрольных точек (например, анализ видов и последствий отказов, анализ угроз и критическая контрольная точка, анализ диагностического дерева отказов). Для апирогенной продукции это включает любую стадию процесса, изменение которой может повлиять на уровень эндотоксина в продукции. Стадии процесса могут включать следующее (не ограничиваясь):
b) вспомогательные средства производственного процесса, не становящиеся частью готового МП (например, формовочные добавки);
d) водосодержащие ступени в производстве;
e) процессы сушки или отверждения;
f) водную отмывку или замачивание в процессе производства;
g) обращение с продукцией/компонентом;
h) ручную или автоматизированную сборку;
i) хранение продукции или материала.
Примечание — Хранение продукции или материала является особенно важным для материала, поддерживающего микробный рост до стерилизации.
Для валидации альтернативы приемо-сдаточным испытаниям выбранная продукция должна представлять «наихудший случай» продукции (т.е. наибольшее количество потенциальных эндотоксинов, а также потенциально наибольший источник ингибирования/усиления). Это может быть продукция с наибольшей площадью поверхности, вступающей в контакт с пациентом (прямо или опосредованно), либо продукция с потенциально наибольшим количеством эндотоксинов, основываясь на сырье, применении воды на этапах производства и/или операций по обслуживанию, которые наиболее вероятно будут содействовать наличию эндотоксинов.
Валидация производственной операции для контроля эндотоксина должна включать следующие шаги:
- определяют, что производственный процесс позволяет получать апирогенную продукцию при соблюдении установленных параметров;
- демонстрируют, что элементы ключевого процесса, выявленные в ходе оценки риска процесса, находятся под управлением;
- демонстрируют, что оборудование и измерительные приборы способны контролировать уровень эндотоксина в пределах параметров, установленных для производственного оборудования;
- проводят испытания на серийных партиях продукции, соответствующих указанному рабочему диапазону оборудования для демонстрации того, что продукт неизменно соответствует требованиям по апирогенности;
- отражают документально критерии и частоту ревалидации и переаттестации.
A.10.3.2 Проектирование производственного процесса
Производственный процесс должен быть спланирован таким образом, чтобы свести к минимуму уровень эндотоксина в продукции. При планировании производственного процесса следует учитывать следующее:
a) выбор подходящих материалов и поставщиков (включая понимание источников контаминации эндотоксином и потенциальные виды деятельности/риски, сопряженные с контаминацией эндотоксином);
b) сведение к минимуму и контроль материалов и компонентов, способных повлиять на уровень эндотоксина на продукции (например, природные материалы или материалы, поддерживающие микробный рост);
d) демонстрацию достаточности высушивания при применении водных процессов;
e) контроль процессов, способных повлиять на уровень эндотоксина на продукции (например, погрузка-разгрузка).
Критические факторы для оценки могут включать следующее (не ограничиваясь):
- сухое производство (например, термоэкструдированные пластмассы) или сборка материалов (т.е. линии сборки наборов), при которой весь процесс возможен без воздействия воды или другой водной обработки.
МП, содержащие фармацевтические препараты (например, флаконы ингаляторов, пакеты для сбора крови, содержащие антикоагулянты), должны быть испытаны и оценены в соответствии с требованиями для фармацевтических/лекарственных препаратов к отбору образцов/проб.
Сухие изделия, производимые при высоких температурах или контролируемой среде, обычно не подвержены такому риску контаминации эндотоксином, как «мокрые» изделия, в которых присутствует вода.
Вода является наиболее значительным и преобладающим источником контаминации эндотоксином в производственных процессах. Необходим контроль любого источника воды, используемого в производстве, а также чистоты всех поверхностей, оборудования и хранения. Дополнительно, для компонентов микробиологического происхождения (например, ферментация), для тканей растительного или животного происхождения следует рассмотреть виды контроля для предотвращения и/или регулирования роста микроорганизмов.
A.10.3.3 Управление производственным процессом
В зависимости от рисков, сопряженных с различными производственными операциями, валидация, верификация и текущие программы мониторинга должны быть определены по применимости. Например, для процесса, расцениваемого как имеющий низкий риск контаминации эндотоксином, мониторинг входных данных процессов и/или готового изделия с альтернативами приемо-сдаточным испытаниям может быть приемлемым. Для процесса, расцениваемого как имеющий высокий риск эндотоксина, мониторинг входных данных процессов и конечной продукции на основе партии может являться обязательным.
A.10.3.3.1 Производственный контроль за содержанием эндотоксина может включать:
a) обеспечение качества поставщиком и/или испытание на предмет содержания эндотоксина поступающих материалов, компонентов или полукомплектов (например, сертификация продавца на эндотоксин или технические требования отсутствия контакта с водой);
b) мониторинг и контроль технической воды или других водных растворов для обработки (например, контроль технической воды может быть продемонстрирован периодическим мониторингом остаточных уровней хлора, микробных чисел, водных уровней эндотоксина или уровней эндотоксина компонентов);
c) контроль процесса производства продукции в заданных контрольных точках (например, время, температура процесса сушки);
d) периодическое техническое обслуживание и чистка оборудования, особенно используемого для передачи или содержания водосодержащей продукции, входящей в контакт с материалами обработки (например, ультрафиолет, надлежащая фильтрация);
e) микробиологический контроль среды и обрабатываемых материалов.
A.10.3.3.2 При использовании альтернативного плана отбора образцов для приемо-сдаточных испытаний следует оценивать влияние результатов, выходящих за установленные пределы, на непроверенные партии или конечную продукцию согласно установленным процедурам, касающимся несоответствующей продукции. При оценке следует учитывать риск для всей продукции, представленной в плане отбора образцов. В рамках исследования следует рассмотреть ранее выпущенные партии, связанные с альтернативами приемо-сдаточным испытаниям, и провести оценку риска их пригодности для использования. Результаты исследования и последующие действия должны быть задокументированы.
Масштаб изменения учитывается при определении степени, в которой проводится проверка, валидация или ревалидация.
A.10.5 Поддержание оценки риска
(справочное)
ОБ ИСПЫТАНИИ НА БАКТЕРИАЛЬНЫЙ ЭНДОТОКСИН (BET)
B.1 Исследование пирогенности на кроликах было введено перед Второй Мировой войной для предотвращения проникновения пирогенных материалов в систему здравоохранения [44]. Испытание лизатом амебоцитов Limulus (LAL) было введено в 1971 году как потенциальная замена исследованию пирогенности на кроликах [29], [41]. В 1987 году индустрия парентеральных лекарственных средств и Управление по контролю качества пищевых продуктов и лекарственных средств США (FDA) согласовали руководство по замещению исследования пирогенности на кроликах испытанием LAL на эндотоксин, потому что испытание in vitro имеет большую чувствительность, специфичность, точность и является более экономичным [16]. В 1993 году испытание LAL стало официальным испытанием на пирогенность большинства парентеральной продукции в США. Это действие включало масштабный пересмотр BET и введение более чем 650 значений предельного содержания эндотоксина для продуктов, предусмотренных USP [21]. Хотя BET и LAL являются широко используемыми аббревиатурами для испытания, BET считается надлежащим идентификатором.
B.2 Разъяснение вопросов эквивалентности, безопасности, уровней переносимости эндотоксина и нормативного контроля являлось непременным перед утверждением нового испытания. Бюро биологических препаратов FDA (в настоящее время центр оценки и исследований биологических препаратов) решило включить LAL реагенты в перечень биологических препаратов для in vitro, поскольку они могут быть использованы в качестве диагностического теста для человека и замены испытания на пирогенность на кроликах [22], [51]. Реактивы LAL впервые появились на рынке в 1977 году, но их применение было ограничено испытаниями парентеральных средств в процессе производства. Совместное исследование изготовителей медицинских изделий и лаборатории FDA, поддерживаемое Ассоциацией изготовителей медицинского оборудования (HIMA) и утвержденное FDA, установило 0,1 нанограммов (нг)/мл как предельное содержание эндотоксина для экстрактов из изделий [33]. Данное исследование HIMA подтвердило, что пороговая пирогенная доза эндотоксина Difco (E. coli 055:B5) составляла примерно 1 нг/кг на кроликах при введении дозы в объеме 10 мл/кг [35].
B.3 Вопрос о неэндотоксинных пирогенах был чрезвычайно важен для фармацевтической индустрии. В 1979 году изготовитель парентеральных препаратов большого объема (LVP) сообщил о своих правилах использования испытания LAL вместо испытания пирогенности [43]. Исследование описывало результаты 143 196 тестов LAL и 28 410 испытаний на кроликах, выполненных на растворах для внутривенного вливания и МП. Данные подтвердили следующее:
-
не было получено необъяснимых, ложноотрицательных результатов LAL;
-
большинство эндотоксинных пирогенов, обнаруженных LAL, не были обнаружены на кроликах из-за большей чувствительности LAL;
-
испытание пирогенности на кроликах часто давало неоднозначные результаты, воспроизводимые в испытании LAL.
Исследование оказало колоссальное влияние. FDA одобрило LAL из-за опасений по поводу относительной нечувствительности и ненадежности испытания на кроликах.
B.4 Любое межлабораторное сравнение данных по эндотоксину было затруднено в связи с отсутствием единого стандарта. Этот недочет был исправлен, когда USP и FDA объединили усилия для получения RSE из очищенного LPS, произведенного от E. coli 0113 [47]. Временное руководство FDA 1991 года по лекарственным средствам и биопрепаратам для людей и ветеринарии [18], совместное исследование изготовителей LAL и Бюро биологических препаратов установило биологическую активность RSE в ЕС. Теперь лаборатории могут стандартизировать методы и сообщать содержание эндотоксина как показателя биологической активности. Международный справочный стандарт вступил в силу в 1996 году для возможности ссылки на единый глобальный стандарт эндотоксина [45].
B.5 Так как эндотоксин широко распространен в природе, необходимо было определить допустимое количество эндотоксина для МП, представляющее безопасный уровень. Предельные значения содержания эндотоксина на продукции впервые появились в приложении E руководства FDA от 1987 года по испытанию LAL [16]. Данное руководство установило предельное значение содержания эндотоксина на продукции, основываясь на формуле K/M, где K является пределом переносимости эндотоксина, 5,0 ЕЭ/кг, если препарат не введен интратекально, тогда пределом является 0,2 ЕЭ/кг, а M является взрослой дозой на килограмм массы тела в течение часа при условном среднем весе человека в 70 кг.
Для LVP и экстрактов изделий, для вычисления пределов эндотоксина на изделие была использована доза исследования пирогенности на кроликах, равная 10 мл/кг, что обычно превышает дозу для человека. LVP или экстракт из изделия содержали не более чем 0,5 ЕЭ/мл эндотоксина (5 ЕЭ/кг/10 мл/кг = 0,5 ЕЭ/мл). Продукция, предназначенная для инъекции или контакта с интратекальным пространством, получила более низкий предел эндотоксина, равный 0,06 ЕЭ/мл. При изменении интратекального предела, равного 0,2 ЕЭ/кг, на 0,06 ЕЭ/мл предел эндотоксина был выбран произвольно, учитывая наиболее чувствительные реактивы LAL, доступные в тот период от любого изготовителя BET.
Исследования на человеке подтвердили дозу в 5 ЕЭ/кг как приемлемый порог переносимости для парентеральных препаратов и изделий, контактирующих с системой кровообращения или лимфатической системой [37]. Тем не менее, воздействие эндотоксина в интратекальном пространстве человека не было оценено. Эндотоксин в субарахноидальном пространстве собак, кроликов и кошек по меньшей мере в 1000 раз более пирогенен, чем при внутрисосудистом контакте [28].
B.6 Учитывая, что K = 5,0 ЕЭ/кг для парентеральных препаратов, а M = 70 кг, максимальное количество эндотоксина, которое может вводиться в течение часа, — 350 ЕЭ. Исторически предельное содержание эндотоксина для МП, не входящей в контакт со спинномозговой жидкостью, основывалось на сокращении типичного предела, равного 350 ЕЭ для фармацевтических препаратов. Предел был сокращен до 200 ЕЭ для учета потенциальной неэффективности метода экстракции. Данный предел был далее сокращен до 20 ЕЭ, основываясь на максимальном количестве эндотоксина для объединенных экстрактов от 10 образцов. Гипотезой служит то, что в худшем случае весь эндотоксин в объединенном экстракте может происходить от одного изделия.
B.7 Следует отметить, что при экстракции в 40 мл на изделие, исторический предел эндотоксина FDA в 0,5 ЕЭ/мл эквивалентен пределу в 20 ЕЭ/изделие, установленному USP. Это не является верным для предела USP, равного 2,15 ЕЭ/изделие, установленного для изделий, контактирующих с центральной нервной системой (интратекальных). Во-первых, изначальный предел эндотоксина, равный 0,2 ЕЭ/кг, установленный для лекарственных препаратов, вводимых интратекальным путем, не предоставляет такого же сокращения для объяснения потенциальных неэффективных факторов метода экстракции. При дозе в 0,2 ЕЭ/кг и массе тела 70 кг максимальной дозой будет 14 ЕЭ. Кроме того, первоначальное предельное содержание для МП, равное 0,06 ЕЭ/мл, приведенное FDA в руководстве по LAL от 1987 года и USP <161>, не конвертируется в 2,15 ЕЭ/изделие [24]. При использовании экстракции в 40 мл на изделие значение будет составлять 2,4 ЕЭ/изделие. USP <161> позже изменило требование с 0,06 ЕЭ/мл на более строгий предел в 2,15 ЕЭ/изделие в первом дополнении к USP 23 (1995). В USP отсутствует документация относительно обоснования изменения предела с 2,4 ЕЭ/изделие на 2,15 ЕЭ/изделие. Хотя пределы, равные 20 ЕЭ/изделие и 2,15 ЕЭ/изделие, исторически считались имеющими сходные риски, необходимо рассмотреть риски при переходе на сокращенный план выборочного испытания или обосновании неподтвержденного выхода за пределы спецификации. Предел переносимости неизвестен, и обоснование назначенного предела не является хорошо документированным.
B.8 В отличие от фармацевтической продукции, эндотоксины экстрагируются или вымываются из МП, и затем экстракт/элюент смешивается с реактивом LAL. Исследования FDA показали, что экстракция эндотоксина из материалов изделия с добавками может не достигнуть полного восстановления; следовательно, было установлено более строгое предельное содержание эндотоксина, равное 20 ЕЭ/изделие, для учета любой потенциальной неэффективности метода экстракции. При данном допущении требование проведения проверки эффективности для каждой МП отсутствует. Тем не менее, как и с фармацевтическими растворами, достоверность результата подтверждается использованием контрольного уровня эндотоксина.
B.9 В 2004 году, целевой группе внутри рабочей группы по микробиологическим методам комитета по стерилизации Американской Ассоциации Медицинского Инструментария (AAMI) было поручено оценить целесообразность проведения проверки эффективности извлечения эндотоксина при экстракции медицинских изделий для испытания на эндотоксин [24].
Первым из четырех шагов было получение архивной информации или данных, использованных для установления методологии. Вторым шагом было рассмотрение совокупности знаний по опубликованным исследованиям извлечения для медицинских изделий. Третий шаг включал поиск документов по нормативным действиям, связанным с плохим извлечением эндотоксина, которое приводит к проблемам обнаружения эндотоксина в МП. Четвертым шагом было запрашивание неопубликованных данных от членов AAMI, способных предоставить данные экспериментов по извлечению для дальнейшей поддержки данного решения.
В итоге целевая группа обнаружила, что предельные содержания эндотоксина, установленные FDA и USP, имеют достаточный запас прочности, основанный на менее чем 100%-ном извлечении. Исследования показали, что: 1) эксперименты по извлечению, проводимые с высокими уровнями эндотоксина, не отражают нормальный уровень эндотоксина, естественно присутствующего на изделиях, 2) отсутствуют новые данные, указывающие на то, что текущие методы экстракции неадекватны при действующих пределах для изделий, 3) отсутствуют исторические свидетельства о причинении вреда пациентам из-за некачественных методов экстракции и 4) текущие методы, описанные в USP и FDA, обеспечат апирогенность МП.
В заключение, целевая группа приняла решение, что подтверждение эффективности экстракции для испытания на эндотоксин не рекомендуется. Рабочая группа 8 по стерилизации AAMI (AAMI ST-WG08, Микробиологические методы) пришла к тому же заключению во время самых последних пересмотров и не добавила никаких дополнительных требований по необходимости подтверждения эффективности экстракции [9].
B.10 Анализ видов МП и последствий отказов (FMEA) является инструментом оценки для анализа риска при разработке альтернативы приемо-сдаточным испытаниям продукции. Был опубликован практический пример подхода FMEA к анализу риска для поддержки данной концепции [39]. Данный подход позволяет изготовителю МП успешно провести анализ риска бактериального эндотоксина для производственного процесса МП, который может использовать потенциально контаминированную техническую воду. FMEA не является системой нулевого риска, но предназначена для сведения к минимуму рисков потенциальных опасностей. FMEA предоставляет сопроводительную документацию для разработки обоснования альтернативы приемо-сдаточным испытаниям продукции.
B.11 В первоначальном руководстве FDA для LAL-теста, опубликованном в 1987 году [16], было установлено предельное содержание эндотоксина для парентеральной продукции и описаны процедуры для валидации условий испытания для испытания конечной продукции. Когда USP гармонизировала <85> BET, большая часть информации в руководстве по LAL 1987 года, включая предельное содержание эндотоксина в приложении E, перестала быть необходимой. Данное историческое руководство было изъято из обращения в 2011 году. FDA выпустило новое руководство в 2012 году в формате вопрос/ответ, которое освещало спорные аспекты эндотоксина, не обсуждаемые ранее [18]. Руководство FDA признает ANSI/AAMI ST72 и обозначает, что предельное содержание эндотоксина и процедуры экстракции для медицинских изделий в достаточной мере описаны в ANSI/AAMI ST72 и статьях USP.
B.12 В руководстве FDA по вопросам/ответам по LAL [18] указано, что нефармакопейные испытания на пирогены должны быть валидированы, как описано в Общей статье USP <1225> «Валидация фармакопейных процедур», и продемонстрировано преимущество по сравнению с фармакопейными испытаниями. Данное требование применимо к испытанию на активацию моноцитов (MAT) с использованием цельной крови или периферических моноцитов, когда цитокины, стимулированные эндотоксином, измеряются после ночной инкубации. Высвобождение цитокинов оценивается посредством ELISA как измерение пирогенной активности. Монография для MAT была представлена в Европейской Фармакопее (EP) в 2010 году (глава EP 2.6.30), которая неспецифична для МП. Пересмотренная общая глава по MAT вступила в силу в июле 2017, см. дополнение к Европейской Фармакопее 9.2 (2.6.30) [11].
Проба на рекомбинантный фактор C (rFC) содержит синтезированный rFC, но не содержит других ферментов, участвующих в каскаде свертывания крови. Активированный rFC воздействует на синтетический субстрат-реагент, содержащий флюороген [12].
Пептогликан (PG) на несколько порядков менее пирогенен, чем эндотоксин. PG может испытываться при помощи пробы с личинками шелкопряда (SLP). Реактив отвечает на PG и \beta - \text{глюкан} высвобождением меланина. Проба SLP применялась в исследовании уровней PG в растворах для перитонеального диализа [42].
B.13 Наши знания об эндотоксинах, особенно о везикулах внешней мембраны (OMV), расширились в последние годы. Эндотоксины являются агентами, вызывающими лихорадку, а также структурными составляющими грамотрицательной внешней мембраны (OM). Биологически активным компонентом эндотоксина является LPS, амфипатическая молекула, состоящая из гидрофобного липида A, токсичной составляющей молекулы, внедренной в мембрану, и гидрофильной полисахаридной цепи, контактирующей с внеклеточным пространством. В природе LPS не выделяется из клетки как очищенная молекула тем же путем, что и эндотоксин, а скорее, высвобождается из грамотрицательной клетки в течение ее нормального цикла роста как неотъемлемая часть [48], [23]. OMV являются отпочкованиями внешней мембраны, которые отцепляются и свободно плавают во внеклеточном пространстве. Они являются крепкими, но не способны реплицироваться, так как не содержат ДНК. OMV являются контаминантами парентеральной продукции и МП. При адаптации бактерий к стрессам в их средах, химический состав LPS в OM может меняться, а также поддерживать целостность OM и обеспечивать выживание организма [38], [25].
В начале применения BET FDA признало необходимость калибровки различных реактивов LAL, производимых для обеспечения последовательности в чувствительности. RSE, являющийся сформулированным препаратом очищенного LPS, экстрагированного методом Вестфола (горячий фенол), был создан в целях определения и калибровки чувствительности реактива LAL. Вторичные стандарты, именуемые контрольными стандартами эндотоксина (CSE), включенные в наборы, теперь также являются очищенными и сформулированными LPS. Хотя эти калибровочные стандарты применяются для создания стандартных кривых и для подготовки PPCs, они не отражают настоящую контаминацию эндотоксином, так как не являются OMV.
B.14 Знания, связанные с мешающими факторами в BET, происходящими из двух основных источников, также расширились. Первой группой мешающих факторов является условие или агент, который действует на белках каскада LAL для вызова неспецифичных мешающих факторов; примерами являются нейтральный pH, LAL-реактивные глюканы и сериновые протеазы. Вторая группа мешающих факторов действует на LPS в RSE или CSE, изменяя агрегатное состояние очищенного материала, в результате чего он становится менее реакционно-способным [49]. В благоприятных обстоятельствах большинство реактивов LAL достаточно чувствительны, чтобы позволить разведение экстрактов во избежание большинства мешающих факторов, не превышая MVD.
B.15 Со времени публикации ANSI/AAMI ST72 произошло развитие и получили более широкое применение автоматизированные технологии и оборудование, позволяющее сократить вариации и ошибки, например автоматическая система обращения с жидкостями и применение роботов. Также кинетическая хромогенная тестовая система LAL на основе картриджа содержит картридж, насыщенный реактивом, что исключает необходимость приготовления реактива и создания стандартной кривой. Платформа измеряет абсорбцию и сравнивает наблюдаемые значения с архивированной стандартной кривой.
Вебер Дж. сообщил, что это сокращает обработку образцов, время испытания, несоответствия и исследования, связанные с BET [52].
B.16 Коагулирующие ферменты в реактиве LAL могут быть активированы растворами, которые содержат (1,3) - \beta - D - \text{глюкан} , апирогенный полисахарид, находящийся в целлюлозе и клеточной стенке дрожжей [30]. Во избежание ложноположительных результатов на предмет эндотоксина, BET допускает применение реактивов LAL, содержащих агент, блокирующий \beta - D - \text{глюкан} . Эти реактивы активируют BET для продукции, которая находилась в контакте с целлюлозной продукцией, глубинными фильтрами, дрожжевым брожением и другими LAL-реактивными материалами. Наличие глюканов можно предположить при неожиданно высоком уровне эндотоксина, когда в испытании множественных разбавлений наблюдаются нелинейные реакции, а также усиление положительных контролей кинетического BET.
B.17 Было опубликовано несколько документов, которые в основном используются для испытаний на предмет эндотоксинов. Существуют две главы USP: USP <85> BET [21], USP <161> «Медицинские изделия — испытания на бактериальный эндотоксин и пироген» [20], и несколько документов FDA: Министерство здравоохранения и социального обеспечения, «Руководство для производства: Испытания на предмет пирогена и эндотоксина: Вопросы и ответы (2012)» [14], «Рекомендации по испытаниям на предмет эндотоксина для одноразовых интраокулярных офтальмологических изделий (2015)» [15] и «Заявка и обзор информации о стерильности в заявках о предпродажных уведомлениях (510(k)) изделий, маркированных как стерильные (2016)» [17]. FDA также применяет надлежащие производственные практики (системы качества) [19] в своей программе, требуя использования BET для валидации циклов депирогенизации и для мониторинга воды, сырья и образцов в процессе производства.
Дополнительно руководство CHMPICH Q4B, приложение 14, отмечает основную главу (CHMP) для оценки и рекомендации фармакопейных статей по BET для применения в регионах ICH. Гармонизированное трехстороннее руководство ICH вступило в силу в мае 2013 года.
Некоторые фармакопеи содержат главы по BET со сходными требованиями. Например, части USP <85> были гармонизированы с Европейской Фармакопеей и Японской Фармакопеей.
РУКОВОДСТВО ПО РАССМОТРЕНИЮ НЕСООТВЕТСТВИЯ, ВЫЗВАННОГО ПРЕВЫШЕНИЕМ УСТАНОВЛЕННЫХ ПРЕДЕЛОВ (OSL)
Рассмотрение несоответствий, связанных с превышением установленного предельного содержания (OSL), может охватывать лабораторию, сырье и/или процесс производства. См. рисунок C.1.
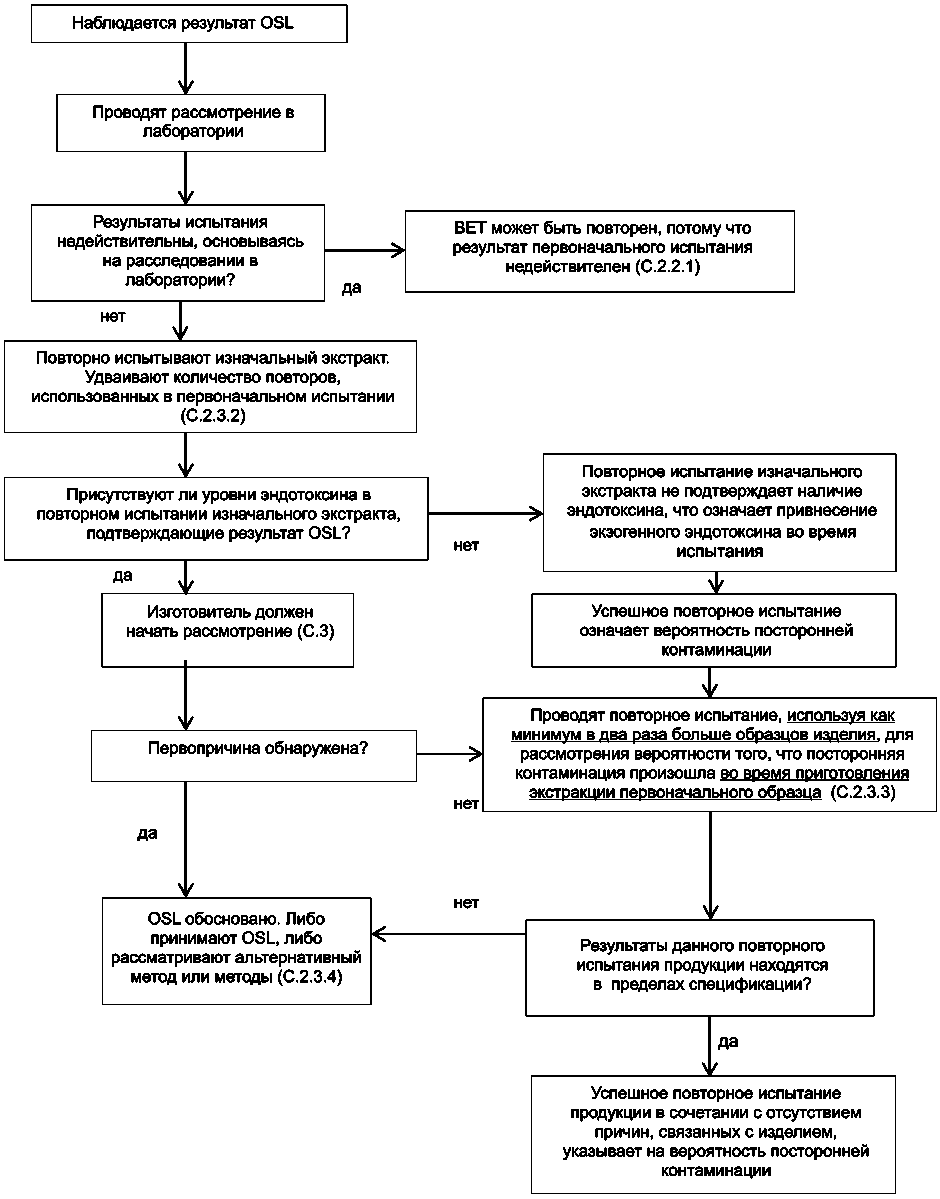
Результат OSL предполагает, что валидация BET была проведена.
Рекомендуется сохранять все исследуемые образцы/экстракты до тех пор, пока данные не будут проанализированы и оценены.
Если при использовании альтернативы приемо-сдаточным испытаниям в партии продукции превышено предельное содержание эндотоксина, следует пересмотреть целесообразность дальнейшего использования альтернативы приемо-сдаточным испытаниям (см. 10.2.3).
C.2 Рассмотрение в лаборатории
Рассматриваемые аспекты расследования в лаборатории включают следующее:
a) пересмотр исходных данных и уточнение вычислений;
b) материалы и реактивы, используемые при испытании (например, наконечники пипеток, колбы для разбавления, многолуночные планшеты, вода, лизат);
c) параметры стандартной кривой (например, время начала для контрольных стандартов и образцов, коэффициент корреляции, начальная ордината и критерии наклона);
d) качество работы оборудования (например, микропланшетных ридеров, термоблока, пипеточных микродозаторов);
e) вклад лабораторного химика-аналитика в идентификацию несоответствий в процессе испытания (например, оценка вступающих в контакт упаковочных материалов, пленки);
f) надлежащую идентификацию и хранение образцов, реактивов, контролей и стандартов;
g) проверку пригодности первоначально выбранного метода;
h) протоколы калибровки соответствующего оборудования/инструментов (например, пипеточных дозаторов);
j) записи об обучении химика-аналитика;
k) историю испытания продукции, включая изменения процедуры испытания.
Лабораторные системы менеджмента качества уже могут включать эти аспекты как часть стандартных процессов до опубликования результатов лабораторных исследований. В этом случае возможно, что в дальнейшем расследовании в лаборатории не будет необходимости.
C.2.2 Результаты рассмотрения в лаборатории
C.2.2.1 Если рассмотрение в лаборатории показывает, что результат испытания недействителен по причинам, не связанным с содержанием эндотоксина на продукции, первоначальное испытание может считаться недействительным (т.е. «отсутствие испытания») и BET можно повторить (повторное испытание), используя новые образцы продукции и исходный размер выборки.
C.2.2.2 При рассмотрении в лаборатории невозможно определить первопричину OSL, необходимо провести дополнительные испытания (например, повторное испытание экстракта) для подтверждения достоверности первоначального результата, чтобы изучить возможность того, что во время первоначального исследования произошло внешнее загрязнение BET (см. C.2.3). Внешняя контаминация — это контаминация из источников, не являющихся сырьем, технологическими веществами или не связанных с обработкой или упаковкой продукции.
Примечание — Успешное повторное испытание образцов или экстрактов само по себе не обязательно подтверждает внешнюю контаминацию.
C.2.2.3 Результаты повторного испытания и заключение по рассмотрению OSL в лаборатории должны быть отражены документально (см. A.7.3.1.1 для условий хранения).
C.2.3 Дополнительные исследования
C.2.3.1 Следует провести дополнительные необязательные исследования, чтобы проверить возможность того, что во время первоначального BET произошло внешнее заражение. Исследования могут включать испытания при MVD, испытания с использованием глюканов или другие подходящие методы.
C.2.3.2 Повторное испытание экстракта: используя изначальные приготовления экстракта для рассмотрения возможности того, что внешняя контаминация возникла в первоначальном BET, необходимо испытывать как минимум вдвое большее количество повторов приготовления экстракции первоначального образца, использованных в изначальном испытании. Например, в испытании, которое изначально проводилось как единое испытание в двух параллельных испытаниях, повторное испытание рассмотрения будет состоять из двух испытаний, каждое из которых проводится с повтором. Если экстракты из образцов будут сохраняться, условия хранения должны быть оценены с точки зрения возможности восстановления эндотоксина с течением времени (см. A.7.3.1.1). Если первоначальный результат OSL был получен при показателе ниже чем MVD, испытание можно повторить с использованием большего разбавления, но не превышающего MVD.
C.2.3.3 Повторное испытание продукции: в случаях, когда экстракт подтверждает наличие эндотоксина, необходимо провести повторное испытание продукции с использованием новых дополнительных образцов для изучения возможности того, что внешняя контаминация произошла во время приготовления экстракции первоначального образца. При повторном испытании продукции рекомендуется увеличить количество образцов по сравнению с количеством, испытанным первоначально. Например, как минимум вдвое большее количество изначальных исследуемых образцов должно испытываться во время повторного испытания.
C.2.3.4 В качестве альтернативы образец можно проанализировать посредством другого метода BET, разрешенного нормативными актами. Альтернативные постановки могут помочь в выявлении мешающих факторов при проведении испытания.
C.2.3.5 Если испытания при рассмотрении показывают, что образец не соответствует предельному содержанию эндотоксина, продукция не проходит испытание. Изготовитель может согласовать расследования для определения источника контаминации в сырье и/или в производственном процессе (см. C.3).
C.2.3.6 Если дополнительное испытание при рассмотрении указывает на лабораторную ошибку, так как контаминация могла произойти во время экстракции или при первоначальном BET, первоначальное испытание может считаться недействительным (т.е. «отсутствие испытания») и BET можно повторить, используя новые образцы продукции и исходный размер выборки.
C.3.1 При исследовании сырья и производственного процесса необходимо учитывать ключевые этапы процесса или контрольные точки, которые могут привести к загрязнению, например перечисленные ниже:
f) водное вымывание или замачивание в процессе производства;
g) вода в системе сжатого воздуха;
h) обработка продукции/компонентов;
i) ручная или автоматизированная сборка;
j) хранение продукции или материала.
C.3.2 Испытание индивидуальных единиц продукции может проводиться для определения распределения эндотоксина среди единиц продукции в партии.
РУКОВОДСТВО ПО МОНИТОРИНГУ ПРОИЗВОДСТВЕННОГО ПРОЦЕССА ИЛИ ИСПЫТАНИЮ КОМПОНЕНТОВ
D.1.1 Мониторинг производственного процесса, или отбор проб компонентов, или и то и другое, как правило, выполняется по целому ряду причин, некоторые из которых включают (не ограничиваясь):
a) управление риском (т.е. снижение) для критических процессов;
b) мониторинг критических точек процесса;
c) получение данных для обоснования альтернативы приемо-сдаточным испытаниям.
D.1.2 Проведение мониторинга процесса производства и испытание компонентов являются ключевыми аспектами для обоснования плана отбора образцов, альтернативы приемо-сдаточным испытаниям, кроме тех случаев, когда приемо-сдаточные испытания партий в течение значительного периода времени показали, что продукция в целом не содержит пирогенов, связанных с производством, а вода или другие природные материалы не являются частью процесса. Если продукция не демонстрирует извлечение эндотоксинов, эти этапы могут быть исключены.
Мониторинг процесса производства и необходимые действия могут улучшить возможности процесса производства, отвечающего требованиям по предельному содержанию эндотоксинов, при соблюдении заданных параметров.
D.2.1 План отбора образцов, применяемый при выборе единицы продукции для испытания компонентов, зависит от целей, для которых используются следующие данные:
a) обычно выбирают схему отбора образцов в размере 3% от данной партии, при этом для оценки качества партии используется минимум два образца для партии размером менее 30 шт., минимум три образца для партии размером от 30 до 100 шт. и максимум 10 образцов, отобранных случайным образом (см. A.5.2.2). Может быть использован более масштабный план отбора проб. Например, с полукомплектами, имеющими контроли риска в процессе, может быть приемлемой менее обширная выборка для верификации других контролей процесса, основанная на оценке риска;
b) если вода является частью процесса, образец воды или репрезентативная выборка однородно экспонированной группы из той же воды могут быть пригодными;
c) план отбора образцов может основываться на статистически полученном плане отбора образцов (например, план отбора образцов, который может потребовать более 10 образцов);
d) компоненты могут быть объединены или испытываться индивидуально. При определении содержания эндотоксина в компоненте следует учитывать риск попадания эндотоксина в отдельные компоненты.
D.2.2 Выбор компонента(ов) и/или времени отбора образцов должен основываться на оценке риска того, как компоненты, или процессы, или и то и другое могут повлиять на уровень эндотоксина в конечном продукте. Некоторые примеры критериев, которые следует учитывать, могут включать (не ограничиваясь):
a) производственные процессы, включая потенциальную возможность внесения бактериальных эндотоксинов в отдельные процессы;
b) производственные процессы, включая потенциальную возможность отдельных процессов к минимизации бактериальных эндотоксинов (например, депирогенизации);
c) природу и источники сырья, включая влияние, если таковое имеется, сырья, которое может быть получено более чем из одного места;
e) уровень контакта с пациентом (например, контакт с другими пациентами, прямой контакт с циркулирующей кровью, спинномозговой жидкостью);
f) предельное содержание эндотоксина для конечной продукции.
D.3.1 Методы испытаний и параметры экстракции, используемые для испытания в процессе производства или испытания компонентов, — такие же, как для испытания конечного продукта (см. разделы 6, 7 и 8).
D.3.2 Для жидких образцов дополнительная экстракция не требуется, если получены достоверные результаты по содержанию эндотоксина.
D.4 Руководство для процесса производства или характеристики эндотоксина в компонентах
Требования к содержанию эндотоксина, применяемые при испытании в процессе производства или компонентов, могут отличаться от предельных значений, используемых при испытании конечного продукта. При определении требований к испытаниям в процессе производства или компонентов необходимо рассматривать цель, для которой собираются данные. Например, может быть определено, что более низкие требования к эндотоксину могут относиться к компоненту, составляющему небольшую часть конечной продукции в целом, или что большая часть эндотоксина может происходить от одного компонента и требовать более высокой спецификации эндотоксина компонента. Возможно, что для некоторых компонентов и контейнеров (например, заглушек и ампул), эндотоксин не будет определяться относительно применимого метода BET. Требования к эндотоксину компонентов должны быть определены и отражены документально.
D.5.1 Некоторые производственные процессы сопряжены с повышенным риском получения компонентов или материалов, контаминированных эндотоксинами, например процессы, в которых используется вода, которая остается в компоненте и абсорбируется или остается на поверхности.
D.5.2 Некоторые производственные процессы могут добавлять, удалять или деактивировать эндотоксин. Например, признано, что промывание с WBET удаляет эндотоксин из контейнеров, затворов и пластиковой посуды. Влияние сухого жара, крепких кислот или щелочей может привести к депирогенизации путем деактивации эндотоксина.
D.5.3 Не все компоненты обязательно привносят равные уровни эндотоксинов в конечную продукцию. Признано, что большая часть нагрузки эндотоксинами может происходить от одного компонента, если все остальные компоненты имеют низкий риск контаминации эндотоксином (например, один основной компонент с более высоким риском возможной контаминации эндотоксином по сравнению с другими компонентами изделия), или происходить от многих компонентов (например, все компоненты имеют одинаковый риск привнесения эндотоксина на готовое изделие).
D.5.4 Сырье/компоненты, способные поддерживать грамотрицательный бактериальный рост или биопленку, имеют более высокий риск контаминации эндотоксинами. Важно охарактеризовать содержание микроорганизмов (например, бионагрузка, эндотоксин) в компонентах, которые могут быть заражены, и установить надлежащие уровни приемлемости.
D.5.5 Эндотоксин является отрицательно заряженной макромолекулой, предпочитающей воду инертным поверхностям, неполярным растворам или органическим растворителям. Некоторое сырье/компоненты могут накапливать эндотоксины, особенно пористые материалы/компоненты.
D.5.6 Рекомендуется иметь четкий план действия в случае несоответствий. Важно учитывать, как результаты испытания в процессе производства или компонентов могут повлиять на уровни эндотоксина на конечной продукции.
ДЛЯ ОБОСНОВАНИЯ АЛЬТЕРНАТИВЫ ПРИЕМО-СДАТОЧНЫМ ИСПЫТАНИЯМ
E.1.1 Настоящее приложение содержит руководство для проведения оценки риска с целью обоснования альтернативы приемо-сдаточным испытаниям. Данный подход концентрируется на общем риске для пациента, который зависит от тяжести и вероятности пирогенного ответа.
Примечание — Хотя возможно, что высокий уровень бактериальных эндотоксинов может увеличить активацию цитокинов, ведущую к локализованной воспалительной реакции [31], любая острая локализованная воспалительная реакция находится вне сферы действия настоящего стандарта. Риски, связанные с воспалительными реакциями, рассматриваются при испытании на биосовместимость.
E.1.2 Система оценки риска, приведенная в данном примере, применима не ко всем ситуациям. При использовании данного метода оценки риска изготовителям рекомендуется разработать систему управления рисками, применимую к предусмотренному применению МП. См. ИСО 14971 для дальнейшего руководства по разработке системы управления рисками.
E.2 Оценка тяжести пирогенной или воспалительной реакции
E.2.1 Тяжесть пирогенной реакции должна оцениваться для выбранной продукции, основываясь на предусмотренном применении МП. Множество факторов влияет на тяжесть пирогенной реакции, некоторые из которых включают (не ограничиваясь):
a) уровень и частоту воздействия эндотоксина на пациента;
b) вид контакта (например, внутрисосудистый, внутрилимфатический, интратекальный или интраокулярный), а также соответствующее предельное содержание эндотоксина;
c) тип ожидаемой пирогенной реакции с учетом вида контакта (например, лихорадка, менингит, резкое падение артериального давления);
d) статус здоровья целевой популяции и способность выдержать ожидаемый тип пирогенной реакции;
e) потенциальное влияние пирогенной реакции на общее состояние здоровья пациента.
Примечание — Интраокулярный путь воздействия может вызвать воспалительную реакцию. Интраокулярная реакция на бактериальные эндотоксины варьируется от незначительной до критической и может быть оценена в зависимости от степени проникновения клеток в глаз и высвобождения медиаторов воспаления, которые способствуют повреждению.
E.2.2 Система классификации для оценки тяжести пирогенной реакции может быть разработана на основе комбинации или клинических данных, или опубликованных данных, или и того и другого в рецензируемом научном издании. Для продукции, которая может быть использована в разнообразных процедурах, или для разных целевых групп населения, или в комбинации, применение допущений худшего случая может стать необходимым при оценке тяжести пирогенной реакции.
E.2.3 Гипотетический пример оценки тяжести пирогенной реакции приводится в таблице E.1.
E.3.1 Вероятность пирогенной реакции рассчитывают, основываясь на вероятности присутствия эндотоксина на продукции. Факторами, влияющими на вероятность присутствия эндотоксина на продукции, в первую очередь, являются факторы, связанные с производственными контролями. Например, эндотоксины часто появляются в производственных процессах, задействующих воду или вспомогательные технологические вещества на водной основе (или другие жидкости, способные поддерживать рост грамотрицательных бактерий), поэтому «сухой» процесс может получить оценку с низкой вероятностью. Для процессов, использующих воду, знание контролей, связанных с эндотоксином и сопряженной программой мониторинга эндотоксина для водной системы, могут применяться для определения надлежащей оценки вероятности. Примеры факторов, связанных с производством, которые следует учесть, включают:
a) сведения о том, используется ли вода в каких-либо производственных процессах (например, экструзия, чистка, пассивация), включая какие-либо процессы, проводимые на уровне субпоставщиков (например, для сырья и/или субкомпонентов).
Примечание 1 — Сведения могут включать данные об использовании водосодержащих растворов (например, моющие растворы, изопропиловый спирт, разбавленный водой до 70% концентрации);
b) для процессов, использующих воду, тип воды и как часто ее меняют;
c) для процессов, использующих воду, частоту испытания воды на наличие эндотоксина (если проводится) и предел/пределы эндотоксина;
d) для процессов, использующих воду, частоту испытаний воды на бионагрузку (если проводится) и предел/пределы бионагрузки.
Примечание 2 — Отклонения в бионагрузке или наличие грамотрицательной бактерии в водной системе необязательно ведет к проблемам с бактериальным эндотоксином. Тем не менее, контроль бионагрузки может помочь в предотвращении проблем с бактериальным эндотоксином;
e) для процессов, использующих воду, частоту санитарной обработки водопроводной системы или другого оборудования (если проводится);
f) при использовании процессов очистки, являются ли таковые эффективными для удаления эндотоксинов;
g) существуют ли какие-либо другие последующие процессы, которые могут стать эффективными при удалении или деактивации эндотоксинов (например, высокие температуры, ультрафильтрация);
h) для продукции, которая способна поддерживать рост микроорганизмов, типы контролей, внедренных для предотвращения или контроля роста микроорганизмов (например, условия хранения, применение химикатов, которые могут ингибировать рост микроорганизмов);
i) сведения о том, проводят ли какие-либо испытания в процессе производства на компонентах для снижения риска присутствия эндотоксинов в конечном продукте, или в рамках управления риском (см. приложение D);
j) наличие каких-либо архивных данных для схожей продукции внутри той же товарной группы или групп с одной производственной площадки (см. 5.2.2).
E.3.2 Источник компонентов/изделия является важным фактором, определяющим риск контаминации эндотоксином. Например, компоненты микробного (например, ферментация), растительного или животного происхождения несут более высокий риск контаминации бактериальными эндотоксинами по сравнению с более низким риском для компонентов, изготовленных методом литья под давлением или изготовленных из листового металла.
E.3.3 Гипотетический пример оценки вероятности пирогенного ответа предлагается в таблице E.2.
Пример классификации вероятности
| Классификация вероятностей | Описание |
|---|---|
| Низкая | Производственные процессы не включают контакт с водой или технологическими вспомогательными веществами на водной основе, а изделие и процессы не поддерживают размножение микроорганизмов. В некоторых случаях изделия, которые обычно могут классифицироваться как имеющие «среднюю» или «высокую» вероятность, могут быть оценены как имеющие «низкую» вероятность при наличии последующих процессов, эффективных для удаления или деактивации бактериальных эндотоксинов. История приемлемых данных по бактериальным эндотоксинам для изделий с одной производственной площадки, подвергаемых схожим процессам/условиям, также может помочь поддержать оценку низкой вероятности. «Низкая» вероятность может быть определена для изделий, где предел эндотоксина был установлен консервативно (например, 20 ЕЭ/изделие для ортопедического имплантата, не имеющего прямого или косвенного внутрисосудистого, внутрилимфатического или интратекального контакта) и где существуют механизмы контроля для ограничения бактериальных эндотоксинов. Для дальнейшей информации о том, как консервативный предел может основываться на контакте изделия с пациентом, смотрите: - ссылку на активацию цитокинов [31]; - ссылку на подкожное и интраперитонеальное введение эндотоксина [26] |
| Средняя | Если производственные процессы включают контакт с водой и/или технологическими вспомогательными веществами на водной основе, вода и/или технологические вспомогательные вещества на водной основе контролируются на предмет бактериальных эндотоксинов. Если либо изделие, либо процессы, либо их сочетание способны поддерживать размножение микроорганизмов, имеются соответствующие контроли для предотвращения и/или контроля роста микроорганизмов. В некоторых случаях изделия, которые обычно могут классифицироваться как имеющие «высокую» вероятность, могут быть оценены как имеющие «среднюю» вероятность при наличии последующих процессов, эффективных для удаления или деактивации бактериальных эндотоксинов |
| Высокая | Если производственные процессы предполагают контакт с водой, либо со средствами для обработки на водной основе, либо с тем и другим вместе, они не контролируются на наличие бактериальных эндотоксинов. Если либо изделие, либо процессы, либо их сочетание способны поддерживать размножение микроорганизмов, существующие контроли не соответствуют. Если источник компонента имеет натуральное происхождение (например, растение, животная ткань или субпродукт или бактерия) |
E.4.1 Общей оценкой риска является результат тяжести пирогенного ответа и вероятности пирогенного ответа. Необходимо разработать матрицу рисков, определяющую альтернативы приемо-сдаточным испытаниям при определении приемлемого уровня риска.
E.4.2 Если альтернативы приемо-сдаточным испытаниям не могут быть обоснованы, основываясь на установленном уровне риска, ожидается, что испытание при выпуске партии будет необходимым. В качестве альтернативы возможно ввести дополнительные меры контроля для уменьшения каких-либо установленных рисков. Оценка риска затем должна быть повторена для подтверждения того, что альтернативы приемо-сдаточным испытаниям являются обоснованными.
E.4.3 Гипотетический пример того, как составить матрицу рисков для оценки общего риска пирогенной реакции, приведен в таблице E.3.
Примечание — В случаях, когда вероятность оценивается как «высокая», но общий риск считается приемлемым, все еще существует риск того, что партии продукта могут быть забракованы из-за превышения уровня эндотоксинов, указанного в нормативных требованиях. В указанных случаях все еще может возникнуть необходимость рассмотреть вопрос о внедрении мер контроля для снижения риска брака партий продукции.
(справочное)
Изготовитель и лаборатория должны иметь соглашение, распределяющее обязанности по выполнению требований, определенных в настоящем стандарте. В конечном итоге изготовитель отвечает за обеспечение выполнения требований. Настоящее приложение предоставляет информацию по типовым обязанностям. Требования, приведенные в таблице F.1, изложены в сокращенном виде. Подробную информацию о каждом требовании см. в соответствующем разделе настоящего стандарта.
Типовое распределение обязанностей
| Раздел | Требования настоящего стандарта | Типовая обязанность | |
| Изготовитель | Лаборатория | ||
| 5 Выбор продукции | |||
| 5.1 | Общие положения | R | N/A |
| 5.2 | Выбор единицы продукции | R | N/A |
| 6 Методы BET | |||
| 6.1 | Общие положения | R | R |
| 6.2 | Рассмотрение применимого предельного содержания эндотоксина | R | R |
| 6.2.1 | Предельное содержание эндотоксина | I | R |
| 6.2.2 | Расчет предельного содержания эндотоксина для экстракта | I | R |
| 6.2.3 | Максимально допустимое разведение (MVD) | I | R |
| 6.3 | Критические параметры испытания | N/A | R |
| 6.4 | Оборудование и материалы | N/A | R |
| 6.5 | Реактивы | N/A | R |
| 7 Пригодность метода BET (валидация BET) | |||
| 7.1 | Общие положения | R | R |
| 7.2 | Пригодность продукции и метода испытания | R | R |
| 7.3 | Подготовка образцов | I | R |
| 7.4 | Аттестация реактива и квалификация химика-аналитика | N/A | R |
| 8 Рутинные испытания, мониторинг и интерпретация данных | |||
| 8.1 | Рутинные испытания | R | R |
| 8.2 | Мониторинг (частота испытаний) | R | N/A |
| 8.3 | Интерпретация результатов | R | I |
| 8.4 | Анализ данных | R | N/A |
| 8.5 | Статистические методы | R | N/A |
| 9 Поддержание метода BET | |||
| 9.2 | Изменения в изделии и/или производственном процессе | R | I |
| 9.3 | Изменения в методе BET | I | R |
| 10 Альтернативы приемо-сдаточным испытаниям | |||
| 10.2 | Критерии для установления альтернативы приемо-сдаточным испытаниям | R | N/A |
| 10.3 | Оценка производственного процесса | R | N/A |
| 10.4 | Управление изменениями | R | N/A |
| 10.5 | Поддержание оценки риска | R | N/A |
| R — ответственность; I — может включать предоставление помощи или информации; N/A — обычно неприменимо. Примечание — Общие возможности метода испытаний изложены в документированном виде в рамках валидации лабораторией основного метода. Аспекты валидации, относящиеся к конкретной продукции, документируются изготовителем в рамках отчетности по конкретной продукции. | |||
БИБЛИОГРАФИЯ
| [1] | ISO 10993-1:2018, Biological evaluation of medical devices — Part 1: Evaluation and testing within a risk management process |
|---|---|
| [2] | ISO 10993-11:2017, Biological evaluation of medical devices — Part 11: Tests for systemic toxicity |
| [3] | ISO 10993-12:2021, Biological evaluation of medical devices — Part 12: Sample preparation and reference materials |
| [4] | ISO 11139:2018, Sterilization of health care products — Vocabulary of terms used in sterilization and related equipment and process standards |
| [5] | ISO 11737-1, Sterilization of health care products — Microbiological methods — Part 1: Determination of a population of microorganisms on products |
| [6] | ISO 13485, Medical devices — Quality management systems — Requirements for regulatory purposes |
| [7] | ISO 14971, Medical devices — Application of risk management to medical devices |
| [8] | ISO/IEC 17025, General requirements for the competence of testing and calibration laboratories |
| [9] | ANSI/AAMI ST72, Bacterial Endotoxins — Test Methods. Routine Monitoring, And Alternatives To Batch Testing, 2019 |
| [10] | Department of Health, Education, and Welfare Public Health Service Food and Drug Administration ORA/ORO/DEIO/IB Date: 12/31/86 Number: 46, Water for Pharmaceutical Use |
| [11] | European Pharmacopeia, 2.6.30. Monocyte Activation Test |
| [12] | Pharmacopeial Forum, Vol. 36 (1) [Jan. — Feb. 2010]. A Recombinant Factor C Procedure for the Detection of Gram-negative Bacterial Endotoxin |
| [13] | PDA Technical Report 67 (2014), Exclusion of Objectionable Microorganisms from Non-Sterile Pharmaceuticals, Medical Devices, and Cosmetics. Parenteral Drug Association |
| [14] | United States Food and Drug Administration, DHSS. Guidance for Industry: Pyrogen and Endotoxins Testing: Questions and Answers (June 2012) |
| [15] | United States Food and Drug Administration. Endotoxin Testing Recommendations for Single Use Intraocular Ophthalmic Devices. DOED (August 17, 2015) |
| [16] | United States Food and Drug Administration. Guideline on validation of the Limulus amebocyte lysate test as an end-product endotoxin test for human and animal parenteral drugs, biological products, and health care products. DHHS (December 1987) |
| [17] | United States Food and Drug Administration. Submission and Review of Sterility Information in Premarket Notification (510(k)) Submissions for Devices Labeled as Sterile. CDRH (January 21, 2016) |
| [18] | United States Food and Drug Administration. Interim Guidance for Human and Veterinary Drug Products and Biologicals. Kinetic LAL Techniques, July 15, 1991 |
| [19] | United States Food and Drug Administration. 1998, Quality System Regulation, 21 CFR, Part 820 |
| [20] | United States Pharmacopeia, Medical Devices — Bacterial endotoxin and pyrogen tests <161>. United States Pharmacopeial Convention (USP), Rockville, MD |
| [21] | United States Pharmacopeia, Bacterial Endotoxins Test <85>. United States Pharmacopeial Convention (USP), Rockville, MD |
| [22] | United States Public Health Service. Licensing of Limulus amebocyte lysate. Fed Reg, 40014 (Nov. 13, 1997) |
| [23] | Beveridge T.J., Structures of Gram-negative cell walls and their derived membrane vesicles. J. Bacteriol. 1999, pp. 4725 — 4733 |
| [24] | Bryans T.D., Braithwaite C., Broad J., Cooper J.F. et al., Bacterial Endotoxin Testing: A report on the methods, background, data, and regulatory history of extraction recovery efficiency. Biomed. Instrum. Technol. 2004, 37, pp. 73 — 78 |
| [25] | Capra E.J., Laub M.T., The evolution of two-component signal transduction systems. Annu. Rev. Microbiol. 2012, 66, pp. 325 — 347 |
| [26] | Cartmell T., Mitchell D., Lamond F.J.D., Laburnet H.P., Route of administration differentially affects fevers induced by Gram-negative and Gram-positive pyrogens in rabbits. Exp. Physiol. 2002, 87 (3), pp. 391 — 399 |
| [27] | Chen L., Mozier N., Comparison of Limulus amebocyte lysate test methods for endotoxin measurement in protein solution. Journal of Pharmaceutical and Biomedical Analysis. 2013, 80, pp. 180 — 185 |
| [28] | Cooper J.F., Harbert J.C., Endotoxin as a cause of aseptic meningitis after radionuclide cisternography. J. Nucl. Med. 1975, 16, pp. 809 — 813 |
| [29] | Cooper J.F., Levin J., Wagner H.N., Quantitative comparison of in vitro (Limulus) and in vivo (rabbit) methods for the detection of endotoxin. J. Lab. Clin. Med. 1971, 78, pp. 138 — 148 |
| [30] | Cooper J.F., Weary M.E., Jordan F.T., The impact of non-endotoxin LAL-reactive materials on Limulus Amebocyte Lysate analyses. PDA J. Pharm. Sci. Technol. 1997, 51, pp. 2 — 6 |
| [31] | Coyle S., Calvano S., Lowry S., Gender influences in vivo human response to endotoxin. Shock. 2006, 26 (6), pp. 538 — 543 |
| [32] | Peck, C.M.C., Brubaker, J., Clouser, S., Danford, C., Edelhauser, H.E., Mamalis, N. Toxic anterior segment syndrome: Common causes. J. Cataract Refract Surg 2010; 36:1073 — 1080 Q 2010 ASCRS and ESCRS |
| [33] | Dabbah R. et al., Pyrogenicity of E. coli 055:B5 endotoxin by the USP Rabbit Test — A HIMA Collaborative Study. J. Parenter. Drug Assoc. 1980, 34, pp. 212 — 216 |
| [34] | Guyomard S. et al., Defining the pyrogenic assurance level (PAL) of irradiated medical devices. Int. J. Phannaceutics, 1987, pp. 173 — 4 |
| [35] | Guyomard S. et al., Effects of ionizing radiations on bacterial endotoxins: comparison between gamma radiations and accelerated electrons. Radiat. Phys. Chem. 1988, 31 (4 — 6), pp. 679 — 684 |
| [36] | Health Industry Manufacturers Association HIMA collaborative study for the pyrogenicity evaluation of a reference endotoxin by the USP rabbit test. HIMA Document Series, Vol. 1, No. 7, Washington, DC (1979) |
| [37] | Hochstein H.D., Fitzgerald E.A., McMahon F.G., Vargas R., Properties of US Standard Endotoxin (EC-5) in human male volunteers. J. Endotoxin Res. 1994, 41, pp. 52 — 56 |
| [38] | Kulkarni K., Heramb M., Jagannadham M.V., Biogenesis and multifaceted roles of outer membrane vesicles from Gram negative bacteria. Microbiology. 2014, 160, pp. 2109 — 2121 |
| [39] | Lee, P., Plumlee, B., Rymer, T., Schwabe, R., Hansen, J. Using FMEA to Develop Alternatives to Batch Testing. MD&DI (January 2004) |
| [40] | Ten Cate J.W., Buller H.R., Sturk A., Levin J., eds. Levin, J. «History of the Limulus Lysate Test». Bacterial Endotoxins: Structure, Biomedical Significance, and Detection with the Limulus Amebocyte Lysate Test. Alan R. Liss Inc, New York, 1985, pp. 3 — 28 |
| [41] | Levin J., Bang F., Clottable protein in Limulus: Its localization and kinetics of its coagulation by endotoxin. Thromb. Diath. Haemorrh. 1968, 19, p. 186 |
| [42] | Martis L., Leo M., Patel M., Giertych J., Mongoven J., Taminne M. et al., Aseptic peritonitis due to peptidoglycan contamination of pharmacopoeia standard dialysis solution. Lancet. 2005, 365, pp. 588 — 594 |
| [43] | Mascoli C., Weary M., Limulus amebocyte lysate (LAL) test for detecting pyrogens in parenteral injectable products and healthcare products: Advantages to manufacturers and regulatory officials. J. Parenter. Drug Assoc. 1979, 33, pp. 81 — 95 |
| [44] | McClosky W.T. et al., Results of first USP collaborative study of pyrogens. J. Am. Pharm. Assoc. 1943, 32, pp. 69 — 73 |
| [45] | Poole S., Dawson P., Gaines Das R.E., Second international standard for endotoxin: calibration in an international collaborative study. J. Endotoxin Res. 1997, 4, pp. 221 — 231 |
| [46] | Ravikumar M., The effect of residual endotoxin contamination on the neuroinflammatory response to sterilized intracortical microelectrodes. J. Mater. Chem. B. Mater. Biol. Med. 2014 May 7, 2 (17) pp. 2517 — 2529 |
| [47] | Rudbach J.A. et al., Preparation and properties of a national reference standard endotoxin. J. Clin. Microbiol. 1976, 3, pp. 21 — 25 |
| [48] | Silhavy T.J., Kahne, D., Walker, S. The Bacterial Cell Envelope. Cold Spring Harb. Perspect. Biol. 2010, 2, p. a000414 |
| [49] | Stappen M., Hussong, D. 2017. The LAL Assay for Pyrogen Testing Of Parenteral Products: Evolution & Challenges. https://www.outsourcedpharma.com/doc/the-lal-assay-for-pyrogen-testing-of-parenteral-products-evolution-challenges-0001 |
| [50] | Vanhaedke E., Pijck J., Vuye A., Endotoxin Testing. J. Clin. Pharm. Ther. 1987, 12, pp. 223 — 235 [Inhibition by peptidoglycan, lipoteichoic acid and muramyl dipeptide.] |
| [51] | Weary M., Pyrogen testing of parenteral products — Status report. J. Parenter. Sci. Technol. 1984, 38, pp. 20 — 23 |
| [52] | Weber, J., Ryan, G., Berlam, S. Implementation of a rapid endotoxin testing platform. American Pharmaceutical Review, 17 (Endotoxin Detection Part II Supplement): p. 12 — 15 (2014) |
| [53] | Q4B Annex 14; ICH Harmonised Tripartite Guideline https://www.ema.europa.eu/en/documents/regulatory-procedural-guideline/international-conference-harmonisation-technical-requirements-registration-pharmaceuticals-human-use_en.pdf, May 2013 |
| УДК 637.132.4:715.478:658.513:006.354 | ОКС 11.080.01 07.100.10 |
| Ключевые слова: пирогенный, апирогенный, пироген, медицинская продукция, эндотоксин, метод BET, гель-тромб метод, LAL, TAL | |