---
title: "<Письмо> Росздравнадзора от 28.11.2019 N 01И-2906/19"
number: "01И-2906/19"
issuer: "Федеральная служба по надзору в сфере здравоохранения"
issued_on: 2019-11-28
status: действует
canonical: "https://bukva.ai/docs/pismo-01i-290619"
---
## <Письмо> Росздравнадзора от 28.11.2019 N 01И-2906/19
# <Письмо> Росздравнадзора от 28.11.2019 N 01И-2906/19
"О вводе в гражданский оборот"
**МИНИСТЕРСТВО ЗДРАВООХРАНЕНИЯ РОССИЙСКОЙ ФЕДЕРАЦИИ**
**ФЕДЕРАЛЬНАЯ СЛУЖБА ПО НАДЗОРУ В СФЕРЕ ЗДРАВООХРАНЕНИЯ**
## ПИСЬМО
**от 28 ноября 2019 г. N 01И-2906/19**
**О ВВОДЕ В ГРАЖДАНСКИЙ ОБОРОТ**
Приложение
к письму Росздравнадзора
от 28.11.2019 N 01И-2906/19
**О ВВОДЕ**
**В ГРАЖДАНСКИЙ ОБОРОТ ЛЕКАРСТВЕННЫХ ПРЕПАРАТОВ**
**ДЛЯ МЕДИЦИНСКОГО ПРИМЕНЕНИЯ В СВЯЗИ С ВСТУПЛЕНИЕМ**
**В ДЕЙСТВИЕ С 29 НОЯБРЯ 2019 ГОДА ФЕДЕРАЛЬНОГО ЗАКОНА**
**ОТ 28 НОЯБРЯ 2018 Г. N 449-ФЗ "О ВНЕСЕНИИ ИЗМЕНЕНИЙ**
**В ОТДЕЛЬНЫЕ ЗАКОНОДАТЕЛЬНЫЕ АКТЫ РОССИЙСКОЙ ФЕДЕРАЦИИ**
**ПО ВОПРОСУ ВВОДА В ГРАЖДАНСКИЙ ОБОРОТ ЛЕКАРСТВЕННЫХ**
**ПРЕПАРАТОВ ДЛЯ МЕДИЦИНСКОГО ПРИМЕНЕНИЯ"**
Процедура ввода в гражданский оборот лекарственных средств в соответствии с требованиями Федерального [закона](https://bukva.ai/docs/zakon-61-fz-2010/statya-1#p100840) от 28.11.2018 N 449-ФЗ вводится в действие с 29 ноября 2019 года.
Начиная с этой даты, не требуется получения сертификатов соответствия и регистрации деклараций о соответствии.
В целях реализации действия Федерального [закона](https://bukva.ai/docs/zakon-449-fz-2018/statya-1) от 29 ноября 2018 г. N 449-ФЗ "О внесении изменений в отдельные законодательные акты Российской Федерации по вопросу ввода в гражданский оборот лекарственных препаратов для медицинского применения" принято [постановление](https://bukva.ai/docs/postanovlenie-1510-2019) Правительства Российской Федерации от 26 ноября 2019 года N 1510 "О порядке ввода в гражданский оборот лекарственных препаратов для медицинского применения".
Указанным [постановлением](https://bukva.ai/docs/postanovlenie-1510-2019) утверждены:
[Правила](https://bukva.ai/docs/postanovlenie-1510-2019#p100021) предоставления документов и сведений о лекарственных препаратах для медицинского применения, вводимых в гражданский оборот;
[Правила](https://bukva.ai/docs/postanovlenie-1510-2019#p100035) выдачи протокола испытаний о соответствии первых трех серий или партий лекарственного препарата для медицинского применения (за исключением иммунобиологического лекарственного препарата), впервые произведенного в Российской Федерации или впервые ввозимого в Российскую Федерацию, показателям качества, предусмотренным нормативной документацией;
[Правила](https://bukva.ai/docs/postanovlenie-1510-2019#p100055) выдачи разрешения на ввод в гражданский оборот серии или партии иммунобиологического лекарственного препарата, выдачи заключения о соответствии серии или партии иммунобиологического лекарственного препарата требованиям, установленным при его государственной регистрации;
[Правила](https://bukva.ai/docs/postanovlenie-1510-2019#p100094) принятия решения о прекращении гражданского оборота серии или партии лекарственного препарата для медицинского применения.
Все серии (партии) лекарственных препаратов, в отношении которых сведения не введены в АИС Росздравнадзора до 29.11.2019, должны проходить процедуру ввода в гражданский оборот в соответствии с Федеральным [законом](https://bukva.ai/docs/zakon-449-fz-2018/statya-1) от 28.11.2018 N 449-ФЗ и [постановлением](https://bukva.ai/docs/postanovlenie-1510-2019) Правительства Российской Федерации от 26 ноября 2019 года N 1510.
Ввод в гражданский оборот лекарственных препаратов осуществляется после внесения сведений в АИС Росздравнадзора.
С 29 ноября 2019 года организации, осуществляющие производство лекарственных препаратов в Российской Федерации или ввоз лекарственных препаратов в Российскую Федерацию, вносят сведения в личный кабинет внешнего информационного ресурса АИС Росздравнадзора.
Если у заявителя уже есть личный кабинет в АИС Росздравнадзора, то дополнительной регистрации НЕ ТРЕБУЕТСЯ.
ВНИМАНИЕ!
Для фармацевтических субстанций сохраняется ввод данных в объеме, предусмотренном [приказом](https://bukva.ai/docs/prikaz-5539#p100012) Росздравнадзора от 07.08.2015 N 5539.
Для лекарственных препаратов (за исключением иммунобиологических лекарственных препаратов) вход в систему Росздравнадзора осуществляется по ссылке на сайте Росздравнадзора: http://roszdravnadzor.ru/services/vk_ais.
Для получения разрешения на ввод в гражданский оборот иммунобиологического лекарственного препарата необходимо заполнить электронную форму подачи заявления на получение государственной услуги с использованием Единой системы идентификации и аутентификации (ЕСИА), размещенную в Личном кабинете на главной странице официального сайта Росздравнадзора: http://www.roszdravnadzor.ru/
### 1. Порядок ввода сведений в АИС Росздравнадзора для всех лекарственных препаратов, кроме лекарственных препаратов, впервые произведенных в Российской Федерации или впервые ввезенных в Российскую Федерацию, и иммунобиологических лекарственных препаратов (вакцин, сывороток, иммуноглобулинов, токсинов и антитоксинов, аллергенов)
Перед вводом в гражданский оборот лекарственных препаратов осуществляется внесение сведений в АИС Росздравнадзора.
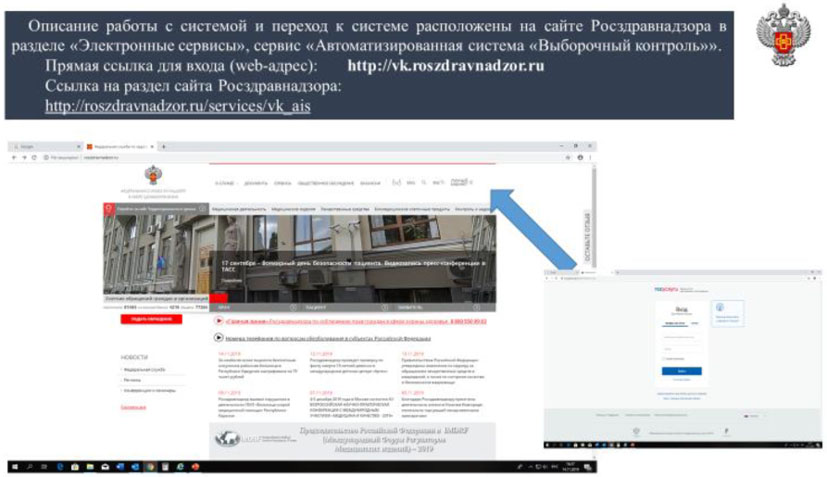
Для внесения сведений в АИС Росздравнадзора необходимо воспользоваться своей учетной записью в автоматизированной системе "Выборочный контроль". При отсутствии учетной записи следует в системе зарегистрироваться.
Описание работы с автоматизированной системой "Выборочный контроль" и переход к данной системе расположены на сайте Росздравнадзора в разделе "Электронные сервисы", сервис "Автоматизированная система "Выборочный контроль".
После регистрации в системе будет доступна форма внесения сведений о выпущенном лекарственном препарате с составом сведений, определенных Федеральным [законом](https://bukva.ai/docs/zakon-449-fz-2018/statya-1) от 28.11.2018 N 449-ФЗ.
Ссылка на раздел сайта Росздравнадзора:
http://roszdravnadzor.ru/services/vk_ais
В перечень документов и сведений, предоставляемых заявителем, входят:
- сведения, позволяющие идентифицировать серию или партию лекарственного препарата, включающие помимо данных о лекарственном препарате сведения о производственных площадках, а также о фармацевтических субстанциях, из которой была произведена данная серия или партия лекарственного препарата.
ВНИМАНИЕ!
Для обеспечения взаимодействия АИС Росздравнадзора с федеральной государственной информационной системой мониторинга движения лекарственных препаратов для медицинского применения необходимо при внесении сведений в АИС Росздравнадзора указывать 14-значный GTIN. В случае его отсутствия необходимо получить GTIN в Ассоциации автоматической идентификации GS1 (сайт: http://www.gs1ru.org) до 1 января 2020 года.
Производители перед вводом в гражданский оборот серии или партии лекарственного препарата представляют в АИС Росздравнадзора через личный кабинет для каждой серии или каждой партии лекарственного препарата:
- документ производителя, подтверждающий качество лекарственного препарата;
- подтверждение уполномоченного лица производителя соответствия лекарственного препарата требованиям, установленным при его государственной регистрации.
Импортеры перед вводом в гражданский оборот лекарственного препарата представляют в АИС Росздравнадзора через личный кабинет для каждой серии или каждой партии лекарственного препарата:
- сертификат производителя лекарственного средства, удостоверяющий соответствие ввозимого лекарственного препарата требованиям фармакопейной статьи, а в случае отсутствия фармакопейной статьи требованиям нормативной документации;
- подтверждение представителя импортера, уполномоченного иностранным производителем лекарственных средств, соответствия ввозимого лекарственного препарата требованиям, установленным при его государственной регистрации.
ВНИМАНИЕ!
**Внесение сведений в ручном режиме НЕВОЗМОЖНО. В случае отсутствия сведений в государственном реестре лекарственных средств, их неполноты, либо наличия ошибок, следует обращаться в техническую поддержку Росздравнадзора по адресу: rzn_support@ppr.ru.**
### 2. Порядок ввода сведений в АИС Росздравнадзора для впервые производимых в Российской Федерации или впервые ввозимых в Российскую Федерацию лекарственных препаратов
Впервые производимыми или впервые ввозимыми считаются лекарственные препараты, получившие регистрационные удостоверения после 28 ноября 2019 года.
Для внесения сведений о впервые производимых или впервые ввозимых лекарственных препаратах в АИС Росздравнадзора необходимо воспользоваться своей учетной записью в автоматизированной системе "Выборочный контроль". При отсутствии учетной записи следует зарегистрироваться в системе.
Описание работы с системой и переход к системе расположены на сайте Росздравнадзора в разделе "Сервисы", сервис "Автоматизированная система "Выборочный контроль" http://roszdravnadzor.ru/services/vk_ais.
После регистрации в системе будет доступна форма внесения сведений о выпущенном лекарственном препарате с составом сведений, определенных Федеральным [законом](https://bukva.ai/docs/zakon-449-fz-2018/statya-1) от 28.11.2018 N 449-ФЗ.
В АИС Росздравнадзора в соответствии с [частью 4 статьи 52.1](https://bukva.ai/docs/zakon-61-fz-2010/statya-1#p100844) Федерального закона от 12.04.2010 N 61-ФЗ "Об обращении лекарственных средств" предусмотрен функционал внесения протоколов испытаний на первые три серии (партии) лекарственного препарата, впервые произведенного в Российской Федерации или впервые ввозимого в Российскую Федерацию (для внесения протоколов после ввода сведений о лекарственном препарате необходимо перейти во вкладку "Протокол испытаний для новых лекарственных препаратов по 3 сериям").
В связи с тем, что контроль впервые ввозимого препарата могут осуществлять несколько дистрибьюторов, предусмотрена возможность прикрепления протоколов в количестве более трех. Обязательным является проведение испытаний трех серий любым из дистрибьюторов, ввозящих препарат.
В соответствии с [частью 4 статьи 52.1](https://bukva.ai/docs/zakon-61-fz-2010/statya-1#p100844) Федерального закона от 12.04.2010 N 61-ФЗ "Об обращении лекарственных средств" при вводе в гражданский оборот первых трех серий (партий) лекарственного препарата, впервые производимого или впервые ввозимого в Российскую Федерацию, предоставляется протокол испытаний о соответствии показателям качества, предусмотренным нормативной документацией, полученный в ФГБУ "НЦЭСМП" Минздрава России или ФГБУ "ИМЦЭУАОСМП" Росздравнадзора.
Перечень филиалов ФГБУ "ИМЦЭУАОСМП" Росздравнадзора с контактными данными размещен на официальном сайте ФГБУ "ИМЦЭУАОСМП" Росздравнадзора www.fgu.ru.
ВНИМАНИЕ!
До внесения протокола испытаний на серию препарата, имеющего регистрационное удостоверение, датированное после 28 ноября 2019 года, сведения о данной серии (партии) лекарственного препарата будут находиться в статусе "Ожидание протокола". Статус "Опубликовано" появится только после прикрепления соответствующего протокола.
Статус "Ожидание протокола" означает, что решение по вводу в ГО для серии (партии) ЛП не принято. Статус "Опубликовано" подтверждает внесение сведений в систему.
### 3. Порядок ввода сведений в АИС Росздравнадзора для иммунобиологических лекарственных препаратов (вакцин, сывороток, иммуноглобулинов, токсинов и антитоксинов, аллергенов) и контроль иммунобиологических лекарственных препаратов (далее - ИЛП)
**Ввод в гражданский оборот ИЛП осуществляется после получения разрешения Росздравнадзора на ввод в гражданский оборот серии (партии) иммунобиологического лекарственного препарата.**
**ВНИМАНИЕ!**
Для подачи заявления на получение разрешения Росздравнадзора на ввод в гражданский оборот серии (партии) ИЛП юридическому лицу необходима регистрация на портале Госуслуг, наличие усиленной квалифицированной электронной подписи.
Используя логин и пароль Единой системы идентификации и аутентификации (ЕСИА) портала Госуслуг, заявитель - юридическое лицо (производитель или организация, осуществляющая ввоз ИЛП) входит в "ЛИЧНЫЙ КАБИНЕТ", расположенный в правом верхнем углу страницы сайта Росздравнадзора (http://roszdravnadzor.ru).
После авторизации и получения доступа к АИС заявителем (производителем или организацией, осуществляющей ввоз ИЛП) заполняется форма заявления, включающая сведения о ИЛП, прикрепляется заключение, которое выдано федеральным учреждением (ФГБУ "ИМЦЭУАОСМП" Росздравнадзора или ФГБУ "НЦЭСМП" Минздрава России), с прилагаемым к нему протоколом испытаний (файлы размещаются в виде отсканированных документов в формате pdf).
Заявление поступает на рассмотрение в Росздравнадзор.
Разрешение Росздравнадзора на ввод в гражданский оборот серии (партии) ИЛП или отказ в выдаче разрешения размещается в личном кабинете и публикуется в открытом доступе на сайте Росздравнадзора в разделе "Сервисы"/"Реестр разрешений Росздравнадзора на ввод в гражданский оборот серии (партии) ИЛП" в форме реестра с возможностью распечатки.
Форма разрешения на ввод в гражданский оборот в Российской Федерации серии или партии произведенного в Российской Федерации или ввозимого в Российскую Федерацию иммунобиологического лекарственного препарата и форма заключения о соответствии серии или партии иммунобиологического лекарственного препарата требованиям, установленным при его государственной регистрации, утверждаются приказом Росздравнадзора.
4.
Представление в Росздравнадзор протокола испытаний, проведенных в аккредитованной в соответствии с законодательством Российской Федерации об аккредитации в национальной системе аккредитации испытательной лаборатории (центре), на одну серию лекарственного препарата конкретного производителя каждого торгового наименования (с учетом лекарственной формы и дозировки), поступившего в течение календарного года в гражданский оборот, подтверждающего соответствие лекарственного препарата требованиям нормативной документации
[Частью 5 статьи 52.1](https://bukva.ai/docs/zakon-61-fz-2010/statya-1#p100845) Федерального закона от 12.04.2010 N 61-ФЗ установлено, что ежегодно не позднее 1 февраля производители лекарственных средств или организации, осуществляющие ввоз лекарственных препаратов в Российскую Федерацию, представляют в федеральный орган исполнительной власти, осуществляющий функции по контролю и надзору в сфере здравоохранения, протокол испытаний поступившего в течение года в гражданский оборот лекарственного препарата конкретного производителя (на одну серию каждого торгового наименования с учетом лекарственной формы и дозировки), проводимых аккредитованными в соответствии с законодательством Российской Федерации об аккредитации в национальной системе аккредитации испытательными лабораториями (центрами).