МУК 4.1.3874-23. 4.1. Методы контроля. Химические факторы. Определение остаточных количеств металаксила в луке, ягодах и соке винограда методом капиллярной газожидкостной хроматографии. Методические указания
(утв. Роспотребнадзором 26.06.2023)
Примечание
Документ введен в действие с 26.09.2023.
Утверждаю Руководитель Федеральной службы по надзору в сфере защиты прав потребителей и благополучия человека, Главный государственный санитарный врач Российской Федерации А. Ю. Попова 26 июня 2023 года
4.1 МЕТОДЫ КОНТРОЛЯ. ХИМИЧЕСКИЕ ФАКТОРЫ
ОПРЕДЕЛЕНИЕ ОСТАТОЧНЫХ КОЛИЧЕСТВ МЕТАЛАКСИЛА В ЛУКЕ, ЯГОДАХ И СОКЕ ВИНОГРАДА МЕТОДОМ КАПИЛЛЯРНОЙ ГАЗОЖИДКОСТНОЙ ХРОМАТОГРАФИИ
МЕТОДИЧЕСКИЕ УКАЗАНИЯ МУК 4.1.3874-23
Дата введения 26 сентября 2023 года
1. Разработаны ФГБНУ «Всероссийский научно-исследовательский институт защиты растений» (Долженко В.И., Цибульская И.А., Павлова В.Ф.).
2. Утверждены руководителем Федеральной службы по надзору в сфере защиты прав потребителей и благополучия человека, Главным государственным санитарным врачом Российской Федерации А.Ю. Поповой 26 июня 2023 г.
I. ОБЩИЕ ПОЛОЖЕНИЯ И ОБЛАСТЬ ПРИМЕНЕНИЯ
1.1. Настоящие методические указания (далее — МУК) устанавливают порядок применения метода капиллярной газожидкостной хроматографии (далее — ГЖХ) для определения остаточных количеств металаксила в луке, ягодах и соке винограда в диапазоне концентраций от 0,2 до 2,0 мг/кг включительно.
1.2 МУК носят рекомендательный характер.
II. ФИЗИКО-ХИМИЧЕСКИЕ СВОЙСТВА
2.1 Металаксил.
Название действующего вещества по ИЮПАК: метиловый эфир N-(2-метокси-ацетил)-H-(2,6-ксилил)-DL-аланина.
Структурная формула представлена на рисунке 1.
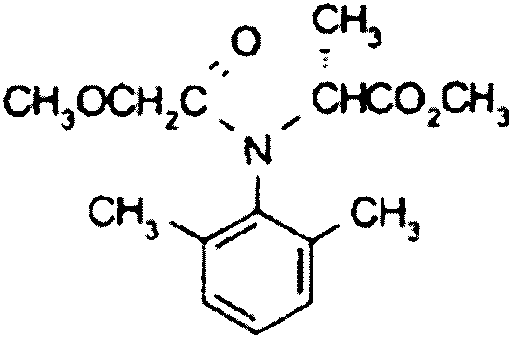
Рисунок 1. Структурная формула металаксила
Бесцветное кристаллическое вещество без запаха. Температура плавления: плюс 67,9 °C. Давление паров при 25 °C: 0,75 мПа. Коэффициент распределения н-октанол/вода: KOW log P = 1,65. Растворимость (г/дм3) при плюс 20 °C: вода — 7,1; н-гексан — 9,1; бензол — 550; метанол — 650; дихлорметан — 750.
Вещество устойчиво к фотолизу и гидролизу в кислых и нейтральных условиях (DT50 > 200 дней), в щелочных условиях (pH 9) DT50 = 115 дней.
В биологически активных почвах в аэробных условиях металаксил разлагается со средним значением DT50 = 42 — 46 дней.
2.2. Острая пероральная токсичность (LD50) для крыс — 633 мг/кг; острая дермальная токсичность (LD50) для крыс > 3100 мг/кг; острая ингаляционная токсичность (LC50) для крыс — 3600 мг/м3 воздуха. LC50 для рыб > 100 мг/дм3 (96 ч). Фунгицид нетоксичен для птиц, пчел и дождевых червей.
2.3. Металаксил — системный фунгицид защитного и искореняющего действия из класса фениламидов. Высокоэффективен против возбудителей фитофтороза картофеля и томатов, мильдью винограда, ложной мучнистой росы и корнееда овощных культур, сахарной свеклы и подсолнечника, увядания растений кукурузы.
Применяется в Российской Федерации в составе смесевых препаратов с фунгицидами защитного действия для двух-трехкратной обработки посевов овощных культур, картофеля и винограда в течение вегетационного периода с нормой расхода 0,1 — 0,2 кг/га.
III. ПОГРЕШНОСТЬ ИЗМЕРЕНИЙ
3.1. При соблюдении всех условий проведения анализа в точном соответствии с данной методикой погрешность (и ее составляющие) результатов измерений при доверительной вероятности P = 0,95 не превышает значений, приведенных в таблице 1 для соответствующих диапазонов концентраций.
Объекты анализа, диапазоны определяемых концентраций металаксила, значения показателей повторяемости, воспроизводимости и точности измерений, значения предела повторяемости и предела воспроизводимости
Полнота извлечения металаксила, стандартное отклонение, доверительный интервал среднего результата для n = 20, P = 0,95
IV. МЕТОД ИЗМЕРЕНИЙ
4.1. Определение металаксила основано на экстракционном извлечении определяемого компонента (из проб лука и ягод винограда водно-ацетоновым раствором, из сока винограда — хлористым метиленом) и очистке экстракта перераспределением в системе несмешивающихся растворителей, а также на патроне для твердофазной экстракции и последующем анализе экстракта методом капиллярной ГЖХ с использованием термоионного детектора.
Идентификация металаксила проводится по времени удерживания, количественное определение — методом абсолютной калибровки.
Избирательность метода обеспечивается сочетанием условий подготовки проб и хроматографирования.
V. СРЕДСТВА ИЗМЕРЕНИЙ, ВСПОМОГАТЕЛЬНЫЕ УСТРОЙСТВА, РЕАКТИВЫ И МАТЕРИАЛЫ
5.1 Средства измерений:
- газовый хроматограф с термоионным детектором и кварцевой капиллярной колонкой длиной 30 м, длиной 30 м, внутренним диаметром 0,25 мм с толщиной слоя неподвижной фазы (35% дифенилсилоксана + 65% диметилсилоксана) — 0,25 мкм;
- весы аналитические с пределом взвешивания до 81/210 г и пределом допускаемой погрешности 0,1/0,3 мг, ГОСТ Р 53228;
- весы технические с пределом взвешивания до 150 г и пределом допускаемой погрешности 5 мг, ГОСТ Р 53228;
- колбы мерные на 25, 50, 100, 250 и 1000 см3, ГОСТ 1770;
- микрошприц МШ-10 на 10 мм3 с ценой деления 0,2 мм3;
- пипетки градуированные объемом 1, 2, 5 и 10 см3, ГОСТ 29227;
- цилиндры мерные на 25, 50 и 100 см3, ГОСТ 1770.
Примечание. Допускается применение других средств измерений отличающихся от указанных, если они не уступают по метрологическим и техническим характеристикам.
3.2 Реактивы:
- металаксил, аналитический стандарт с содержанием основного вещества 99,0%;
- ацетон, особой чистоты;
- азот особой чистоты в баллонах с редуктором, ГОСТ 9293;
- вода для лабораторного анализа (деионизованная, бидистиллированная), ГОСТ Р 52501;
- н-Гексан, химически чистый;
- метилен хлористый (дихлорметан), химически чистый;
- натрия гидроксид, химически чистый, ГОСТ 4328;
- натрий сернокислый безводный, химически чистый, ГОСТ 4166;
- натрия хлорид, химически чистый, ГОСТ 4233;
- этиловый эфир уксусной кислоты (этилацетат), химически чистый, ГОСТ 22300.
Примечание. Допускается использование реактивов с более высокой квалификацией.
3.3 Вспомогательные устройства, материалы:
- вакуумный манипулятор для работы с патронами для твердофазной экстракции;
- ванна ультразвуковая с рабочей частотой 35 кГц;
- воронки делительные вместимостью 250 см3, ГОСТ 25336;
- воронки лабораторные, стеклянные, ГОСТ 25336;
- генератор водорода;
- колбы круглодонные на шлифе вместимостью 10, 50, 100 см3, ГОСТ 9737;
- колбы плоскодонные на шлифе вместимостью 100, 250 см3, ГОСТ 9737;
- морозильная камера, поддерживающая температуру минус 18 °C;
- патроны концентрирующие для твердофазной экстракции, заполненные гидрофильным слабокислотным сорбентом на основе силикагеля, объем 1 мл;
- ротационный вакуумный испаритель с мембранным насосом, обеспечивающим вакуум до 10 мбар;
- устройство перемешивающее (50 — 200 колебаний в мин);
- фильтры бумажные средней плотности;
- холодильник, поддерживающий температуру плюс (0 — 4) °C;
- шприц медицинский инъекционный однократного применения на 10 см3, ГОСТ Р ИСО 7886-1.
Примечание. Допускается использование вспомогательных средств измерений, устройств и материалов с аналогичными или лучшими техническими характеристиками.
V. ТРЕБОВАНИЯ БЕЗОПАСНОСТИ
5.1. При выполнении измерений необходимо соблюдать требования техники безопасности при работе с химическими реактивами по ГОСТ 12.1.007, требования электробезопасности при работе с электроустановками по ГОСТ 12.1.019, а также требования, изложенные в технической документации на комплекс жидкостного хроматографа.
5.2. Помещение должно соответствовать требованиям пожаробезопасности по ГОСТ 12.1.004 и иметь средства пожаротушения по ГОСТ 12.4.009. Содержание вредных веществ в воздухе не должно превышать гигиенических нормативов <1>. Организация обучения работников безопасности труда — по ГОСТ 12.0.004.
<1> СанПиН 1.2.3685-21 «Гигиенические нормативы и требования к обеспечению безопасности и (или) безвредности для человека факторов среды обитания», утвержденные постановлением Главного государственного санитарного врача Российской Федерации от 28.01.2021 № 2 (зарегистрировано Минюстом России 29.01.2021 № 62296).
VI. КВАЛИФИКАЦИЯ ОПЕРАТОРОВ
6.1. К выполнению измерений и обработке их результатов допускаются специалисты, имеющие опыт работы в химической лаборатории, прошедшие обучение и владеющие техникой проведения анализа, освоившие метод анализа в процессе тренировки и уложившиеся в нормативы контроля при проведении процедуры контроля погрешности анализа.
VII. УСЛОВИЯ ИЗМЕРЕНИЙ
7.1 При выполнении измерений соблюдают следующие условия:
- процессы приготовления растворов и подготовки проб к анализу проводят при температуре воздуха плюс (20 +/- 5) °C и относительной влажности не более 80%;
- выполнение измерений на газовом хроматографе проводят в условиях, рекомендованных технической документацией к прибору.
VIII. ПОДГОТОВКА К ВЫПОЛНЕНИЮ ОПРЕДЕЛЕНИЙ
8.1 Подготовка органических растворителей.
Перед началом работы рекомендуется проверить чистоту применяемых растворителей. Для этого 100 см3 растворителя упаривают на ротационном испарителе при температуре плюс 40 °C до объема 1,0 см3 и хроматографируют. При обнаружении мешающих определению примесей очистку растворителей производят в соответствии с общепринятыми методиками.
8.2 Приготовление растворов.
8.2.1. Приготовление раствора гидроксида натрия с молярной концентрацией 0,02 моль/дм3 (0,02 М раствор). Растворяют (0,80 +/- 0,05) г гидроксида натрия в 70 — 100 см3 деионизованной воды, затем раствор переносят в мерную колбу вместимостью 1000 см3 и доводят объем раствора до метки деионизованной водой. Раствор хранят при комнатной температуре не более 1 месяца.
8.2.2. Приготовление насыщенного раствора хлористого натрия. 380 г NaCl растворяют при нагревании в 1000 см3 деионизованной воды, фильтруют через бумажный фильтр и охлаждают до комнатной температуры. Раствор хранят при комнатной температуре не более 3 месяцев.
8.2.3. Для приготовления элюента № 1 (смесь гексан-этилацетат 95:5) в колбе на 100 см3 смешивают 95 см3 гексана и 5 см3 этилацетата. Используется в день приготовления.
8.2.4. Для приготовления элюента № 2 (смесь гексан-этилацетат 1:1) в колбе на 100 см3 смешивают 50 см3 гексана и 50 см3 этилацетата. Используется в день приготовления.
8.2.5. Для приготовления элюента № 3 (смесь гексан-этилацетат 7:3) в колбе на 100 см3 смешивают 70 см3 гексана и 30 см3 этилацетата. Используется в день приготовления.
8.2.6. Приготовление раствора ацетон-вода (8:2, по объему). В колбе на 1000 см3 смешивают 800 см3 ацетона и 200 см3 воды. Используется в день приготовления.
8.3 Кондиционирование хроматографической колонки.
Капиллярную кварцевую колонку устанавливают в термостат хроматографа и, не подсоединяя к детектору, кондиционируют при температуре плюс 280 °C и скорости газа-носителя 2 см3/мин в течение 8 — 10 часов.
8.4 Приготовление градуировочных растворов и раствора внесения.
8.4.1. Исходный градуировочный раствор металаксила с массовой концентрацией 100 мкг/см3.
В мерную колбу вместимостью 100 см3 помещают (0,0100 +/- 0,0001) г металаксила, растворяют в 40 — 50 см3 ацетона, доводят объем раствора этим же растворителем до метки, тщательно перемешивают.
Раствор хранят в холодильнике при температуре не выше плюс 4 °C не более 3 месяцев.
8.4.2. Градуировочный раствор металаксила с массовой концентрацией 10 мкг/см3 (раствор № 1). В мерную колбу вместимостью 100 см3 помещают 10 см3 исходного градуировочного раствора металаксила с массовой концентрацией 100 мкг/см3 (п. 8.4.1), доводят объем раствора до метки гексаном, тщательно перемешивают. Этот раствор используют для приготовления градуировочных растворов № 2 — 4.
Градуировочный раствор № 1 хранят в холодильнике при температуре не выше плюс 4 °C не более месяца.
8.4.3. Градуировочные растворы металаксила с массовой концентрацией 1,0 — 5,0 мкг/см3 (растворы № 2 — 4).
В 3 мерные колбы вместимостью 25 см3 помещают 2,5; 5,0; 12,5 см3 градуировочного раствора металаксила № 1 с массовой концентрацией 10 мкг/см3 (п. 8.4.2), доводят до метки гексаном, тщательно перемешивают, получают рабочие растворы № 2 — 4 с концентрацией металаксила 1,0; 2,0 и 5,0 мкг/см3, соответственно.
Для приготовления проб с внесением при оценке полноты извлечения металаксила из исследуемых образцов готовят ацетоновый раствор металаксила с концентрацией 5 мкг/см3. Для этого 2,5 см3 исходного градуировочного раствора металаксила с массовой концентрацией 100 мкг/см3 (п. 8.4.1) помещают в мерную колбу на 50 см3 и доводят до метки ацетоном.
Растворы готовят непосредственно перед использованием.
8.5 Установление градуировочной характеристики.
Градуировочную характеристику, выражающую зависимость площади пика от концентрации металаксила в растворе (мкг/см3), устанавливают методом абсолютной калибровки по не менее, чем 4-м растворам для градуировки.
В инжектор хроматографа вводят по 1 мм3 каждого градуировочного раствора и анализируют в условиях хроматографирования по п. 11.3. Осуществляют не менее 3-х параллельных измерений.
Градуировку признают удовлетворительной, если значение коэффициента линейной корреляции оказывается не ниже 0,99.
Градуировочную характеристику следует проверять перед началом измерений, а также при замене реактивов, хроматографической колонки или элементов хроматографической системы.
Если результат проверки градуировочной характеристики отрицательный ( \lambda_{\text{контр}.}>10\% ), проводят повторное измерение, заменив контрольный раствор. При повторном получении отрицательного результата градуировочный график строят заново, при этом выясняют причины, приводящие к неудовлетворительным результатам.
Градуировочную зависимость признают стабильной при выполнении следующего условия:
\frac{|C - C_{\text{К}}|}{C} \cdot 100 \leq \lambda_{\text{контр}.},
где C — аттестованное значение массовой концентрации определяемого компонента в градуировочном растворе, мкг/см3,
CК — результат контрольного измерения массовой концентрации определяемого компонента в градуировочном растворе, мкг/см3,
\lambda_{\text{контр}.} — норматив контроля градуировочного коэффициента, % ( \lambda_{\text{контр}.} = 10\% при P = 0,95).
8.6 Подготовка концентрирующего патрона для очистки экстракта.
Концентрирующий патрон промывают сначала с помощью медицинского шприца 2 см3 смеси гексан-этилацетат (1:1, по объему), а затем 4 см3 смеси гексан-этилацетат (95:5, по объему) со скоростью 1 — 2 капли в секунду.
8.7. Проверка хроматографического поведения металаксила на концентрирующем патроне.
В круглодонную колбу вместимостью 10 см3 градуированной пипеткой помещают 0,5 см3 градуировочного раствора № 1 металаксила с концентрацией 10 мкг/см3 в гексане (п. 7.4.2). Растворитель упаривают досуха на роторном испарителе при температуре не выше 40 °C, остаток растворяют в 2 см3 смеси гексан-этилацетат (95:5, по объему), помещая в ультразвуковую ванну на 1 мин. Раствор наносят на патрон, подготовленный по п. 8.6. Промывают патрон 5 см3 смеси гексан-этилацетат (7:3, по объему) со скоростью 1 — 2 капли в секунду, элюат отбрасывают. Затем через патрон пропускают 10 см3 смеси гексан-этилацетат (1:1, по объему), отбирая последовательно по 2 см3 элюата непосредственно в круглодонные колбы. Растворы в колбах упаривают досуха при температуре не выше плюс 40 °C, остатки растворяют в 2 см3 гексана, помещая в ультразвуковую ванну на 1 мин, и растворы анализируют на содержание металаксила по п. 10.3.
По результатам обнаружения металаксила в каждой из фракций определяют объем смеси гексан-этилацетат (1:1, по объему), необходимый для полного вымывания металаксила из патрона.
Примечание. Профиль вымывания металаксила может меняться при использовании новых партий концентрирующих патронов и растворителей.
IX. ОТБОР ПРОБ И ХРАНЕНИЕ
9.1. Отбор проб производится в соответствии с методическими документами <2>.
<2> Унифицированные правила отбора проб сельскохозяйственной продукции, продуктов питания и объектов окружающей среды для определения микроколичеств пестицидов, утвержденные заместителем Главного государственного санитарного врача СССР 21.08.1979 № 2051-79.
Пробы ягод винограда и лука хранят до анализа в герметично закрытом двойном полиэтиленовом пакете в морозильной камере при температуре не выше минус 18 °C в течение 6 месяцев. Пробы виноградного сока хранят в холодильнике при температуре плюс (0 — 4) °C в стеклянной таре с притертой пробкой в течение недели.
X. ВЫПОЛНЕНИЕ ОПРЕДЕЛЕНИЯ
10.1 Экстракция и очистка.
10.1.1. Ягоды винограда, лук. Измельченный образец массой 10 г помещают в плоскодонную колбу вместимостью 100 см3, добавляют 50 см3 смеси ацетон-вода (8:2, по объему) и экстрагируют на встряхивателе 15 мин. Пробам дают отстояться, затем надосадочную жидкость фильтруют через бумажный фильтр средней плотности. Растительный остаток экстрагируют еще дважды 30 см3 смеси ацетон-вода (8:2, по объему). Объединенный отфильтрованный экстракт переносят в колбу для упаривания на 250 см3 и упаривают на ротационном вакуумном испарителе до водного остатка при температуре не выше 40 °C. Водный остаток переносят в делительную воронку вместимостью 250 см3. Колбу ополаскивают 10 см3 деионизованной воды, которую также переносят в делительную воронку. В воронку вносят 20 см3 насыщенного раствора хлористого натрия и 30 см3 хлористого метилена и содержимое интенсивно встряхивают в течение 2 мин. После разделения фаз нижний дихлорметановый слой собирают. Операцию экстракции водной фазы повторяют еще дважды, используя 30 и 20 см3 хлористого метилена. Объединенную дихлорметановую фракцию, помещенную в делительную воронку, промывают трижды 20 см3 0,02 М раствора гидроксида натрия, интенсивно встряхивая смесь в делительной воронке в течение 2 мин. После разделения фаз нижний дихлорметановый слой фильтруют через слой безводного сульфата натрия в круглодонную колбу вместимостью 100 см3 и упаривают досуха на роторном испарителе при температуре не выше плюс 40 °C. Далее проводят очистку экстракта по п. 10.2.
10.1.2. Виноградный сок. Пробу сока массой 10 г помещают в коническую колбу вместимостью 100 см3, добавляют 20 см3 деионизованной воды и 20 см3 насыщенного раствора хлористого натрия. После перемешивания водный раствор переносят в делительную воронку вместимостью 250 см3. В делительную воронку приливают 30 см3 хлористого метилена и содержимое интенсивно встряхивают в течение 2 мин. После разделения фаз нижний дихлорметановый слой собирают. Операцию экстракции водной фазы повторяют еще дважды, используя 30 и 20 см3 хлористого метилена. Объединенную дихлорметановую фракцию, помещенную в делительную воронку, промывают трижды 20 см3 0,02 М раствора гидроксида натрия, интенсивно встряхивая смесь в делительной воронке в течение 2 мин. После разделения фаз нижний дихлорметановый слой фильтруют через слой безводного сульфата натрия в круглодонную колбу вместимостью 100 см3 и упаривают досуха на роторном испарителе при температуре не выше плюс 40 °C. Далее проводят очистку экстракта по п. 10.2.
10.2 Очистка экстракта на концентрирующем патроне.
Остаток в круглодонной колбе, полученный по п. 10.1.1 и 10.1.2, растворяют в 2 см3 смеси гексан-этилацетат (95:5, по объему), помещая в ультразвуковую ванну на 1 мин. Раствор наносят на подготовленный концентрирующий патрон (п. 8.6). Колбу обмывают еще 1 см3 смеси гексан-этилацетат (95:5, по объему), которые также наносят на патрон. Патрон промывают 5 см3 смеси гексан-этилацетат (7:3, по объему) со скоростью 1 — 2 капли в секунду, элюат отбрасывают. Металаксил элюируют 6 см3 смеси гексан-этилацетат (1:1, по объему) в круглодонную колбу вместимостью 50 см3 и раствор упаривают досуха на роторном испарителе при температуре не выше плюс 40 °C. Остаток экстрактов растворяют в 2 см3 гексана, помещая в ультразвуковую ванну на 1 мин, и анализируют на содержание металаксила по п. 10.3.
10.3 Условия хроматографирования.
Количественное определение металаксила проводят на газовом хроматографе с термоионным детектором (далее — ТИД). Хроматографическая кварцевая капиллярная колонка длиной 30 м, внутренним диаметром 0,32 мм с толщиной слоя неподвижной фазы (35% дифенилсилоксана + 65% диметилсилоксана) — 0,25 мкм. Температура: детектора — 320 °C. Температура испарителя — 280 °C. Температуру термостата колонки программировали от 150 °C (1 мин) со скоростью 25 градусов в минуту до температуры 280 °C (5 мин). Расход газов: газа-носителя (азот) — 2,0 см3/мин; водорода — 3,0 см3/мин; воздуха — 60 см3/мин; поддув в ТИД — 10 см3/мин. Объем пробы, вводимый в хроматограф 1 мм3.
XI. ОБРАБОТКА РЕЗУЛЬТАТОВ
11.1 Содержание металаксила в пробе (X, мг/кг) рассчитывают методом абсолютной калибровки по формуле:
где C — концентрация металаксила, найденная по градуировочной характеристике в соответствии с величиной площади хроматографического пика, мкг/см3;
f — полнота извлечения металаксила, приведенная в таблице 2, %;
V — объем экстракта, подготовленного для хроматографирования, см3;
P — масса анализируемого образца, г (10 г).
Образцы, дающие пики большие, чем градуировочный раствор с концентрацией 10,0 мкг/см3, разбавляют гексаном.
XII. ПРОВЕРКА ПРИЕМЛЕМОСТИ РЕЗУЛЬТАТОВ ПАРАЛЛЕЛЬНЫХ ОПРЕДЕЛЕНИЙ
12.1. За результат анализа принимают среднее арифметическое результатов двух параллельных определений, расхождение между которыми не превышает предела повторяемости:
\frac{2 \cdot |X_{1} - X_{2}| \cdot 100}{(X_{1} + X_{2})} \leq r,
где X1, X2 - результаты параллельных определений, мг/кг;
r — значение предела повторяемости (приведен в таблице 1).
При невыполнении условия выясняют причины превышения предела повторяемости, устраняют их и вновь выполняют анализ.
XIII. ОФОРМЛЕНИЕ РЕЗУЛЬТАТОВ
13.1 Результат анализа представляют в виде:
(\overline{X} \pm \Delta) мг/кг при вероятности P = 0,95,
где: \overline{X} — среднее арифметическое результатов определений, признанных приемлемыми, мг/кг;
\Delta — граница абсолютной погрешности, мг/кг;
\delta — граница относительной погрешности методики (показатель точности, приведен в таблице 1), %.
В случае, если содержание компонента менее нижней границы диапазона определяемых концентраций, результат анализа представляют в виде:
«содержание вещества в пробе „менее нижней границы определения“.»
Например: менее 0,2 мг/кг*, где * — 0,2 мг/кг — предел определения металаксила в ягодах винограда.
XIV. КОНТРОЛЬ КАЧЕСТВА РЕЗУЛЬТАТОВ ИЗМЕРЕНИЙ
13.1. Оперативный контроль погрешности и воспроизводимости измерений осуществляется в соответствии с ГОСТ Р ИСО 5725-(1 — 6).
13.2. Стабильность результатов измерений контролируют перед проведением измерений, анализируя один из градуировочных растворов.
13.3. Плановый внутрилабораторный оперативный контроль процедуры выполнения анализа проводится с применением метода добавок.
Величина добавки C_{\partial} должна удовлетворять условию:
C_{\partial} = \Delta_{\text{л},X} + \Delta_{\text{л},X'},
где \pm \Delta_{\text{л},X} ( \pm \Delta_{\text{л},X'}) — характеристика погрешности (абсолютная погрешность) результатов анализа, соответствующая содержанию компонента в испытуемом образце (расчетному значению содержания компонента в образце с добавкой, соответственно), мг/кг; при этом:
\Delta_{\text{л}} = \pm 0,84\Delta,
где \Delta — граница абсолютной погрешности, мг/кг (мг/дм3):
\delta — граница относительной погрешности методики (приведен в таблице 1), %.
Результат контроля процедуры Кк рассчитывают по формуле:
\text{К}_{\text{к}} = \overline{X}' - \overline{X} - C_{\partial}, (1)
где \overline{X}' , \overline{X} , C_{\partial} — среднее арифметическое результатов параллельных определений (признанных приемлемыми по п. 12.1) содержания компонента в образце с добавкой, испытуемом образце, концентрация добавки, соответственно, мг/кг.
Норматив контроля К рассчитывают по формуле:
\text{К } = \sqrt{\Delta_{\text{л},X'}^{2} + \Delta_{\text{л},X}^{2}} . (2)
Проводят сопоставление результата контроля процедуры (Кк) с нормативом контроля (К).
Если результат контроля процедуры удовлетворяет условию:
процедуру анализа признают удовлетворительной.
При невыполнении условия (3) процедуру контроля повторяют. При повторном невыполнении условия (3) выясняют причины, приводящие к неудовлетворительным результатам, и принимают меры к их устранению.
13.4 Проверка приемлемости результатов измерений, полученных в условиях воспроизводимости:
Расхождение между результатами измерений, выполненных в двух разных лабораториях, не должно превышать предела воспроизводимости (R):
\frac{2 \cdot |X_{1} - X_{2}| \cdot 100}{(X_{1} + X_{2})} \leq R,
где X1, X2 - результаты измерений в двух разных лабораториях, мг/кг;
R — предел воспроизводимости (приведен в таблице 1), %.