МУК 4.1.3234-14. 4.1. Методы контроля. Химические факторы. Определение остаточных количеств прогексадиона-кальция в зерне и соломе зерновых культур методом высокоэффективной жидкостной хроматографии. Методические указания
Актуально на 01.11.2026.
Как цитировать: "МУК 4.1.3234-14. 4.1. Методы контроля. Химические факторы. Определение остаточных количеств прогексадиона-кальция в зерне и соломе зерновых культур методом высокоэффективной жидкостной хроматографии. Методические указания". МУК 4.1.3234-14. https://bukva.ai/docs/muk-4-1-3234-14
(утв. Роспотребнадзором 22.12.2014)
Утверждаю Руководитель Федеральной службы по надзору в сфере защиты прав потребителей и благополучия человека, Главный государственный санитарный врач Российской Федерации А. Ю. Попова 22 декабря 2014 года
4.1 МЕТОДЫ КОНТРОЛЯ. ХИМИЧЕСКИЕ ФАКТОРЫ
ОПРЕДЕЛЕНИЕ ОСТАТОЧНЫХ КОЛИЧЕСТВ ПРОГЕКСАДИОНА-КАЛЬЦИЯ В ЗЕРНЕ И СОЛОМЕ ЗЕРНОВЫХ КУЛЬТУР МЕТОДОМ ВЫСОКОЭФФЕКТИВНОЙ ЖИДКОСТНОЙ ХРОМАТОГРАФИИ
МЕТОДИЧЕСКИЕ УКАЗАНИЯ МУК 4.1.3234-14
1. Разработаны сотрудниками ФБГНУ Всероссийский НИИ защиты растений Федерального агентства научных организаций, Санкт-Петербург, Пушкин (В.И. Долженко, И.А. Цибульская, А.О. Берестецкий, Е.В. Полуэктова).
2. Рекомендованы к утверждению Комиссией по государственному санитарно-эпидемиологическому нормированию Федеральной службы по надзору в сфере защиты прав потребителей и благополучия человека (протокол от 6 ноября 2014 г. № 2).
3. Утверждены Руководителем Федеральной службы по надзору в сфере защиты прав потребителей и благополучия населения, Главным государственным санитарным врачом Российской Федерации А.Ю. Поповой 22 декабря 2014 г.
Свидетельство о метрологической аттестации № 01.5.04.181/01.00043/2014.
Настоящие методические указания устанавливают порядок применения метода высокоэффективной жидкостной хроматографии для определения массовой концентрации прогексадиона-кальция в зерне зерновых культур в диапазоне концентраций 0,025 — 0,5 мг/кг, в соломе 0,25 — 2,5 мг/кг.
Методические указания носят рекомендательный характер.
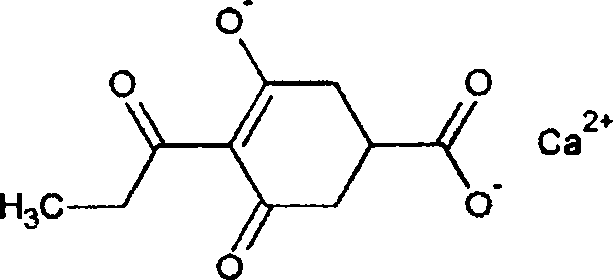
Кальций 3-оксидо-5-оксо-4-пропионилциклогекса-3-енкарбоксилат (IUPAC).
Химически чистое вещество представляет собой мелкодисперсный белый порошок без запаха.
Температура плавления > 360 °C.
Давление пара 1,33 x 10⁻² мРа (20 °C).
Коэффициент распределения в системе н-октанол-вода Kow log P = -2,90.
Растворимость в воде (мг/дм3, 20 °C): 174.
Растворимость в органических растворителях (мг/дм3, 20 °C): метанол — 1,11; ацетон — 0,038.
Стабилен в водных растворах (ДТ50 составляет 5 дней при pH 5,0 и температуре 20 °C и 83 дня при pH 9,0). Устойчив к нагреванию до 200 °C и воздействию солнечного света. рКа 5,15.
Краткая токсикологическая характеристика. Острая оральная токсичность для крыс и мышей > 5 000 мг/кг. При подкожном введении крысам LD50 > 2 000 мг/кг. Оказывает слабое раздражающее действие на глаза, но не раздражает кожу (кролики). Ингаляционная токсичность для крыс LD50 составляет 4,21 мг на 1 литр воздуха.
Область применения. Регулятор роста растений. Используется в качестве средства от полегания мелкозерновых злаков. Также может быть использован как замедлитель роста дерна, земляных орехов и цветов или для ингибирования удлинения новых побегов фруктовых деревьев.
В России для прогексадиона-кальция установлены гигиенические нормативы для плодовых семечковых культур — МДУ 0,5 мг/кг.
1. Метрологическая характеристика метода
При соблюдении всех регламентированных условий проведения анализа в точном соответствии с данной методикой погрешность (и ее составляющие) результатов измерений при доверительной вероятности P = 0,95 не превышает значений, приведенных в табл. 1, для соответствующих диапазонов концентраций.
| Объект анализа | Диапазон определяемых концентраций, мг/кг (мг/дм3) | Показатель повторяемости (относительное среднеквадратическое отклонение повторяемости), \sigma_{r} , % | Показатель внутрилабораторной прецизионности, \sigma_{R\text{л}} , % | Показатель воспроизводимости, \sigma_{R} , % | Показатель точности <*> (границы относительной погрешности), \pm \delta , % |
|---|---|---|---|---|---|
| Зерно | 0,025 — 0,5 | 7 | 9 | 12 | 23 |
| Солома | 0,25 — 2,5 | 7 | 8 | 11 | 22 |
<*> Соответствует расширенной неопределенности UОТН. при коэффициенте охвата k = 2.
Полнота извлечения прогексадиона, стандартное отклонение, доверительный интервал среднего результата для n = 20, P = 0,95
Методика основана на определении прогексадиона-кальция по свободной кислоте прогексадиону методом высокоэффективной жидкостной хроматографии (ВЭЖХ) с использованием ультрафиолетового (УФ) детектора после его экстракции из образцов органическим растворителем с последующей очисткой экстрактов на концентрирующих патронах для твердофазной экстракции, заполненных ионообменной смолой.
Идентификация прогексадиона проводится по времени удерживания, количественное определение — методом абсолютной калибровки. Избирательность метода обеспечивается сочетанием условий подготовки проб и хроматографирования.
3. Средства измерений, реактивы, вспомогательные устройства и материалы
3.1 Средства измерений
| Жидкостный хроматограф с быстросканирующим УФ-детектором, снабженный дегазатором, автоматическим пробоотборником и термостатом колонки | |
|---|---|
| Весы аналитические с пределом взвешивания до 210 г и пределом допустимой погрешности 0,2 мг | ГОСТ 24104-01 |
| Весы технические с пределом взвешивания до 400 г и допустимой погрешностью 0,1 г | ГОСТ 24104-01 |
| Колбы мерные на 10, 100 и 1 000 см3 | ГОСТ 23932-90 |
| Микродозаторы одноканальные переменного объема от 200 до 1 000 мм3 и от 1 до 5 см3 | |
| Пипетки градуированные объемом 1, 2, 5 и 10 см3 | ГОСТ 29227-91 |
| Цилиндры мерные на 50 и 100 см3 | ГОСТ 23932-90 |
Примечание. Допускается использование средств измерения с аналогичными или лучшими характеристиками.
3.2 Реактивы
| Ацетонитрил, класс 5, осч | ТУ 2634-002-54260861-13 |
|---|---|
| Натрий фосфорнокислый 1-замещенный 2-водный (дигидрофосфат натрия), ч | ГОСТ 245-76 |
| Вода для лабораторного анализа (бидистиллированная, деионизованная) | ГОСТ Р 52501-05 |
| Хлористый метилен, хч | ТУ 2631-019-44493179-98 |
| н-Гексан, хч | ТУ 2631-003-05807999-98 |
| Метанол, хч | ГОСТ 6995-77 |
| Натрия гидроксид, чда | ГОСТ 4328-77 |
| Натрий хлористый, чда | ГОСТ 4233-77 |
| Натрий сернокислый безводный, хч | ГОСТ 4166-76 |
| Серная кислота, осч | ГОСТ 14262-78 |
| Ортофосфорная кислота, хч | ГОСТ 6562-80 |
| Муравьиная кислота, ч | ГОСТ 5848-73 |
| Стандарт прогексадиона с содержанием основного компонента 99,6% | |
| Трифторуксусная кислота, ч | ТУ 6-09-3877-80 |
Примечание. Допускается использование реактивов с более высокой квалификацией, не требующих дополнительной очистки растворителей.
3.3 Вспомогательные устройства и материалы
Примечание. Допускается применение оборудования с аналогичными или лучшими техническими характеристиками.
4.1. При проведении работы необходимо соблюдать требования техники безопасности, установленные для работ с токсичными, едкими, легковоспламеняющимися веществами (ГОСТ 12.1.005, ГОСТ 12.1.007). Организация обучения работников безопасности труда по ГОСТ 12.0.004.
При выполнении измерений с использованием жидкостного хроматографа и работе с электроустановками необходимо соблюдать правила электробезопасности в соответствии с ГОСТ 12.1.019-79 и инструкциями по эксплуатации приборов.
4.2. Помещение лаборатории должно быть оборудовано приточно-вытяжной вентиляцией, соответствовать требованиям пожарной безопасности по ГОСТ 12.1.004-91 и иметь средства пожаротушения по ГОСТ 12.4.009. Содержание вредных веществ в воздухе не должно превышать норм, установленных ГН 2.2.5.1313-03 «Предельно допустимые концентрации (ПДК) вредных веществ в воздухе рабочей зоны».
5. Требования к квалификации операторов
Измерения в соответствии с настоящей методикой может выполнять специалист-химик, имеющий опыт работы методом высокоэффективной жидкостной хроматографии, ознакомленный с руководством по эксплуатации хроматографа, освоивший данную методику и подтвердивший экспериментально соответствие получаемых результатов нормативам контроля погрешности измерений по п. 13.
При выполнении измерений выполняют следующие условия:
\cdot процессы приготовления растворов и подготовки проб к анализу проводят при температуре воздуха (20 +/- 5) °C и относительной влажности не более 80%;
\cdot выполнение измерений на жидкостном хроматографе проводят в условиях, рекомендованных технической документацией к прибору.
7.1 Кондиционирование колонки
Перед началом работы аналитическую колонку кондиционируют в потоке подвижной фазы (0,3 см3/мин) до стабилизации нулевой линии.
7.2 Приготовление растворов
7.2.1. Приготовление 0,005 М раствора ортофосфорной кислоты: в мерную колбу вместимостью 1 дм3 помещают 200 см3 воды для лабораторного анализа, прибавляют 0,5 г 98%-й ортофосфорной кислоты и доводят объем до метки водой.
7.2.2. Приготовление подвижной фазы: в мерную колбу вместимостью 1 дм3 помещают 250 см3 ацетонитрила и доводят объем до метки раствором 0,005 М ортофосфорной кислоты.
7.2.3 Приготовление 2,5 М раствора серной кислоты.
В мерную колбу объемом 1 дм3 добавляют 800 см3 бидистиллированной воды, 141,24 см3 серной кислоты и доводят до метки бидистиллированной водой.
7.2.4 Экстракционная смесь.
В мерную колбу объемом 1 дм3 помещают 990 см3 ацетонитрила и добавляют 10 см3 2,5 М раствора серной кислоты.
7.2.5 Приготовление 5%-го раствора фосфорнокислого натрия.
В мерную колбу объемом 1 дм3 помещают 50 г натрия фосфорнокислого 1-замещенного 2-водного, растворяют при перемешивании в 600 см3 дистиллированной воды и доводят объем раствора до метки.
7.2.6 Приготовление 10 М раствора ортофосфорной кислоты.
В мерную колбу объемом 200 см3 добавляют 95,18 см3 бидистиллированной воды, затем осторожно добавляют 104,82 см3 концентрированной ортофосфорной кислоты.
7.2.7 Приготовление насыщенного раствора хлорида натрия.
В мерную колбу объемом 1 дм3 помещают 320 г кристаллического хлористого натрия, растворяют при перемешивании в 600 см3 бидистиллированной воды и доводят объем раствора до метки.
7.2.8 Приготовление 0,1 н раствора гидроксида натрия.
В мерную колбу объемом 1 дм3 помещают 4 г кристаллического гидроксида натрия и растворяют при перемешивании в 800 см3 бидистиллированной воды, доводя объем раствора до метки.
7.2.9. Приготовление элюента № 1 (метанол — 0,1 н гидроксид натрия в соотношении 20:80).
В мерной колбе объемом 100 см3 смешивают 20 см3 метанола и 80 см3 0,1 н раствора гидроксида натрия. Полученную смесь перемешивают.
7.2.10. Приготовление элюента № 2 (1%-й водный раствор муравьиной кислоты).
В мерную колбу объемом 1 дм3 помещают 990 см3 бидистиллированной воды и добавляют 10 см3 муравьиной кислоты при перемешивании.
7.2.11 Приготовление 50%-го раствора метанола.
В мерную колбу объемом 100 см3 вносят 50 см3 метанола и доводят до метки бидистиллированной водой, полученную смесь перемешивают.
7.2.12. Приготовление элюента № 3 (1%-й раствор муравьиной кислоты в 50%-ом метаноле).
В мерную колбу объемом 100 см3 помещают 99 см3 смеси метанол-вода в соотношении 50:50 по объему и добавляют 1 см3 муравьиной кислоты.
7.2.13. Приготовление элюента № 4 (1%-й раствор муравьиной кислоты в метаноле).
В мерную колбу вместимостью 100 см3 добавляют 99 см3 метанола и при перемешивании добавляют 1 см3 муравьиной кислоты.
7.3 Приготовление основного и градуировочных растворов
7.3.1. Основной раствор с концентрацией 0,1 мг/см3: точную навеску прогексадиона (10 +/- 0,1 мг) помещают в мерную колбу вместимостью 100 см3, растворяют в ацетонитриле и доводят объем до метки тем же растворителем.
Градуировочные растворы с концентрациями 0,125, 0,25, 0,5, 1,0 и 2,5 мкг/см3 готовят методом последовательного разбавления по объему, используя раствор подвижной фазы.
7.3.2. Раствор № 1 с концентрацией 2,5 мкг/см3: в мерную колбу вместимостью 100 см3 вносят 2,5 см3 основного раствора и доводят объем до метки подвижной фазой.
7.3.3. Раствор № 2 с концентрацией 1,0 мкг/см3: в мерную колбу вместимостью 100 см3 вносят 1,0 см3 основного раствора и доводят объем до метки подвижной фазой.
7.3.4. Раствор № 3 с концентрацией 0,5 мкг/см3: в мерную колбу вместимостью 10 см3 помещают 5,0 см3 раствора № 2 и доводят объем до метки подвижной фазой.
7.3.5. Раствор № 4 с концентрацией 0,25 мкг/см3: в мерную колбу вместимостью 10 см3 помещают 5,0 см3 раствора № 3 и доводят объем до метки подвижной фазой.
7.3.6. Раствор № 5 с концентрацией 0,125 мкг/см3: в мерную колбу вместимостью 10 см3 помещают 5,0 см3 раствора № 4 и доводят объем до метки подвижной фазой.
Основной раствор можно хранить в холодильнике при температуре 0 — 4 °C в течение 4 недель, градуировочные растворы — в течение суток.
При изучении полноты определения для внесения в матрицу используют ацетонитрильные растворы прогексадиона с концентрациями 1,0 и 10,0 мкг/см3, которые готовят из основного стандартного раствора (п. 7.3.1) с концентрацией 0,1 мг/см3 методом последовательного разбавления ацетонитрилом.
7.4 Построение градуировочного графика
Для установления градуировочной характеристики (площадь пика — концентрация прогексадиона в растворе) в хроматограф вводят по 10 мм3 градуировочных растворов (не менее 3 параллельных измерений для каждой концентрации, не менее 4 точек по диапазону измеряемых концентраций). Затем измеряют площади пиков и строят график зависимости среднего значения площади пика от концентрации прогексадиона в градуировочном растворе.
Методом наименьших квадратов рассчитывают градуировочный коэффициент (K) в уравнении линейной регрессии:
где S — площадь пика градуировочного раствора.
Градуировку признают удовлетворительной, если значение коэффициента линейной корреляции оказывается не ниже 0,99.
Градуировочную характеристику необходимо проверять при замене реактивов, хроматографической колонки или элементов хроматографической системы, а также при отрицательном результате контроля градуировочного коэффициента.
Градуировочную зависимость признают стабильной при выполнении следующего условия:
\frac{|C - C_{\text{к}}|}{C} \cdot 100 \leq \lambda_{\text{контр}.},
где C — аттестованное значение массовой концентрации прогексадиона в градуировочном растворе,
Cк — результат контрольного измерения массовой концентрации прогексадиона в градуировочном растворе,
\lambda_{\text{контр}} — норматив контроля градуировочного коэффициента, %. ( \lambda_{\text{контр}.} = 10\% при P = 0,95).
7.5 Подготовка анионообменных патронов
для твердофазной экстракции
Патрон промывают 10 см3 1%-го раствора муравьиной кислоты в метаноле и подсушивают током воздуха. Затем патроны последовательно промывают 5 см3 метанола и 5 см3 воды. Нельзя допускать высыхания верхнего слоя сорбента.
Отбор проб производится в соответствии с «Унифицированными правилами отбора проб сельскохозяйственной продукции, пищевых продуктов и объектов окружающей среды для определения микроколичеств пестицидов» (N 2051-79 от 21.08.79), а также в соответствии с ГОСТ Р 50436-92 (ИСО 950-79) «Зерновые. Отбор проб зерна». Пробы зерна и соломы для определения остатков прогексадиона в урожае хранят в бумажной или тканевой упаковке при комнатной температуре. Перед анализом пробы зерна доводят до стандартной влажности и измельчают.
9.1 Экстракция
Образец измельченного зерна массой (5 +/- 0,1) г или соломы массой (1 +/- 0,1) г помещают в центрифужные пробирки вместимостью 50 см3, добавляют 35 см3 экстракционной смеси, приготовленной по п. 7.2.4, интенсивно перемешивают в течение 10 мин и центрифугируют при 4 000 об./мин в течение 5 мин. Надосадочную жидкость декантируют и переносят в испарительную колбу объемом 250 см3. Экстракцию повторяют дважды с 35 и 30 см3 смеси, после чего объединенный экстракт упаривают на роторном испарителе при температуре бани не выше 45 °C до объема 10 см3.
К полученному экстракту добавляют 50 см3 5%-го раствора дигидрофосфата натрия и переносят в делительную воронку. Испарительную колбу обмывают 50 см3 новой порции 5%-го раствора дигидрофосфата натрия и переносят в ту же делительную воронку. Затем в нее добавляют 50 см3 н-гексана и встряхивают несколько минут. Водный слой отделяют (органический — отбрасывают) и доводят до pH 3 с помощью 10 М ортофосфорной кислоты, после чего добавляют 30 см3 насыщенного раствора хлорида натрия. Прогексадион переэкстрагируют дважды хлористым метиленом порциями по 50 см3, встряхивая делительную воронку в течение 2 — 3 мин. Органическую фазу фильтруют через слой безводного сульфата натрия (2 г) в испарительную колбу объемом 250 см3, осушитель промывают 10 — 15 см3 хлористого метилена и вносят в ту же испарительную колбу. Полученный раствор выпаривают досуха на роторном испарителе при температуре не выше 40 °C.
9.2 Очистка на анионообменных патронах
для твердофазной экстракции
Остаток в колбе, полученный при упаривании экстрактов зерна или соломы, растворяют в 10 см3 0,1 н раствора гидроксида натрия, помещая образцы в ультразвуковую ванну на 2 — 3 мин. Раствор вносят в кондиционированный анионообменный патрон со скоростью пропускания раствора 1 — 2 капли в секунду. После нанесения раствора патрон промывают 10 см3 0,1 н раствора гидроксида натрия, элюат отбрасывают. Затем патрон промывают последовательно 10 см3 элюента № 1 и 10 см3 метанола, элюат отбрасывают. Патрон подсушивают током воздуха. После этого патрон последовательно промывают по 10 см3 элюентов № 2 и 3. Патрон подсушивают током воздуха, после чего прогексадион элюируют 10 см3 элюента № 4. Элюат упаривают на роторном испарителе при температуре не выше 45 °C. Сухой остаток растворяют в 2 см3 подвижной фазы для ВЭЖХ (приготовленной по п. 7.2.2) и анализируют на содержание прогексадиона. 10 мм3 полученного раствора вводят в хроматограф.
9.3 Условия хроматографирования
Жидкостный хроматограф с быстросканирующим УФ-детектором. Элюирование в системе ацетонитрил — 0,005 М ортофосфорная кислота в соотношении 25:75 по объему. Скорость потока 0,3 см3/мин. Дозируемый объем 10 мм3. Колонка, заполненная сорбентом с привитой фазой, включающей гидрофильную карбаматную группу в цепи С18, (100 x 2,1) мм, 1,7 мкм. Температура колонки 40 °C. Детектирование на длине волны 275 нм. Время удерживания прогексадиона 2,65 +/- 0,055 мин. Линейный диапазон детектирования сохраняется в интервале концентраций 0,125 — 2,5 мкг/см3.
10. Обработка результатов анализа
Количественное определение проводят методом абсолютной калибровки. Содержание прогексадиона-кальция в зерне (или соломе) X (мг/кг) вычисляют по формуле:
X = \frac{S_{x} \cdot K \cdot V}{P} \cdot \frac{100}{f} \cdot F,
где Sx — площадь пика прогексадиона на хроматограмме испытуемого образца, (AU-сек);
K — градуировочный коэффициент, найденный на стадии построения соответствующей градуировочной зависимости;
V — объем пробы, подготовленной для хроматографического анализа, см3;
P — навеска (объем воды) анализируемого образца, г (см3);
f — полнота извлечения прогексадиона, приведенная в табл. 2;
F — фактор пересчета содержания прогексадиона в его кальциевую соль (250,3/212,2 = 1,18).
Содержание остаточных количеств прогексадиона-кальция в образце вычисляют как среднее из двух параллельных определений.
Образцы, дающие пики большие, чем стандартный раствор прогексадиона с концентрацией 2,5 мкг/см3, разбавляют подвижной фазой для ВЭЖХ.
11. Проверка приемлемости результатов параллельных определений
За результат анализа принимают среднее арифметическое результатов двух параллельных определений, расхождение между которыми не превышает предела повторяемости (1):
\frac{2 \cdot |X_{1} - X_{2}| \cdot 100}{(X_{1} + X_{2})} \leq r,
где X1, X2 - результаты параллельных определений, мг/кг;
r — значение предела повторяемости (r = 2,8 \cdot \sigma_{r}) .
При невыполнении условия (1) выясняют причины превышения предела повторяемости, устраняют их и вновь выполняют анализ.
Результат анализа представляют в виде:
(\overline{X} \pm \Delta)\text{мг}/\text{кг} при вероятности P = 0,95,
где \overline{X} — среднее арифметическое результатов определений, признанных приемлемыми, мг/кг;
\Delta — граница абсолютной погрешности, мг/кг;
\Delta = \frac{\delta \cdot \overline{X}}{100}
\delta — граница относительной погрешности методики (показатель точности в соответствии с диапазоном концентраций), %.
В случае, если содержание компонента менее нижней границы диапазона определяемых концентраций, результат анализа представляют в виде:
«содержание вещества в пробе „менее нижней границы определения“ (например: менее 0,05 мг/кг*, где * — 0,05 мг/кг — предел обнаружения прогексадиона-кальция в зерне).»
13. Контроль качества результатов измерений
Оперативный контроль погрешности и воспроизводимости измерений осуществляется в соответствии с ГОСТ Р ИСО 5725-1 — 6-02 «Точность (правильность и прецизионность) методов и результатов измерений».
13.1. Стабильность результатов измерений контролируют перед проведением измерений, анализируя один из градуировочных растворов.
13.2. Плановый внутрилабораторный оперативный контроль процедуры выполнения анализа проводится с применением метода добавок.
Величина добавки Cд должна удовлетворять условию:
\text{С}_{\text{д}} = \Delta_{\text{л},\text{Х}} + \Delta_{\text{л},\text{Х }\prime},
где \pm \Delta_{\text{л},\text{Х}} (\Delta_{\text{л},\text{Х }\prime}) — характеристика погрешности (абсолютная погрешность) результатов анализа, соответствующая содержанию компонента в испытуемом образце (расчетному значению содержания компонента в образце с добавкой, соответственно), мг/кг; при этом:
\Delta_{\text{л}} = \pm 0,84\Delta,
где \Delta — граница абсолютной погрешности, мг/кг:
\Delta = \frac{\delta \cdot X}{100} ,
где \delta — граница относительной погрешности методики (показатель точности в соответствии с диапазоном концентраций), %.
Результат контроля процедуры Kк рассчитывают по формуле:
где X', X, Cд — среднее арифметическое результатов параллельных определений (признанных приемлемыми по п. 11) содержания компонента в образце с добавкой, испытуемом образце, концентрация добавки, соответственно, мг/кг.
Норматив контроля K рассчитывают по формуле:
K = \sqrt{\Delta_{\text{л},\text{Х }\prime}^{2} + \Delta_{\text{л},\text{Х}}^{2}} . (1)
Проводят сопоставление результата контроля процедуры (Kк) с нормативом контроля (K).
Если результат контроля процедуры удовлетворяет условию
процедуру анализа признают удовлетворительной.
При невыполнении условия (2) процедуру контроля повторяют. При повторном невыполнении условия (2) выясняют причины, приводящие к неудовлетворительным результатам, и принимают меры к их устранению.
13.3. Проверка приемлемости результатов измерений, полученных в условиях воспроизводимости.
Расхождение между результатами измерений, выполненных в двух разных лабораториях, не должно превышать предела воспроизводимости (R):
\frac{2 \cdot |X_{1} - X_{2}| \cdot 100}{(X_{1} + X_{2})} \leq R, (3)
где X1, X2 - результаты измерений в двух разных лабораториях, мг/кг;
R — предел воспроизводимости (в соответствии с диапазоном концентраций), %.