МУК 4.1.3054-13. 4.1. Методы контроля. Химические факторы. Определение остаточных количеств карбоксина в зерне кукурузы, сои и растительном масле методом высокоэффективной жидкостной хроматографии. Методические указания
(утв. Роспотребнадзором РФ 05.07.2013)
Примечание
Документ включен в Перечень методов (методик) определения остаточных количеств действующих веществ пестицидов в продукции (товарах), подлежащий государственному санитарно-эпидемиологическому надзору (контролю) на таможенной границе и таможенной территории Евразийского экономического союза (Решение Комиссии Таможенного союза от 28.05.2010 № 299).
Утверждаю
Руководитель Федеральной
службы по надзору в сфере
защиты прав потребителей
и благополучия человека,
Главный государственный
санитарный врач
Российской Федерации
Г. Г. Онищенко
5 июля 2013 года
4.1 МЕТОДЫ КОНТРОЛЯ. ХИМИЧЕСКИЕ ФАКТОРЫ
ОПРЕДЕЛЕНИЕ ОСТАТОЧНЫХ КОЛИЧЕСТВ КАРБОКСИНА В ЗЕРНЕ КУКУРУЗЫ, СОИ И РАСТИТЕЛЬНОМ МАСЛЕ МЕТОДОМ ВЫСОКОЭФФЕКТИВНОЙ ЖИДКОСТНОЙ ХРОМАТОГРАФИИ
МЕТОДИЧЕСКИЕ УКАЗАНИЯ МУК 4.1.3054-13
1. Разработаны сотрудниками ГНУ Всероссийского НИИ защиты растений.
2. Рекомендованы к утверждению Комиссией по государственному санитарно-эпидемиологическому нормированию Федеральной службы по надзору в сфере защиты прав потребителей и благополучия человека (протокол от 30 мая 2013 г. № 1).
3. Утверждены Руководителем Федеральной службы по надзору в сфере защиты прав потребителей и благополучия человека — Главным государственным санитарным врачом Российской Федерации Г.Г. Онищенко 5 июля 2013 г.
Свидетельство о метрологической аттестации № 01.5.04.128/01.00043/2013.
Настоящие методические указания устанавливают порядок применения метода высокоэффективной жидкостной хроматографии для определения массовой концентрации карбоксина в зерне кукурузы, зерне сои и растительном масле в диапазоне концентраций 0,01 — 0,1 мг/кг.
Методические указания носят рекомендательный характер.
5,6-дигидро-2-метил-1,4-оксатиин-3-карбоксанилид (IUPAC)
5,6-дигидро-2-метил-N-фенил-1,4-оксатиин-3-карбоксамид (C.A.)
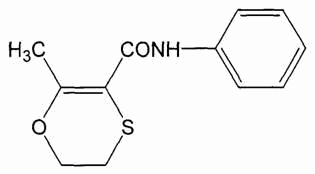
C_{12}H_{13}NO_{2}S , мол. масса 235,3
Белый кристаллический порошок без запаха.
Температура плавления: 91,5 — 92,5 °C и 98 — 100 °C (в зависимости от типа кристаллов).
Давление паров при 25 °C: 2,5 \times 10^{- 2}\text{мПа} .
Коэффициент распределения н-октанол-вода: K_{ow}logP = 2,2(20^{\circ}C) .
Растворимость (в г/куб. дм при 20 °C): вода — 0,134, метанол — 89, ацетон — 220, этилацетат — 111, дихлорметан — 353.
Вещество устойчиво к гидролизу (25 °C, pH 5 — 9), быстро разлагается в водных растворах при выдерживании на свету (pH 9, DT_{50} < 3 ч).
Краткая токсикологическая характеристика: острая пероральная токсичность LD_{50} для крыс 2588 мг/кг, острая дермальная токсичность LD_{50} для кроликов > 4000 мг/кг.
Мутагенный эффект при использовании препарата не наблюдался. Класс токсичности по ВОЗ — III.
Область применения препарата: Карбоксин — фунгицид системного действия, используется для обработки семян зерновых культур против головневых болезней, корневых гнилей и плесневения семян. Не применяется совместно с пестицидами, имеющими в молекуле длинные углеводородные цепи или обладающими кислой реакцией.
Гигиенические нормативы для карбоксина в России: ПДК в воде водоемов 0,02 мг/куб. мд; ОДК в почве 0,05 мг/кг; МДУ: кукуруза (зерно), просо, зерно хлебных злаков, картофель — 0,2 мг/кг, кукуруза (масло) — нт.
1. Погрешность измерений
При соблюдении всех регламентированных условий проведения анализа в точном соответствии с данной методикой погрешность (и ее составляющие) результатов измерений при доверительной вероятности P = 0,95 не превышает значений, приведенных в таблице 1, для соответствующих диапазонов концентраций.
 Объект        Диапазон    Показатель     Показатель  Показа-   Показатель
 анализа       опреде-     повторяемости  внутрилабо- тель вос- точности
ляемых (относительное раторной произво- <*> (гра- концентра- среднеквадра- прецизион- димости, ницы отно- ций, мг/кг тическое ности, \sigma_{R} , % сительной отклонение \sigma_{R\text{л}} , % погрешно- повторяемо- сти), ±\delta , % сти), \sigma_{r} , %
Зерно кукурузы 0,01 - 0,1       6           8         11          22

Зерно сои      0,01 - 0,1       6           8         11          22

Масло          0,01 - 0,1       6           7         10          20
<*> Соответствует расширенной неопределенности U_{\text{отн}.} при коэффициенте охвата k = 2.
2. Метод измерений
Методика основана на определении карбоксина методом высокоэффективной жидкостной хроматографии (ВЭЖХ) с использованием ультрафиолетового детектора после его извлечения из образцов ацетонитрилом, очистки экстракта промывкой гексаном и последующей очистки на патронах для твердофазной экстракции.
Идентификация карбоксина проводится по времени удерживания, количественное определение — методом абсолютной калибровки.
Избирательность метода обеспечивается сочетанием условий подготовки проб и хроматографирования.
3. Средства измерений, реактивы, вспомогательные устройства и материалы
3.1 Средства измерений
Жидкостный хроматограф с быстросканирующим ультрафиолетовым детектором, снабженном дегазатором, автоматическим пробоотборником и термостатом колонки.
Весы аналитические с пределом взвешивания до 210 г и пределом допустимой погрешности 0,2 мг, ГОСТ 24104-2001.
Весы технические с пределом взвешивания до 400 г и допустимой погрешностью 0,1 г, ГОСТ 24104-2001.
Колбы мерные на 10, 100 и 1000 куб. см, ГОСТ 23932-90.
Микродозаторы одноканальные переменного объема от 200 до 1000 куб. мм и от 1 до 5 куб. см.
Цилиндры мерные на 50 и 100 куб. см, ГОСТ 23932-90.
Примечание: Допускается использование средств измерения с аналогичными или лучшими характеристиками.
3.2 Реактивы
Карбоксин, аналитический стандарт, 99,2%.
Ацетон, особой чистоты, ТУ 6-09-3513-86.
Ацетонитрил, химически чистый, ТУ 6-09-3534-87.
Вода для лабораторного анализа (бидистиллированная, деионизованная), ГОСТ Р 52501-2005.
н-Гексан, химически чистый, ТУ 6-09-3375-78.
Кислота ортофосфорная (H_{3}PO_{4}) , химически чистая, ГОСТ 6552-80.
Метилен хлористый, химически чистый, ТУ 2631-019-44493179-98.
Подвижная фаза для ВЭЖХ: смесь ацетонитрила и 0,005 М H_{3}PO_{4} в соотношении 30:70.
Смесь № 1: хлористый метилен-ацетон в соотношении 9:1 по объему.
Примечание: Допускается использование реактивов с более высокой квалификацией, не требующих дополнительной очистки растворителей.
3.3 Вспомогательные устройства и материалы
Аналитическая колонка, заполненная сорбентом с привитыми монофункциональными полярными группами C18, (100 x 2,1) мм, 1,7 мкм.
Аппарат для встряхивания проб, ТУ 64-1-1081-73
Воронки делительные вместимостью 250 куб. см, ГОСТ 25336-82.
Воронки химические конусные, ГОСТ 25336-82.
Колбы круглодонные на шлифе вместимостью 10 и 100 куб. см, ГОСТ 9737-93.
Колбы плоскодонные конические вместимостью 100 куб. см, ГОСТ 25336-82.
Патроны для твердофазной экстракции, заполненные гидрофильным слабокислотным сорбентом на основе силикагеля, 0,4 г, ТУ 4215-002-0545-931-94.
Пробирки полипропиленовые центрифужные с крышками объемом 50 куб. см.
Ротационный вакуумный испаритель с мембранным насосом, обеспечивающим вакуум до 10 мбар.
Фильтры бумажные средней плотности, ТУ 6.091678-86.
Центрифуга с максимальной рабочей частотой вращения 4000 об./мин.
Примечание: Допускается применение оборудования с аналогичными или лучшими техническими характеристиками.
4. Требования безопасности
4.1. При выполнении измерений необходимо соблюдать требования техники безопасности при работе с химическими реактивами по ГОСТ 12.1.007-76, требования по электробезопасности при работе с электроустановками по ГОСТ 12.1.019-2009, а также требования, изложенные в технической документации на жидкостный хроматограф.
4.2. Помещение лаборатории должно быть оборудовано приточно-вытяжной вентиляцией, соответствовать требованиям пожарной безопасности по ГОСТ 12.1.004-91 и иметь средства пожаротушения по ГОСТ 12.4.009-83. Содержание вредных веществ в воздухе не должно превышать ПДК (ОБУВ), установленных ГН 2.2.5.1313-03 и ГН 2.2.5.2308-07.
Организация обучения работников безопасности труда — по ГОСТ 12.0.004-90.
5. Требования к квалификации операторов
Измерения в соответствии с настоящей методикой может выполнять специалист-химик, имеющий опыт работы методом высокоэффективной жидкостной хроматографии, ознакомленный с руководством по эксплуатации хроматографа, освоивший данную методику и подтвердивший экспериментально соответствие получаемых результатов нормативам контроля погрешности измерений по п. 13.
6. Условия измерений
При выполнении измерений выполняют следующие условия:
- процессы приготовления растворов и подготовки проб к анализу проводят при температуре воздуха 20 +/- 5 °C и относительной влажности не более 80%;
- выполнение измерений на жидкостном хроматографе проводят в условиях, рекомендованных технической документацией к прибору.
7. Подготовка к определению
7.1. Кондиционирование колонки
Перед началом анализа колонку кондиционируют в потоке подвижной фазы (0,1 — 0,2 куб. см/мин.) до стабилизации нулевой линии.
7.2. Приготовление растворов
7.2.1. 0,005 М раствор ортофосфорной кислоты: 0,5 +/- 0,01 г 98% ортофосфорной кислоты помещают в мерную колбу объемом 1 куб. дм, растворяют в бидистиллированной воде и доводят объем до метки.
7.2.2. Для приготовления подвижной фазы смешивают ацетонитрил с 0,005 М раствором ортофосфорной кислоты в соотношении 30:70 по объему, используя мерные цилиндры.
7.2.3. Для приготовления ацетонитрила, насыщенного гексаном, в делительной воронке смешивают ацетонитрил и гексан в соотношении 5:1, встряхивают в течение 2 мин., после разделения слоев нижний ацетонитрильный слой готов к использованию.
7.3. Приготовление основного и градуировочных растворов
7.3.1. Основной раствор с концентрацией 0,5 мг/куб. см: точную навеску карбоксина (50 +/- 0,5 мг) помещают в мерную колбу вместимостью 100 куб. см, растворяют в ацетонитриле и доводят объем до метки ацетонитрилом.
Градуировочные растворы с концентрациями карбоксина 0,05, 0,1, 0,2, 0,5, 1,0 мкг/куб. см готовят методом последовательного разбавления по объему, используя раствор подвижной фазы (смесь ацетонитрила и 0,005 М ортофосфорной кислоты в соотношении 30:70).
7.3.2. Раствор № 1 с концентрацией 1,0 мкг/куб. см: в мерную колбу вместимостью 100 куб. см вносят 0,2 куб. см основного раствора и доводят до метки подвижной фазой.
7.3.3. Раствор № 2 с концентрацией 0,5 мкг/куб. см: в мерную колбу вместимостью 10 куб. см помещают 5,0 куб. см раствора № 1 и доводят объем до метки подвижной фазой.
7.3.4. Раствор № 3 с концентрацией 0,2 мкг/куб. см: в мерную колбу вместимостью 10 куб. см помещают 2 куб. см раствора № 1 и доводят объем до метки подвижной фазой.
7.3.5. Раствор № 4 с концентрацией 0,1 мкг/куб. см: в мерную колбу вместимостью 10 куб. см помещают 1 куб. см раствора № 1 и доводят объем до метки подвижной фазой.
7.3.6. Раствор № 5 с концентрацией 0,05 мкг/куб. см: в мерную колбу вместимостью 10 куб. см помещают 0,5 куб. см раствора № 1 и доводят объем до метки подвижной фазой.
Основной раствор можно хранить в холодильнике при температуре 0 — 4 °C в течение 3 месяцев, градуировочные растворы — в течение недели.
При изучении полноты определения карбоксина в зерне кукурузы, семенах сои и растительном масле используют ацетонитрильные растворы вещества, приготовленные из основного раствора методом последовательного разбавления по объему ацетонитрилом.
7.4. Построение градуировочного графика
Для построения градуировочного графика (площадь пика — концентрация карбоксина в растворе) в хроматограф вводят по 10 куб. мм градуировочных растворов (не менее 3-х параллельных измерений для каждой концентрации, не менее 4-х точек по диапазону измеряемых концентраций). Затем измеряют площади пиков и строят график зависимости среднего значения площади пика от концентрации карбоксина в градуировочном растворе.
Методом наименьших квадратов рассчитывают градуировочный коэффициент (K) в уравнении линейной регрессии:
где S — площадь пика градуировочного раствора.
Градуировку признают удовлетворительной, если значение коэффициента линейной корреляции оказывается не ниже 0,99.
Градуировочную характеристику необходимо проверять при замене реактивов, хроматографической колонки или элементов хроматографической системы, а также при отрицательном результате контроля градуировочного коэффициента.
Градуировочную зависимость признают стабильной при выполнении следующего условия:
\frac{|C - C_{\text{к}}|}{C} \cdot 100 \leq \lambda_{\text{контр}.} ,
где C — аттестованное значение массовой концентрации карбоксина в градуировочном растворе;
C_{\text{к}} — результат контрольного измерения массовой концентрации карбоксина в градуировочном растворе;
\lambda_{\text{контр}.} — норматив контроля градуировочного коэффициента, % ( \lambda_{\text{контр}.} = 10% при P = 0,95).
7.5. Подготовка патрона для очистки экстрактов
Патроны для твердофазной экстракции, заполненные гидрофильным слабокислотным сорбентом на основе силикагеля, промывают последовательно 3 куб. см смеси № 1 и 3 куб. см гексана, после чего патрон готов к работе.
7.6. Проверка хроматографического поведения карбоксина на патроне
В круглодонную колбу емкостью 10 куб. см отбирают 1 куб. см стандартного раствора карбоксина с концентрацией 1 мкг/куб. см. Отдувают растворитель током воздуха. Остаток растворяют в 2 куб. см гексана и переносят на подготовленный патрон. Колбу обмывают 2 куб. см гексана и смыв тоже переносят на патрон. Промывают патрон 10 куб. см гексана и 2 куб. см хлористого метилена, элюаты отбрасывают. Затем элюируют карбоксин смесью № 1 со скоростью 1 — 2 капли в сек. Отбирают фракции по 2 куб. см, упаривают досуха, растворяют в 1 куб. см подвижной фазы (ацетонитрил — 0,005 М H_{3}PO_{4} , 30:70) и анализируют по п. 9.4.
Фракции, содержащие карбоксин, объединяют и вновь анализируют.
Устанавливают уровень вещества в элюате, определяют полноту смывания с патрона и необходимый для очистки объем элюата.
Внимание! Температура бани не должна превышать 30 °C, экстракты следует упаривать осторожно, т.к. вещество достаточно высоколетучее.
Примечание: Проверку хроматографического поведения карбоксина следует проводить обязательно, поскольку профиль вымывания может изменяться при использовании новой партии патронов и растворителей.
8. Отбор проб и хранение
Отбор проб производится в соответствии с «Унифицированными правилами отбора проб сельскохозяйственной продукции, пищевых продуктов и объектов окружающей среды для определения микроколичеств пестицидов» (N 2051-79 от 21.08.79), а также отбор проб зерна кукурузы производится по ГОСТ 13634-90 «Кукуруза. Требования при заготовке и поставках», зерна сои — по ГОСТ 10852-86 «Семена масличные. Правила приемки и методы отбора проб». Пробы зерна для определения остатков в урожае хранят в бумажной или тканевой упаковке при комнатной температуре.
Для длительного хранения зерно подсушивают при комнатной температуре в отсутствие света. Сухие образцы могут храниться в течение года. Перед анализом пробы зерна доводят до стандартной влажности и измельчают. Пробы растительного масла хранят в холодильнике при 0 — 4 °C в закрытой стеклянной таре не более 2-х месяцев.
9. Проведение определения
9.1 Экстракция карбоксина
9.1.1 Экстракция карбоксина из зерна кукурузы и сои
Навеску измельченного зерна (10 г) помещают в полипропиленовую центрифужную пробирку вместимостью 50 куб. см и добавляют 30 куб. см ацетонитрила, насыщенного гексаном. Пробирку плотно закрывают, встряхивают на аппарате для встряхивания в течение 10 мин. и центрифугируют при скорости 4000 об./мин. в течение 10 мин. Верхний ацетонитрильный слой декантируют, фильтруют через бумажный фильтр в делительную воронку. К остатку в пробирке добавляют 20 куб. см ацетонитрила, насыщенного гексаном, и проводят повторную экстракцию. Объединенные ацетонитрильные экстракты очищают по п. 9.2.
9.1.2 Экстракция карбоксина из растительного масла
Навеску масла (5 г) растворяют в 50 куб. см гексана, помещают в делительную воронку, добавляют 20 куб. см ацетонитрила, насыщенного гексаном, и интенсивно встряхивают в течение 2 — 3 мин. После полного разделения фаз, нижний ацетонитрильный слой отбирают, к гексановому слою добавляют 20 куб. см насыщенного ацетонитрила и экстракцию повторяют. Объединенные ацетонитрильные экстракты очищают по п. 9.2.
9.2 Очистка экстракта перераспределением в системе
несмешивающихся растворителей
К ацетонитрильному экстракту, полученному по п. 9.1 и помещенному в делительную воронку на 250 куб. см, добавляют 10 куб. см гексана и интенсивно встряхивают в течение 2 — 3 мин. После полного разделения слоев верхний гексановый слой отбрасывают. Ацетонитрильный экстракт возвращают в делительную воронку и повторяют операцию очистки с новой порцией гексана объемом 10 куб. см.
Затем ацетонитрильный экстракт переносят в колбу для упаривания на 100 куб. см и упаривают досуха на ротационном вакуумном испарителе.
Внимание! Температура бани не должна превышать 30 °C, экстракты следует упаривать осторожно, т.к. вещество достаточно высоколетучее.
Дальнейшую очистку сухого остатка проводят на патронах для твердофазной экстракции по п. 9.3.
9.3 Очистка экстракта на патронах
для твердофазной экстракции
Остаток в колбе, полученный при упаривании экстрактов по п. 9.2, растворяют в 1 куб. см гексана и переносят на подготовленный патрон (п. 7.5). Колбу обмывают 1 куб. см гексана и смыв тоже переносят на патрон. Промывают патрон 10 куб. см гексана, 2 куб. см хлористого метилена, элюаты отбрасывают. Карбоксин элюируют 3 куб. см смеси № 1. Элюат количественно переносят в круглодонную колбу вместимостью 10 куб. см и упаривают досуха на ротационном вакуумном испарителе при температуре бани не выше 30 °C.
Внимание! Температура бани не должна превышать 30 °C, экстракты следует упаривать осторожно, т.к. вещество летучее.
Сухой остаток растворяют в 1 куб. см подвижной фазы (смесь ацетонитрила и 0,005 М ортофосфорной кислоты в соотношении 30:70) и анализируют на содержание карбоксина по п. 9.4.
9.4 Условия хроматографирования
Ультраэффективный жидкостной хроматограф с быстросканирующим ультрафиолетовым детектором, снабженный дегазатором, автоматическим пробоотборником и термостатом колонки. Аналитическая колонка (2,1 x 100) мм, 1,7 мкм, заполненная сорбентом с привитыми монофункциональными полярными группами C18. Температура колонки 30 +/- 1 °C. Подвижная фаза: смесь ацетонитрила и 0,005 М ортофосфорной кислоты в соотношении 30:70. Скорость потока элюента 0,2 куб. см/мин. Рабочая длина волны ультрафиолетового детектора 250 нм. Объем вводимой пробы 10 куб. мм.
10. Обработка результатов анализа
Количественное определение проводят методом абсолютной калибровки. Содержание карбоксина в пробе (X, мг/кг) вычисляют по формуле:
X = \frac{S_{x} \cdot K \cdot V}{P} \cdot \frac{100}{f} ,
где S_{x} — площадь пика карбоксина на хроматограмме испытуемого образца, кв. мм (AU);
K — градуировочный коэффициент, найденный на стадии построения соответствующей градуировочной зависимости;
V — объем пробы, подготовленной для хроматографического анализа, куб. см;
P — навеска анализируемого образца, г;
f — полнота извлечения карбоксина, приведенная в табл. 2 (%).
ДЛЯ n = 20, P = 0,95
| Анализируемый объект | Предел обнаружения, мг/кг | Диапазон определяемых концентраций, мг/кг | Полнота извлечения, % | Стандартное отклонение, S, % | Доверительный интервал среднего результата, +/- % |
|---|---|---|---|---|---|
| Зерно кукурузы | 0,01 | 0,01 — 0,1 | 87,9 | 0,96 | 0,48 |
| Зерно сои | 0,01 | 0,01 — 0,1 | 83,6 | 5,20 | 2,60 |
| Масло | 0,01 | 0,01 — 0,1 | 83,2 | 1,11 | 0,55 |
Содержание остаточных количеств карбоксина в образце вычисляют как среднее из двух параллельных определений.
Образцы, дающие пики большие, чем стандартный раствор карбоксина с концентрацией 1,0 мкг/куб. см, разбавляют подвижной фазой для ВЭЖХ.
11. Проверка приемлемости результатов параллельных определений
За результат анализа принимают среднее арифметическое результатов двух параллельных определений, расхождение между которыми не превышает предела повторяемости (1):
\frac{2 \cdot |X_{1} - X_{2}| \cdot 100}{(X_{1} + X_{2})} \leq r , (1)
где X_{1} , X_{2} — результаты параллельных определений, мг/кг;
r — значение предела повторяемости (r = 2,8\sigma_{r}) .
При невыполнении условия (1) выясняют причины превышения предела повторяемости, устраняют их и вновь выполняют анализ.
12. Оформление результатов
Результат анализа представляют в виде:
(\overline{X} \pm \Delta)\text{мг}/\text{кг} при вероятности P = 0,95,
где \overline{X} — среднее арифметическое результатов определений, признанных приемлемыми, мг/кг;
\Delta — граница абсолютной погрешности, мг/кг;
\delta — граница относительной погрешности методики (показатель точности в соответствии с диапазоном концентраций), %.
В случае, если содержание компонента менее нижней границы диапазона определяемых концентраций, результат анализа представляют в виде:
«содержание вещества в пробе „менее нижней границы определения“ (например: менее 0,01 мг/кг <*>).»
<*> 0,01 мг/кг — предел обнаружения карбоксина в зерне.
13. Контроль качества результатов измерений
Оперативный контроль погрешности и воспроизводимости измерений осуществляется в соответствии с ГОСТ Р ИСО 5725-1-6-2002 «Точность (правильность и прецизионность) методов и результатов измерений».
13.1. Стабильность результатов измерений контролируют перед проведением измерений, анализируя один из градуировочных растворов.
13.2. Плановый внутрилабораторный оперативный контроль процедуры выполнения анализа проводится с применением метода добавок.
Величина добавки \text{С}_{\text{д}} должна удовлетворять условию:
\text{С}_{\text{д}} = \Delta_{\text{л},X} + \Delta_{\text{л},X}\prime ,
где \pm \Delta_{\text{л},X}( \pm \Delta_{\text{л},X}\prime) — характеристика погрешности (абсолютная погрешность) результатов анализа, соответствующая содержанию компонента в испытуемом образце (расчетному значению содержания компонента в образце с добавкой соответственно), мг/кг; при этом:
\Delta_{\text{л}} = \pm 0,84\Delta ,
\delta — граница относительной погрешности методики (показатель точности в соответствии с диапазоном концентраций), %.
K_{\text{к}} = X\prime - X - C_{\text{д}} ,
где X\prime , X, C_{\text{д}} — среднее арифметическое результатов параллельных определений (признанных приемлемыми по п. 11) содержания компонента в образце с добавкой, испытуемом образце, концентрация добавки соответственно, мг/кг.
K = \sqrt{\Delta_{\text{л},X\prime}^{2} + \Delta_{\text{л},X}^{2}} . (1)
Проводят сопоставление результата контроля процедуры ( K_{\text{к}} ) с нормативом контроля (K).
процедуру анализа признают удовлетворительной.
При невыполнении условия (2) процедуру контроля повторяют. При повторном невыполнении условия (2) выясняют причины, приводящие к неудовлетворительным результатам, и принимают меры к их устранению.
13.3 Проверка приемлемости результатов измерений, полученных в условиях воспроизводимости:
Расхождение между результатами измерений, выполненных в двух разных лабораториях, не должно превышать предела воспроизводимости (R):
\frac{2 \cdot |X_{1} - X_{2}| \cdot 100}{(X_{1} + X_{2})} \leq R , (3)
где X_{1} , X_{2} — результаты измерений в двух разных лабораториях, мг/кг;